
Quinupristina delfopristina
Monografía farmacológica: Quinupristina / Dalfopristina (Synercid) Bienvenido a esta guía de consulta rápida para profesionales de la salud. En este artículo detallamos la monografía farmacológica completa de la asociación antimicrobiana Quinupristina / Dalfopristina, ideal para recordar dosis, indicaciones, mecanismo de acción y el manejo de toxicidad de este importante antibiótico. 1. Nombre del medicamento, principales usos Nombre del medicamento: Quinupristina / Dalfopristina (frecuentemente conocido y comercializado bajo el nombre comercial Sinercid o Synercid). Principales usos clínicos: Este fármaco está indicado casi exclusivamente para el tratamiento de infecciones graves causadas por cocos grampositivos susceptibles que han desarrollado resistencia a múltiples fármacos (otros antibióticos) o en situaciones clínicas donde no se disponga de otra alternativa terapéutica. Sus usos principales incluyen: 2. Tipos Se trata de un único tipo de medicamento que se formula como una asociación antimicrobiana sinérgica de dosis fija. Está compuesto por dos antibióticos pertenecientes a la familia de las estreptograminas, los cuales son derivados semisintéticos mucho más solubles de las pristinamicinas naturales: No existen otros derivados o formulaciones de esta combinación específica para uso clínico; la proporción matemática siempre se mantiene en un estricto 30:70. 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento a) Tiempo de absorción: La absorción de este medicamento por la vía oral es mínima. Por ello, no aplica un tiempo de absorción gástrica, ya que su administración es exclusiva por infusión intravenosa (administración líquida dentro de una vena). Las concentraciones séricas (plasmáticas) máximas en la sangre se alcanzan exactamente al finalizar una infusión continua de 60 minutos (logrando aproximadamente 3 microgramos por mililitro para la quinupristina y 7 microgramos por mililitro para la dalfopristina). b) Vida media: La vida media de eliminación es sumamente corta; promedia alrededor de 0.85 horas para la quinupristina y 0.70 horas para la dalfopristina. A pesar de esta eliminación tan rápida, el medicamento cuenta con un fuerte efecto post-antibiótico (la persistencia de la supresión del crecimiento bacteriano incluso después de terminada la exposición al fármaco), lo que permite que sus efectos terapéuticos duren entre 9 y 10 horas tras una sola administración. c) Tiempo de aclaramiento (depuración): El aclaramiento o depuración del fármaco en su forma inalterada es de aproximadamente 0.72 litros por hora por kilogramo de peso corporal. Su metabolismo ocurre de manera muy rápida a nivel hepático (hígado). La eliminación de ambos compuestos se da de la siguiente manera: 4. Presentaciones y gramaje 5. Dosis en adultos y niños Población objetivo Presentación y gramaje Dosis recomendada Vía y frecuencia de administración Observaciones clínicas importantes Adultos Frasco ámpula con 500 miligramos totales (150 miligramos quinupristina / 350 miligramos dalfopristina) 7.5 miligramos por kilogramo de peso corporal. Infusión intravenosa lenta (en goteo durante un periodo mínimo de 60 minutos) cada 8 a 12 horas, por un tiempo total de 7 a 10 días. Es obligatorio administrar por catéter venoso central diluido en solución glucosada (suero con glucosa) al 5 por ciento. No requiere ajuste en insuficiencia renal o diálisis. Niños (Pacientes pediátricos) Frasco ámpula con 500 miligramos totales (150 miligramos quinupristina / 350 miligramos dalfopristina) 7.5 miligramos por kilogramo de peso corporal (uso reservado únicamente para situaciones de rescate sin alternativas). Infusión intravenosa lenta (durante un periodo de 60 minutos) cada 8 a 12 horas. La farmacocinética y seguridad en menores de 16 años no están establecidas formalmente; se usa dosificación ajustada por peso igual que en adultos. (Nota crítica sobre la administración: Este fármaco es incompatible con solución salina y con heparina). 6. Mecanismo de acción La quinupristina y la dalfopristina ejercen su efecto antimicrobiano inhibiendo la síntesis de proteínas en el interior de la bacteria. Lo logran uniéndose de manera coordinada y sinérgica a la subunidad ribosomal 50S del ribosoma bacteriano, potenciándose mutuamente de la siguiente forma: El resultado neto de esta actividad colaborativa es que, aunque cada molécula de manera individual es bacteriostática (frena el crecimiento y replicación sin matar a la bacteria), juntas producen una actividad netamente bactericida (destruye rápidamente a las bacterias) contra la gran mayoría de los gérmenes susceptibles. La principal excepción es Enterococcus faecium, contra el cual la combinación actúa únicamente de forma bacteriostática. 7. Efectos secundarios Los pacientes tratados con esta combinación pueden presentar efectos secundarios de menor severidad pero de alta frecuencia. Los más notables incluyen: 8. Efectos adversos Existen eventos clínicos de mayor severidad que obligan al profesional a llevar una monitorización estrecha, realizar cambios en la dosis o, en casos extremos, suspender el medicamento: 9. Toxicidad y manejo El adecuado manejo de la toxicidad garantiza la seguridad del paciente durante la terapia de rescate: Toxicidad en sobredosis y su manejo clínico: Manejo de toxicidad local en venas: Manejo del síndrome muscular, articular y de la falla hepática: Manejo de las interacciones farmacológicas:
Primetamina
Monografía farmacológica: Pirimetamina Como médicos, frecuentemente necesitamos tener a la mano información precisa, actualizada y de rápido acceso sobre fármacos antiparasitarios específicos. En esta ficha de consulta médica, revisaremos a fondo la Pirimetamina, un agente fundamental en el manejo de enfermedades infecciosas complejas. Esta monografía está diseñada para profesionales de la salud, optimizada para ofrecer un repaso estructurado de sus usos, farmacocinética, dosificación y manejo de toxicidad. 1. Nombre del medicamento, principales usos Nombre del principio activo: Pirimetamina. La pirimetamina es un potente agente antiparasitario y antiprotozoario sistémico. Sus principales usos clínicos abarcan: Regla clínica de oro: Todo uso terapéutico de este fármaco debe realizarse siempre en terapia combinada para evitar resistencias y asegurar eficacia. 2. Tipos Farmacológicamente, la pirimetamina pertenece al grupo de las diaminopirimidinas. Clínicamente, no existen “tipos” moleculares distintos del fármaco, pero se presenta en el mercado bajo dos estrategias de formulación principales: Es imperativo destacar que nunca se utiliza como monoterapia. Se debe prescribir en combinación con una sulfonamida (habitualmente sulfadiazina o sulfadoxina) o clindamicina. Esto genera un bloqueo metabólico secuencial y altamente sinérgico en las vías de supervivencia del parásito. 3. Tiempos: Farmacocinética clínica Comprender la farmacocinética de la pirimetamina es vital debido a su prolongada presencia en el organismo. 4. Presentaciones y gramaje La disponibilidad comercial se centra en formulaciones orales sólidas. Las presentaciones más comunes en la práctica clínica son: 5. Dosis en adultos y niños A continuación, se detalla una tabla de rápida consulta para la posología, integrando la presentación y las dosis recomendadas según la edad y la patología. Presentación Indicación / Población Dosis Recomendada y Pautas de Mantenimiento Tableta simple 25 mg Toxoplasmosis en Adultos (Inmunocompetentes) Dosis de carga: 75 a 100 miligramos (mg) el primer día. Mantenimiento: 25 a 50 miligramos (mg) al día por 3 a 6 semanas. Tableta simple 25 mg Encefalitis toxoplásmica en Adultos (Inmunodeprimidos / VIH) Dosis de carga: 200 miligramos (mg) el primer día. Mantenimiento: 50 a 75 miligramos (mg) al día, dependiendo del peso. Tableta simple 25 mg Toxoplasmosis en Niños (Mayores de 6 años) Misma dosis que en adultos (ajustando a tolerancia clínica y peso). Tableta simple 25 mg Toxoplasmosis en Niños (3 a 6 años) Dosis de carga inicial: 1 a 2 miligramos por kilogramo de peso corporal (mg/kg) al día (dosis dividida cada 12 hrs, máximo 50 mg). Mantenimiento: 0.25 a 1 miligramo por kilogramo (mg/kg) al día por 3 a 6 semanas (máximo 25 mg). Tableta simple 25 mg Toxoplasmosis Congénita (Lactantes menores de 3 meses) Inicial: 2 miligramos por kilogramo (mg/kg) al día por 2 días. Seguimiento: 1 mg/kg al día de los 2 a 6 meses de edad. Mantenimiento: 1 mg/kg al día, 3 veces por semana hasta cumplir 12 meses de vida. Tableta simple 25 mg Paludismo – Profilaxis (Adultos y Niños) Adultos: 25 miligramos (mg) cada semana. Niños: 0.5 a 0.75 miligramos por kilogramo (mg/kg) de peso corporal, como dosis única semanal. Tableta simple 25 mg Paludismo – Ataque agudo (Adultos) Dosis única de 50 a 75 miligramos (mg). Se administra estrictamente junto con sulfadiazina (1000 a 1500 mg). Tableta combinada (25 mg Pirimetamina + 500 mg Sulfadoxina) Paludismo – Ataque agudo (Niños) Menor a 10 kilogramos (kg): 6.25 miligramos al día (mg/día). De 10 a 20 kilogramos (kg): 12.5 miligramos al día (mg/día). De 20 a 40 kilogramos (kg): 25 miligramos al día (mg/día). En todos los casos administrar por 3 días. Nota clínica indispensable: En el tratamiento de la toxoplasmosis, todas las dosis deben acompañarse forzosamente de suplementación con ácido folínico (folinato de calcio, de 5 a 25 miligramos al día) para prevenir la mielosupresión, además del antibiótico acompañante (ej. sulfadiazina: 1 gramo cada 6 horas en adultos o 75-100 mg/kg/día en niños). 6. Mecanismo de acción La pirimetamina es un potente fármaco antagonista de folato. Su mecanismo consiste en inhibir de manera competitiva, selectiva y reversible a la enzima dihidrofolato reductasa (DHFR) del plasmodio y del toxoplasma. Al bloquear esta enzima, impide la reducción celular de ácido dihidrofólico a ácido tetrahidrofólico. Este es un paso crítico y vital en la biosíntesis de purinas y pirimidinas; al interrumpirse, se detiene la replicación del Ácido Desoxirribonucleico (ADN) y el Ácido Ribonucleico (ARN), afectando la división nuclear durante la formación de los esquizontes. La afinidad de este fármaco por la DHFR de los protozoarios es miles de veces mayor que por la enzima homóloga humana, lo que garantiza su selectividad. Su efecto es altamente sinérgico cuando se coadministra con sulfonamidas, ya que estas inhiben un paso secuencial previo en la misma vía metabólica (la enzima dihidropteroato sintasa). 7. Efectos secundarios Por lo general, la mayoría de los pacientes toleran bien el medicamento. A dosis terapéuticas, las manifestaciones secundarias se centran en el tracto gastrointestinal e incluyen: Recomendación médica: Para mitigar la intolerancia digestiva y la disgeusia, se aconseja al paciente administrar las tabletas durante las comidas. 8. Efectos adversos Los efectos adversos representan reacciones más graves, derivando frecuentemente de la interferencia prolongada con el metabolismo humano del ácido fólico o de la combinación con sulfonamidas: 9. Toxicidad y manejo El uso en dosis excesivas o por tiempo prolongado requiere una monitorización clínica estricta. En modelos animales y a dosis muy altas, ha demostrado ser teratogénica. Manifestaciones de Toxicidad: Manejo Médico y Rescate:
Piperaciclina
Monografía farmacológica: Piperacilina y Piperacilina/Tazobactam Como profesionales de la salud, sabemos que el manejo empírico y dirigido de las infecciones intrahospitalarias severas requiere de antibióticos potentes y confiables. En esta monografía farmacológica, desglosamos todo lo que necesitas recordar sobre la Piperacilina, un antibiótico de vital importancia en nuestra práctica clínica diaria, especialmente en su coformulación con inhibidores de betalactamasas. 1. Nombre del medicamento, principales usos Nombre: Piperacilina (en la práctica clínica médica moderna, se utiliza casi exclusivamente en su coformulación combinada con Tazobactam, conocida como Piperacilina/Tazobactam). Principales usos: Está indicada para el tratamiento intrahospitalario de infecciones bacterianas graves, de moderadas a severas, polimicrobianas o producidas por microorganismos resistentes. Su uso clínico abarca: Espectro antimicrobiano: Destaca por su alta actividad contra bacilos gramnegativos (como Klebsiella pneumoniae, Enterobacter especies [spp.], Proteus indol-positivos), cocos grampositivos (Streptococcus pyogenes, Streptococcus pneumoniae, Enterococcus faecalis), bacterias anaerobias y una notable cobertura contra Pseudomonas aeruginosa. 2. Tipos La Piperacilina es un antibiótico betalactámico perteneciente al grupo de las ureidopenicilinas (una subclase catalogada como penicilinas de amplio espectro o penicilinas antipseudomónicas). En la actualidad, se encuentra disponible bajo dos formas clínicas: 3. Tiempos farmacocinéticos 4 y 5. Presentaciones, gramaje y dosis Para facilitar la prescripción y el ajuste en el entorno hospitalario, se resumen las presentaciones de polvo para solución inyectable intravenosa (IV) y la posología según el grupo de edad y peso, asumiendo una función renal normal. Presentaciones y Gramaje Población (Edad y Peso) Dosis Recomendada y Frecuencia Vía y Tiempo de Administración Piperacilina/Tazobactam: Frasco ámpula (vial) de 4 gramos (g) / 0.5 gramos (g) Otras coformulaciones: 3 g / 0.375 g Piperacilina sola: 4 g Adultos y adolescentes (Mayores de 12 años o peso superior a 40 kilogramos [kg]) Piperacilina/Tazobactam: 4 g / 0.5 g (o 3.375 a 4.5 g) cada 6 a 8 horas.Infecciones muy graves o neutropenia: 4 g / 0.5 g cada 6 horas.Piperacilina sola: 3 a 4 g cada 4 a 6 horas. Infusión intravenosa (IV) lenta, administrada a lo largo de 20 a 30 minutos. Piperacilina/Tazobactam: Frasco ámpula (vial) de 2 gramos (g) / 0.25 gramos (g) o fracciones proporcionales. Niños / Pediátrica (De 2 a 12 años con peso inferior a 40 kilogramos [kg]) 80 a 100 miligramos (mg) de Piperacilina y 10 a 12.5 miligramos (mg) de Tazobactam por cada kilogramo (kg) de peso, cada 8 horas (cada 6 hrs en neutropenia). Dosis general máxima: 4 g / 0.5 g por dosis. Cálculo en base a Piperacilina: 300 mg/kg/día divididos en 4 a 6 dosis. Infusión intravenosa (IV) lenta, administrada a lo largo de 20 a 30 minutos. Dosis ajustada o fraccionada según peso. Neonatos (Primera semana de vida, peso menor a 2 kilogramos [kg]) Basado en Piperacilina: 150 miligramos por kilogramo al día (mg/kg/día) divididos en 2 dosis.(Aumentar dosis un 33-50% después de la primera semana de vida). Infusión intravenosa (IV). 6. Mecanismo de acción La Piperacilina es un antibiótico de potente acción bactericida. A nivel molecular, su conformación espacial simula ser el sustrato natural de la bacteria (el dipéptido D-alanina). Al introducirse en la célula, se une de forma covalente e inactiva a las transpeptidasas, mejor conocidas como Proteínas Fijadoras de Penicilina (PBP), ubicadas en la membrana interna celular. Al inhibir a las PBP, interrumpe la formación de los enlaces cruzados del peptidoglicano en el último paso de la síntesis de la pared celular. Esto debilita la estructura, provocando inestabilidad y conduciendo a la lisis (ruptura) y muerte de la bacteria mediada por sus propias enzimas autolíticas (autolisinas). Por su parte, el Tazobactam actúa como un escudo protector indispensable. Es un inhibidor irreversible de las betalactamasas. Al unirse a estas enzimas destructivas, impide que rompan el anillo betalactámico de la piperacilina, manteniendo el efecto destructivo del antibiótico intacto frente a patógenos que ya han desarrollado resistencia. 7. Efectos secundarios En términos generales, este esquema es bien tolerado por la mayoría de los pacientes. Los efectos secundarios (esperables y de menor gravedad clínica) están relacionados casi siempre con: 8. Efectos adversos Estas son complicaciones orgánicas de mayor gravedad que comprometen el estado del paciente y requieren la intervención médica inmediata: 9. Toxicidad y manejo El riesgo de toxicidad aguda aumenta drásticamente cuando no se ajustan las dosis en pacientes vulnerables o al existir interacciones medicamentosas. Presentación de la Toxicidad: Manejo Clínico de la Toxicidad y Ajuste de Dosis: No existe un antídoto farmacológico específico para revertir el efecto de la Piperacilina o el Tazobactam. El protocolo es el siguiente: Consideraciones esenciales para evitar la toxicidad:
Pentamidina
Monografía farmacológica: Pentamidina Bienvenidos, colegas, a esta nueva entrada de nuestra guía de consulta rápida para profesionales de la salud. En la práctica clínica, recordar los detalles exactos de medicamentos especializados es vital para garantizar la seguridad de nuestros pacientes. Hoy analizaremos a fondo la Pentamidina, un agente antiprotozoario esencial en nuestro arsenal terapéutico, especialmente útil en pacientes inmunocomprometidos. A continuación, desglosamos sus usos, farmacocinética, dosificación y manejo de toxicidad. 1. Nombre del medicamento y principales usos Nombre del principio activo: Pentamidina (empleada clínicamente como Isetionato de pentamidina). Principales usos clínicos: 2. Tipos de formulación Es un compuesto perteneciente al grupo farmacológico de las diamidinas aromáticas de carga positiva. Actualmente, para uso médico generalizado, existe un solo tipo o formulación de sal: 3. Tiempos farmacocinéticos Conocer la farmacocinética de la pentamidina es crucial debido a su comportamiento de acumulación tisular: 4. Presentaciones y gramaje La correcta preparación de este medicamento es fundamental para evitar precipitaciones y complicaciones: 5. Dosis en adultos y niños El margen terapéutico es estrecho. A continuación, se presenta la tabla de dosificación estandarizada según la indicación y la vía de administración: Indicación Clínica Población Vía de Administración Dosis Recomendada y Duración Neumocistosis (Tratamiento) Adultos y niños Intravenosa (infusión lenta) o Intramuscular 3 a 4 miligramos por kilogramo de peso al día. Dosis única diaria durante 14 a 21 días. Nota: En insuficiencia renal grave, ajustar dosis o dar cada 48 horas. Neumocistosis (Profilaxis) Adultos Inhalatoria (nebulizador) 300 miligramos inhalados en una sola dosis mensual (duración de la nebulización: 30 a 45 minutos). Tripanosomiasis temprana (Tratamiento) Adultos y niños Intramuscular o Intravenosa 2 a 4 miligramos por kilogramo de peso al día (o en días alternos) hasta completar un total de 7 a 15 inyecciones. Tripanosomiasis (Profilaxis) Adultos Intramuscular 4 miligramos por kilogramo de peso administrados cada 3 a 6 meses. Leishmaniasis visceral Adultos y niños Intramuscular 2 a 4 miligramos por kilogramo de peso en días alternos (cada 48 horas) o diariamente, máximo 10 a 15 inyecciones por ciclo (puede requerir un segundo ciclo). Leishmaniasis cutánea Adultos y niños Intramuscular 3 a 4 miligramos por kilogramo de peso, administrado 1 a 2 veces por semana, hasta lograr la resolución clínica. 6. Mecanismo de acción Aunque el mecanismo exacto no está dilucidado por completo, se postula que es un agente antiprotozoario que ejerce múltiples efectos y mecanismos dispares interfiriendo con el metabolismo nuclear, dependiendo del parásito. Sus acciones conocidas incluyen: 7. Efectos secundarios Estos son los efectos indeseables de menor gravedad, pero que afectan la calidad de vida del paciente: 8. Efectos adversos Estas son las complicaciones graves y sistémicas que requieren vigilancia estrecha: 9. Toxicidad y manejo La pentamidina es un fármaco altamente tóxico con un margen terapéutico muy estrecho. Cerca del 50 por ciento de los pacientes que reciben la dosis estándar de 4 miligramos por kilogramo al día presentan efectos adversos. No existe un antídoto farmacológico específico, por lo que el manejo se basa en medidas de soporte vital intensivo.
Palivizumab
Monografía farmacológica: Palivizumab Bienvenidos a esta ficha de consulta rápida, diseñada especialmente para profesionales de la salud que buscan información farmacológica precisa y actualizada. En esta monografía abordaremos a detalle el Palivizumab, detallando sus características farmacocinéticas, indicaciones, posología y manejo de complicaciones. 1. Nombre del medicamento y principales usos Este fármaco está indicado de forma exclusiva en pacientes pediátricos de alto riesgo, los cuales incluyen: 2. Tipos En el mercado clínico no existen diferentes “tipos” o familias de este fármaco. El palivizumab es un anticuerpo monoclonal humanizado de isotipo Inmunoglobulina G1 kappa (IgG1k). Su producción se lleva a cabo mediante tecnología de ácido desoxirribonucleico (ADN) recombinante en células hospedero. 3. Tiempos farmacocinéticos Comprender la farmacocinética del palivizumab es crucial para justificar su ventana de administración terapéutica: 4. Presentaciones y gramaje Generalmente, el fármaco se distribuye en forma de polvo liofilizado para reconstituir o como solución inyectable líquida para inyección intramuscular (IM). Los gramajes y envases estandarizados en el ámbito hospitalario son: 5. Dosis en adultos y niños A continuación, se detalla la posología estándar. Es vital recordar que este fármaco tiene una indicación estrictamente pediátrica. Población Objetivo Presentaciones Disponibles Dosis Recomendada y Vía de Administración Frecuencia y Esquema Adultos Frasco ámpula de 50 miligramos y 100 miligramos. No aplicable. (El medicamento no está indicado ni aprobado para uso profiláctico en población adulta). No aplicable. Niños y bebés de alto riesgo (Menores de 24 meses) Frasco ámpula de 50 miligramos y 100 miligramos. 15 miligramos por kilogramo (mg/kg) de peso corporal. Administración estrictamente por vía intramuscular (IM) (preferiblemente en la región anterolateral del muslo). 1 vez al mes. Se debe administrar la primera dosis antes del comienzo de la temporada del Virus Sincitial Respiratorio (VSR) y continuar mensualmente hasta el final de la temporada (típicamente esquema de 5 dosis). 6. Mecanismo de acción El palivizumab actúa proporcionando inmunidad pasiva al paciente. Es un anticuerpo monoclonal que se une de manera altamente específica a un epítopo conservado en el sitio antigénico A, ubicado sobre la proteína de fusión (proteína F) en la superficie del Virus Sincitial Respiratorio (VSR). Al acoplarse a esta proteína de fusión, el medicamento inhibe la fusión entre la membrana del virus y la membrana de las células epiteliales del paciente huésped. Esta acción neutraliza tanto las cepas A como las B del patógeno, bloqueando la entrada del virus al espacio intracelular e impidiendo su replicación a nivel del tracto respiratorio inferior. 7. Efectos secundarios En la práctica clínica, la mayoría de los eventos secundarios reportados son de intensidad leve a moderada y de carácter autolimitado. Los más comunes abarcan: 8. Efectos adversos Existen eventos clínicos menos frecuentes, pero que por su severidad exigen un estricto monitoreo y precaución médica: Nota microbiológica: Aunque el palivizumab es un anticuerpo eficaz, en ensayos de laboratorio se han logrado aislar cepas resistentes del Virus Sincitial Respiratorio (VSR); sin embargo, no se han identificado aislados clínicos resistentes de relevancia epidemiológica en la práctica diaria. 9. Toxicidad y manejo
Tobramicina
Monografía farmacológica: Tobramicina Bienvenido a esta guía clínica y ficha de consulta rápida sobre la Tobramicina, un recurso fundamental para el profesional médico. En este documento encontrarás un resumen detallado que abarca desde sus principales usos clínicos hasta el manejo de su toxicidad, ideal para revisión rápida en la práctica diaria. 1. Nombre del medicamento, principales usos Nombre del medicamento: Tobramicina. Principales usos: Es un antibiótico aminoglucósido de amplio espectro con actividad bactericida sistémica y tópica, excelente para el tratamiento empírico y dirigido de microorganismos gramnegativos aerobios susceptibles. Sus usos clínicos más destacados incluyen: 2. Tipos La tobramicina es un antibiótico bactericida sistémico y tópico del grupo de los aminociclitoles aminoglucosídicos. Pertenece de manera específica a la familia de la kanamicina, los cuales se caracterizan por ser aminoglucósidos que contienen un núcleo de 2-desoxiestreptamina al que se unen aminoazúcares mediante enlaces glucosídicos. 3. Tiempos Conocer la farmacocinética de la tobramicina es esencial para evitar toxicidad. a) Tiempo de absorción: b) Vida media: c) Tiempo de aclaramiento: 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se detallan las pautas de prescripción médica en una tabla consolidada: Vía de administración Presentaciones y Gramaje Dosis en Adultos Dosis en Niños Intramuscular (IM) / Intravenosa (IV) Solución inyectable: 10 miligramos por mililitro (mg/ml) y 40 mg/ml (Ampolletas de 80 mg en 2 ml o 100 mg en 2 ml). Esquema tradicional: 3 a 5 mg/kg/día divididos cada 8 horas. Esquema dosis única: 5 a 7 mg/kg/día. Riesgo vital: Hasta 5 a 7 mg/kg/día. (Ajustar siempre según aclaramiento de creatinina). Prematuros/Neonatos (menores o iguales a 1 semana): Hasta 4 mg/kg/día (divididos cada 12 hrs). Lactantes y niños mayores: 6 a 7.5 mg/kg/día (divididos en 3 a 4 dosis, cada 8 o 6 hrs bajo esquema supervisado limitando toxicidad). Oftálmica Gotas (Solución): 0.3 por ciento (%) (3 mg/ml) en envases de 5 ml y 15 ml. Ungüento: 0.3 por ciento (%). Gotas: 1 a 2 gotas en el fondo de saco del ojo afectado cada 4 horas (Infecciones graves: 2 gotas cada hora hasta mejoría). Ungüento: Aplicar 1.5 centímetros, 2 a 3 veces al día o según severidad. Misma dosificación que en adultos, según cada caso. Precaución: Generalmente no se recomiendan gotas para menores de 2 meses salvo indicación pediátrica/oftalmológica estricta. Inhalatoria (Nebulizador / Cápsulas) Solución para nebulización: Ampolletas de 300 mg en 5 ml. Cápsulas polvo: 28 mg. Solución: 300 mg cada 12 horas. Polvo: 4 cápsulas (112 mg) cada 12 horas. Administrado en ciclos de 28 días de tratamiento y 28 días de descanso. Misma dosificación que adultos para mayores de 6 años (restricción común a pacientes pediátricos con fibrosis quística). 6. Mecanismo de acción La tobramicina es un inhibidor irreversible de la síntesis de proteínas bacterianas. Su acción ocurre en las siguientes fases: Esta unión inhibe la síntesis proteica por tres vías simultáneas: Su letalidad (efecto bactericida) es dependiente de la concentración y cuenta con un gran efecto postantibiótico (supresión del crecimiento de la bacteria aun cuando los niveles en suero caen por debajo de la concentración mínima inhibitoria). 7. Efectos secundarios Estos suelen relacionarse con la vía de administración elegida: 8. Efectos adversos Los efectos adversos graves ocurren primariamente por administración sistémica y su margen terapéutico estrecho: 9. Toxicidad y manejo La toxicidad se correlaciona con la duración del tratamiento (especialmente aquellos mayores a 5 días) y la función renal de base. Importante: En el adulto mayor, los niveles séricos de creatinina pueden sobreestimar la verdadera función renal, lo que predispone fuertemente a una sobredosis. Criterios de Monitoreo: Se requiere medición estricta de las concentraciones en sangre. Manejo General y de Daño Ótico/Renal: Manejo del Bloqueo Neuromuscular: Manejo de Sobredosis Severa (Remoción Extracorpórea): En casos de sobredosis masiva o si el paciente desarrolla una insuficiencia renal aguda anúrica, la hemodiálisis es una herramienta clínica altamente efectiva para remover la tobramicina del suero. La diálisis peritoneal ha demostrado ser mucho menos eficaz.
Timolol
Monografía farmacológica: Timolol Bienvenidos a esta monografía de consulta médica. En esta guía detallada, exploraremos a fondo las características farmacológicas, usos clínicos, dosificación y manejo de toxicidad del Timolol. Este recurso está diseñado como una herramienta de revisión rápida para médicos y especialistas que buscan información precisa y consolidada sobre este bloqueador beta-adrenérgico. 1. Nombre del medicamento y principales usos clínicos Nombre genérico: Timolol (frecuentemente comercializado y empleado en forma de Maleato de Timolol). El Timolol tiene una amplia gama de aplicaciones terapéuticas que se dividen en oftálmicas y sistémicas: 2. Tipos de medicamento y clasificación farmacológica El timolol pertenece a la clase farmacológica de los antagonistas de los receptores beta-adrenérgicos (betabloqueadores). Específicamente, es un antagonista beta no selectivo. Esto significa que ejerce un bloqueo competitivo tanto en los receptores beta-1 (que son predominantes en el tejido cardíaco) como en los receptores beta-2 (que predominan en los pulmones, árbol bronquial y vasos sanguíneos). Farmacodinámicamente, se caracteriza por dos aspectos fundamentales: 3. Tiempos farmacocinéticos: Absorción, Vida Media y Aclaramiento Comprender la farmacocinética del Timolol es vital para anticipar su inicio de acción y prevenir efectos adversos sistémicos. 4. Presentaciones y gramaje El Timolol está disponible en diversas formulaciones para adaptarse a sus indicaciones oftálmicas y sistémicas. 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según la vía de administración, la presentación y el grupo etario. Indicación Clínica Vía y Presentación Gramaje / Concentración Dosis en Adultos Dosis Pediátrica Glaucoma o Hipertensión ocular Solución oftálmica (Colirio) 0.25%, 0.3% y 0.5% 1 gota en el ojo u ojos afectados cada 12 horas. (Si se estabiliza, se puede reducir a 1 gota al día). Mayores de 12 años: 1 gota cada 12 horas.Menores de 12 años: No se recomienda su uso rutinario; uso excepcional estrictamente bajo control del especialista. Glaucoma o Hipertensión ocular Gel oftálmico 0.1%, 0.25% y 0.5% 1 gota en el ojo u ojos afectados, 1 vez al día (preferentemente por la mañana). No recomendado en niños menores de 12 años. Glaucoma (Terapia Combinada) Solución oftálmica (con Dorzolamida) Timolol 5 mg + Dorzolamida 20 mg / ml 1 gota en el ojo afectado cada 12 horas. Información de seguridad no disponible. Glaucoma (Terapia Combinada) Solución oftálmica (con Brimonidina) Timolol 6.8 mg + Brimonidina 2.0 mg / ml 1 gota en el ojo afectado cada 12 horas. Mayores de 12 años: 1 gota cada 12 horas. Hipertensión Arterial Tabletas orales 5 mg, 10 mg, 20 mg Inicial: 10 a 20 mg al día.Mantenimiento: 10 a 60 mg al día (dosis mayores a 30 mg dividirse en 2 tomas). Seguridad y eficacia no establecidas. Angina de pecho (Cardiopatía Isquémica) Tabletas orales 5 mg, 10 mg, 20 mg 5 a 30 mg cada 12 horas. Iniciar con 5 mg y titular progresivamente. Seguridad y eficacia no establecidas. Prevención Post-Infarto de Miocardio Tabletas orales 5 mg, 10 mg, 20 mg 10 mg cada 12 horas (iniciando con 5 mg cada 12 horas los primeros dos días). Seguridad y eficacia no establecidas. Profilaxis de la Migraña Tabletas orales 5 mg, 10 mg, 20 mg 10 a 20 mg una vez al día, o divididos en dos tomas. Seguridad y eficacia no establecidas. 6. Mecanismo de acción El efecto farmacológico del Timolol se explica mediante su bloqueo de los receptores adrenérgicos en diferentes sistemas: 7. Efectos secundarios Estos son los efectos no deseados pero habitualmente leves, transitorios o esperados por la acción del medicamento: 8. Efectos adversos graves Las reacciones indeseables de mayor severidad requieren evaluación médica inmediata o ajuste del tratamiento. Nota crítica: A pesar de su uso tópico en gotas oftálmicas, el timolol tiene una absorción sistémica suficiente para desencadenar estos efectos severos en pacientes susceptibles. Contraindicaciones absolutas: Pacientes con antecedentes de asma, Enfermedad Pulmonar Obstructiva Crónica (EPOC) grave, bradicardia sinusal, bloqueo auriculoventricular (AV) de segundo o tercer grado, o insuficiencia cardíaca descompensada. 9. Toxicidad y manejo clínico La toxicidad por betabloqueadores es una urgencia médica. Una dosis aparentemente pequeña absorbida por vía oftálmica en un individuo vulnerable puede provocar insuficiencia cardíaca grave. Signos Clínicos de Toxicidad (Sobredosis): Bradicardia sintomática severa, hipotensión profunda, insuficiencia cardíaca aguda, broncoespasmo severo, shock cardiogénico e incluso paro cardíaco. Interacciones Farmacológicas Críticas: La combinación de Timolol (incluso en gotas) con antagonistas de los canales de calcio por vía oral (como el verapamilo) potencia sinérgicamente los efectos inotrópicos y dromotrópicos negativos, aumentando considerablemente el riesgo de bloqueo cardíaco e hipotensión severa. Protocolos de Manejo y Antídotos: Precaución vital de retiro: En pacientes que reciben tratamiento sistémico crónico con bloqueadores beta por cardiopatía isquémica, la interrupción del medicamento debe realizarse siempre de manera gradual. Un cese brusco puede provocar un efecto rebote, desencadenando isquemia aguda o un infarto agudo de miocardio debido a la hipersensibilidad generada por la regulación al alza (up-regulation) de los receptores beta durante el tratamiento crónico.
Tetracaina
Monografía farmacológica: Tetracaína Bienvenidos a esta guía de consulta rápida diseñada para profesionales de la salud. En esta monografía farmacológica abordaremos a detalle la Tetracaína, un anestésico local de uso frecuente en diversas especialidades. Esta ficha está optimizada para ofrecer información basada en evidencia sobre sus indicaciones, dosificación clínica, mecanismos de acción y el manejo de su toxicidad sistémica. 1. Nombre del medicamento, principales usos Nombre del principio activo: Tetracaína (frecuentemente empleada en la práctica clínica como clorhidrato de tetracaína). Principales usos clínicos: La tetracaína actúa como un anestésico local, predominantemente de superficie (tópico) y regional. Sus aplicaciones abarcan múltiples especialidades médicas: 2. Tipos (Clasificación farmacológica) La tetracaína pertenece a la familia de los anestésicos locales sintéticos del tipo amino-éster (es un derivado del ácido benzoico y del ácido aminobenzoico). Desde el punto de vista fisicoquímico, es una base débil que posee una constante de disociación ácida (pKa) de 8.5, destacando por su muy alta liposolubilidad (lo que le confiere su potencia y capacidad de penetrar membranas lipídicas). 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento El perfil farmacocinético de la tetracaína varía drásticamente dependiendo de la vía de administración y las condiciones del tejido: 4. Presentaciones y gramaje y 5. Dosis en adultos y niños A continuación, se detalla la posología clínica integrada con sus respectivas presentaciones comerciales. (Nota clínica de seguridad: La dosis máxima tóxica de referencia general para la tetracaína sistémica es de 1.5 miligramos / kilogramo de peso corporal del paciente). Presentación / Gramaje Vía de Administración Dosis en Pacientes Adultos Dosis en Pacientes Pediátricos (Niños) Solución oftálmica (Colirio): Desde 0.5% (5 miligramos / mililitro) hasta 5% (50 miligramos / mililitro) en envase con gotero. Tópica oftálmica 1 a 2 gotas en el ojo afectado antes del procedimiento. Se instila de una sola gota a la vez; si la anestesia es incompleta, se aplican gotas sucesivas. 1 a 2 gotas. Se debe extremar la precaución y vigilar estrictamente que el menor no se frote el ojo tras la aplicación. Solución inyectable: Soluciones al 1% y 2% combinadas con dextrosa al 10%. Anestesia subaracnoidea / raquídea La dosis máxima recomendada por procedimiento es de 20 miligramos. No se especifica uso pediátrico de rutina para esta presentación en las guías estándar evaluadas. Gel o pomada: 0.75% (7.5 miligramos / gramo). Tópica uretral (Urológica) Dosis individualizada según la superficie. Aplicar en la sonda y/o en la uretra previamente a la introducción endoscópica. Dosis mínima ajustada a la superficie. Contraindicado categóricamente en bebés prematuros y niños menores de 1 mes de edad. Solución tópica (ORL / Odontología): 1% (10 miligramos / mililitro). Tópica (mucosas oral, nasal, faríngea) Aplicación por toques, pincelación o pulverización. La cantidad máxima recomendada no debe exceder de 5 mililitros en total. Ajustar al mínimo volumen eficaz. Precaución especial debido a la inmadurez de su sistema enzimático (seudocolinesterasas). Parche / Película tópica: Combinada con lidocaína. Tópica dermatológica Se aplica directamente sobre la piel antes de punciones venosas o cirugías superficiales. Ajustar a la superficie corporal a intervenir. Toallitas húmedas: 1% a 2% (dependiendo del laboratorio). Tópica rectal / perianal (Antihemorroidal) 2 a 4 toallitas al día (utilizadas después de cada deposición). Máximo absoluto: 9 a 10 toallitas al día. No se recomienda su uso rutinario; emplear únicamente bajo estricta valoración y supervisión pediátrica. 6. Mecanismo de acción La tetracaína actúa celularmente como un estabilizador de membrana que previene el inicio, la generación y la propagación del impulso y potencial de acción nervioso. A nivel molecular, la tetracaína en su forma no ionizada (lipofílica) difunde a través de las membranas lipídicas del nervio. Una vez que alcanza el citoplasma intracelular, se reequilibra a su forma catiónica (cargada positivamente). En este estado, se une de manera reversible a un receptor específico ubicado en el vestíbulo interno de los canales de sodio dependientes de voltaje de la membrana celular neuronal. Esta unión bloquea, disminuye o previene por completo el flujo de entrada de iones de sodio extracelular. Al impedirse la entrada de sodio, se inhibe la fase de despolarización de la membrana, se prolonga el período refractario y se detiene la conducción del estímulo doloroso hacia el Sistema Nervioso Central (SNC). Este bloqueo afecta la sensibilidad de forma ordenada y progresiva: primero el dolor, luego temperatura, tacto, presión y, por último, la función motora. Adicionalmente, a nivel tisular local, posee un leve efecto vasodilatador directo. 7. Efectos secundarios Dado que en su mayoría la aplicación es tópica, si se respetan las dosis terapéuticas recomendadas, los efectos indeseables suelen ser únicamente de carácter local, leves y transitorios: 8. Efectos adversos El uso inadecuado, prolongado o en pacientes susceptibles puede desencadenar efectos adversos graves y potencialmente irreversibles: 9. Toxicidad y manejo La tetracaína demuestra una toxicidad sistémica aumentada y altamente significativa, especialmente en bloqueos nerviosos periféricos de alto volumen (práctica en desuso actual) o cuando se absorbe rápidamente al torrente sanguíneo por exceder la dosis máxima (1.5 miligramos / kilogramo) o al aplicarse sobre mucosas inflamadas. En tejidos con inflamación o infección, el potencial de hidrógeno (pH) ácido extracelular disminuye su eficacia anestésica, pero la hipervascularización inflamatoria dispara su peligrosa absorción sistémica. Fases de la Toxicidad Sistémica: Manejo de Emergencia en caso de Intoxicación Aguda: Contraindicaciones absolutas: Hipersensibilidad conocida al fármaco (o derivados tipo éster) y la aplicación ocular prolongada o no supervisada.
Ranibizumab
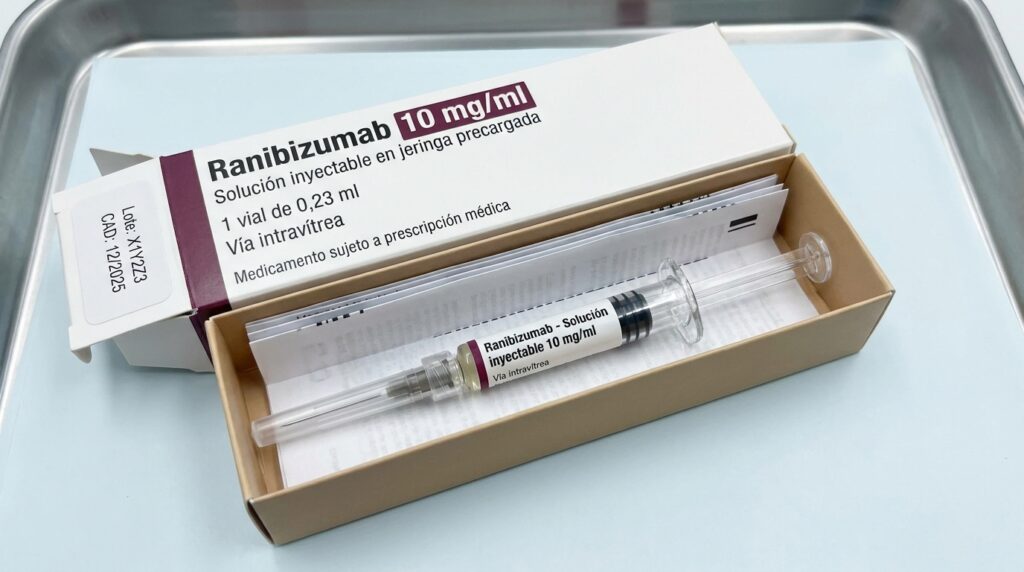
Monografía farmacológica: Ranibizumab Bienvenido a esta ficha técnica especializada. El siguiente documento es una monografía de consulta rápida diseñada para médicos y profesionales de la salud visual. Aquí detallaremos el perfil clínico, mecanismo de acción, dosificación y manejo de complicaciones del Ranibizumab, un tratamiento biológico esencial en la oftalmología moderna. 1. Nombre del medicamento y principales usos Nombre del medicamento: Ranibizumab (nombres comerciales comunes en la práctica clínica: Lucentis, Ranivisio, Rimmyrah). Principales usos clínicos: La vía de administración del Ranibizumab es estrictamente intraocular (intravítrea). Sus indicaciones avaladas se dividen según el grupo etario: En pacientes adultos: En población pediátrica (recién nacidos pretérmino): 2. Tipos No existen diferentes subtipos farmacológicos de este medicamento. No obstante, según su naturaleza química, estructural y su mecanismo de acción, se clasifica de la siguiente manera: 3. Tiempos Conocer la farmacocinética es crucial para establecer las pautas posológicas. A continuación, los parámetros de tiempo del fármaco: a) Tiempo de absorción: Tras ser inyectado directamente en el interior del ojo (vía intravítrea), el fármaco difunde lentamente hacia el torrente sanguíneo sistémico. La concentración máxima en el suero sanguíneo se alcanza aproximadamente 1 día (24 horas) después de su administración. b) Vida media: La vida media de eliminación a nivel del humor vítreo (el tiempo necesario para que la concentración del medicamento dentro de la cavidad ocular se reduzca al cincuenta por ciento) es de aproximadamente 9 a 10 días. Cabe destacar que posee una semivida intravítrea más corta en comparación con otros agentes como el afibercept. c) Tiempo de aclaramiento: Su aclaramiento o depuración sistémica es sumamente rápido. Al tratarse únicamente de un fragmento de anticuerpo y carecer de la fracción cristalizable (Fc), el sistema inmunológico lo elimina rápidamente de la circulación periférica. Esto es una ventaja de seguridad, ya que permite que las concentraciones sistémicas del fármaco se mantengan extremadamente bajas (cerca de 90,000 veces inferiores a las concentraciones terapéuticas presentes en el humor vítreo). 4 y 5. Presentaciones, gramaje y dosis La administración exige precisión milimétrica. A continuación, se detalla la posología en un formato de tabla clínica para facilitar su consulta según la población objetivo. Las presentaciones de base consisten en una solución inyectable estéril de uso oftálmico con una concentración de 10 miligramos por mililitro (mg/ml). Población Objetivo Vía de Administración Presentación y Gramaje Dosis y Volumen a Administrar Pauta Posológica Recomendada Adultos (Pacientes con Degeneración Macular Asociada a la Edad, Edema Macular Diabético, Oclusión de la Vena Retiniana, entre otras). Intraocular (Intravítrea). Vial (Frasco ámpula) de cristal de un solo uso con 2.3 miligramos en 0.23 mililitros. Jeringa prellenada de un solo uso con 1.65 miligramos en 0.165 mililitros. 0.5 miligramos. Esto equivale a extraer e inyectar un volumen exacto de 0.05 mililitros. Inyección mensual como dosis de carga de forma continua hasta alcanzar estabilidad visual. Posteriormente, se individualiza según respuesta visual y anatómica (esquemas de “tratar y extender” o según necesidad). Intervalo mínimo de 4 semanas entre inyecciones. Niños (Recién nacidos pretérmino bajo tratamiento por Retinopatía del Prematuro). Intraocular (Intravítrea). Vial (Frasco ámpula). Se debe emplear estrictamente una jeringa pediátrica especial de bajo volumen y alta precisión. 0.2 miligramos. Esto equivale a extraer e inyectar un volumen exacto de 0.02 mililitros. Inyección única. Se puede aplicar en ambos ojos de forma sucesiva en el mismo acto quirúrgico si el padecimiento es bilateral. 6. Mecanismo de acción El ranibizumab fue diseñado estructuralmente para unirse de forma específica y con alta afinidad a las formas biológicamente activas del Factor de Crecimiento Endotelial Vascular humano de tipo A (VEGF-A) en el espacio extracelular. Al producirse esta unión química, el medicamento neutraliza y bloquea por completo la capacidad del Factor de Crecimiento Endotelial Vascular de tipo A (VEGF-A) para interactuar con sus receptores naturales (Receptor del Factor de Crecimiento Endotelial Vascular tipo 1 y 2, conocidos clínicamente como VEGFR-1 y VEGFR-2) situados en la membrana y superficie de las células endoteliales. Esta interrupción de la cascada de señalización produce tres efectos fisiológicos fundamentales: 7. Efectos secundarios La mayoría de los efectos secundarios son de carácter leve a moderado, son transitorios y derivan directamente del traumatismo mecánico causado por la técnica de inyección en el ojo, más que por una toxicidad celular del fármaco. Estos incluyen: 8. Efectos adversos Los efectos adversos constituyen complicaciones severas que requieren un abordaje médico o quirúrgico de urgencia. Se dividen en complicaciones locales (oculares) y sistémicas. Efectos adversos oculares severos: Efectos adversos sistémicos: A pesar de su mínima concentración en la circulación general, el bloqueo del Factor de Crecimiento Endotelial Vascular (VEGF) conlleva un riesgo teórico y efectos documentados (aunque estadísticamente muy bajos) que incluyen: Riesgo en el embarazo: 9. Toxicidad y manejo La intoxicación aguda por ranibizumab ocurre exclusivamente a nivel ocular y es producto de una sobredosis de volumen por error en la técnica (por ejemplo, administrar accidentalmente más de 0.05 mililitros en un paciente adulto o más de 0.02 mililitros en un paciente recién nacido). Fisiopatología y presentación clínica: La cavidad del humor vítreo es un espacio cerrado y no expandible. Al introducir un volumen de líquido excesivo, se genera un aumento brusco, crítico y sostenido de la Presión Intraocular (PIO). Esta condición desencadena dolor ocular severo y un cuadro de isquemia grave, ya que la presión interna del globo ocular supera la presión de la arteria central de la retina, impidiendo mecánicamente la perfusión sanguínea retiniana y la oxigenación del nervio óptico. Manejo terapéutico paso a paso:
Prednisolona
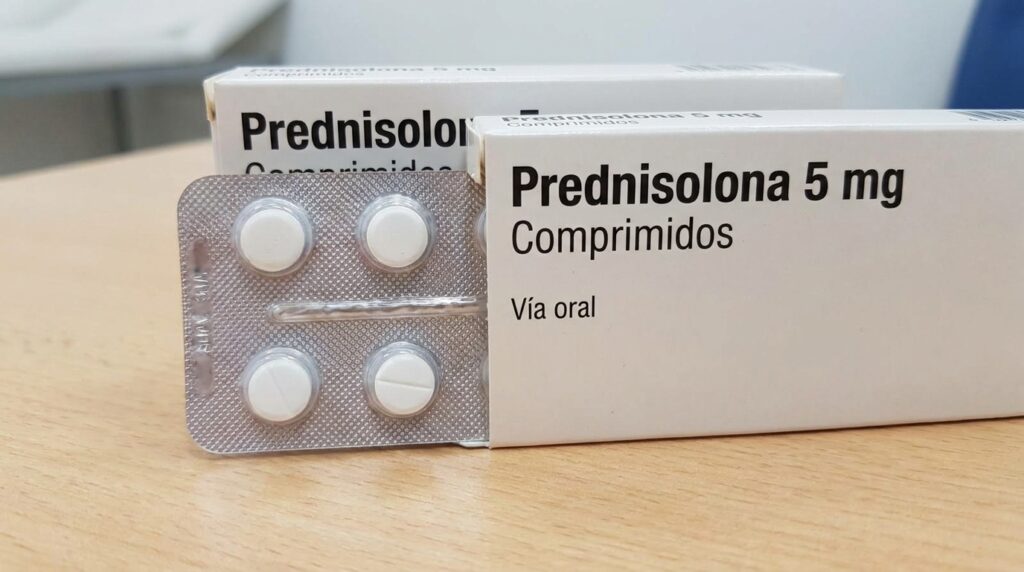
Monografía farmacológica: Prednisolona Bienvenido a esta guía médica de consulta rápida sobre la Prednisolona, un corticoesteroide fundamental en la práctica clínica diaria. Esta monografía está diseñada para ofrecer a los profesionales de la salud un resumen actualizado sobre sus usos, farmacocinética, mecanismo de acción y manejo de toxicidad. 1. Nombre del medicamento y principales usos Nombre del medicamento: Prednisolona Principales usos en la práctica clínica: La prednisolona es un medicamento de uso amplio, prescrito principalmente para el tratamiento de enfermedades inflamatorias y autoinmunes severas. Sus indicaciones terapéuticas abarcan múltiples especialidades: 2. Tipos de Prednisolona La prednisolona es un glucocorticoide sintético (específicamente, el compuesto químico 1,2-deshidrocortisol). Se formula en diferentes sales y ésteres para modificar su solubilidad y adaptar su farmacodinamia según la vía de administración: 3. Tiempos Farmacocinéticos Conocer el perfil farmacocinético de la prednisolona es vital para el ajuste de dosis y la prevención de complicaciones: 4 y 5. Presentaciones, Gramaje y Dosis (Adultos y Niños) Debido a que la dosis exacta depende estrictamente de la gravedad y el tipo de patología a tratar, se individualiza en cada paciente. A continuación, se detallan las presentaciones disponibles y pautas de dosificación referenciadas: Vía de Administración Presentación y Gramaje Dosis en Adultos Dosis en Niños Vía Oral Solución oral: 1 miligramo por mililitro (mg/ml) y 3 miligramos por mililitro (mg/ml).Comprimidos/Tabletas: 5 miligramos (mg), 20 miligramos (mg) y 50 miligramos (mg). Dosis variables según la patología (no se especifican cantidades exactas en el documento). Dosis variables según la patología (no se especifican cantidades exactas en el documento). Tópica Oftálmica Gotas oftálmicas (Solución/Suspensión): 0.5% (equivalente a 5 miligramos por mililitro) y 1% (equivalente a 10 miligramos por mililitro). Dosis variables según la inflamación del segmento anterior. Dosis variables según prescripción del especialista. Vía Intravenosa / Sistémica Presentación de uso hospitalario. Dosis variables según la patología a tratar (por ejemplo, exacerbaciones autoinmunes u oncológicas). Dosis variables según la patología a tratar. Inyección Intraarticular Presentación de uso en consultorio o quirófano. Variable según la articulación o área de dolor regional (bursitis, tendinitis). Dosis variables según la patología a tratar. 6. Mecanismo de Acción Celular y Molecular La prednisolona es un glucocorticoide sintético caracterizado por poseer un doble enlace entre los carbonos C1 y C2 de su estructura molecular. Esto le confiere una potencia antiinflamatoria y actividad glucocorticoide de 3 a 5 veces mayor que los glucocorticoides naturales (como el cortisol o la hidrocortisona), manteniendo una actividad mineralocorticoide (retención de sodio y agua) muy leve o no modificada. A nivel celular y genómico: El fármaco difunde al interior de las células diana y se une a los Receptores de Glucocorticoides (RG o GR) ubicados en el citoplasma. Posteriormente, el complejo esteroide-receptor se trasloca (ingresa) al núcleo celular. Allí, se une a secuencias específicas de Ácido Desoxirribonucleico (ADN) conocidas como Elementos de Respuesta a Glucocorticoides (GRE). Este proceso regula la transcripción génica de dos maneras: A nivel tisular y oftálmico: La prednisolona reduce la vasodilatación capilar, disminuye la migración de macrófagos y leucocitos al sitio de la inflamación, y estabiliza las membranas de los lisosomas. En oftalmología, destaca por presentar un poder intermedio de penetración corneal. Además, a nivel de transporte celular, actúa como sustrato del transportador de casete de unión a trifosfato de adenosina subfamilia B miembro 1 (ABCB1 o glicoproteína P). 7. Efectos Secundarios Los efectos secundarios están directamente relacionados con la dosis administrada y la duración del tratamiento. Estos se entienden como los efectos derivados de su acción farmacológica normal, generalmente de intensidad leve a moderada: Efectos generales o sistémicos: Efectos oftálmicos (por uso tópico o sistémico): 8. Efectos Adversos Entendidos como reacciones nocivas y complicaciones severas, usualmente se asocian a terapias prolongadas o altas dosis sostenidas: 9. Toxicidad y Manejo Clínico La toxicidad por prednisolona requiere una estricta monitorización médica. La toxicidad aguda por sobredosis masiva es extremadamente baja y rara vez resulta letal; no obstante, el verdadero peligro recae en el uso crónico y en la retirada inadecuada del fármaco. Manejo de la Sobredosis Aguda: El tratamiento es fundamentalmente de soporte vital y manejo sintomático. Si la ingesta oral ha sido masiva y muy reciente, el médico puede contemplar el lavado gástrico como medida de descontaminación, sumado a la monitorización estricta de líquidos y electrolitos. Toxicidad Crónica y Manejo de la Suspensión Abrupta: La toxicidad principal de los glucocorticoides se deriva de la suspensión brusca del tratamiento (tras un uso mayor a dos semanas). Esto desencadena una Insuficiencia Suprarrenal Aguda (Crisis Suprarrenal), una urgencia médica caracterizada por hipotensión severa, debilidad extrema, hipoglucemia, náuseas y shock.