
Etonogestrel
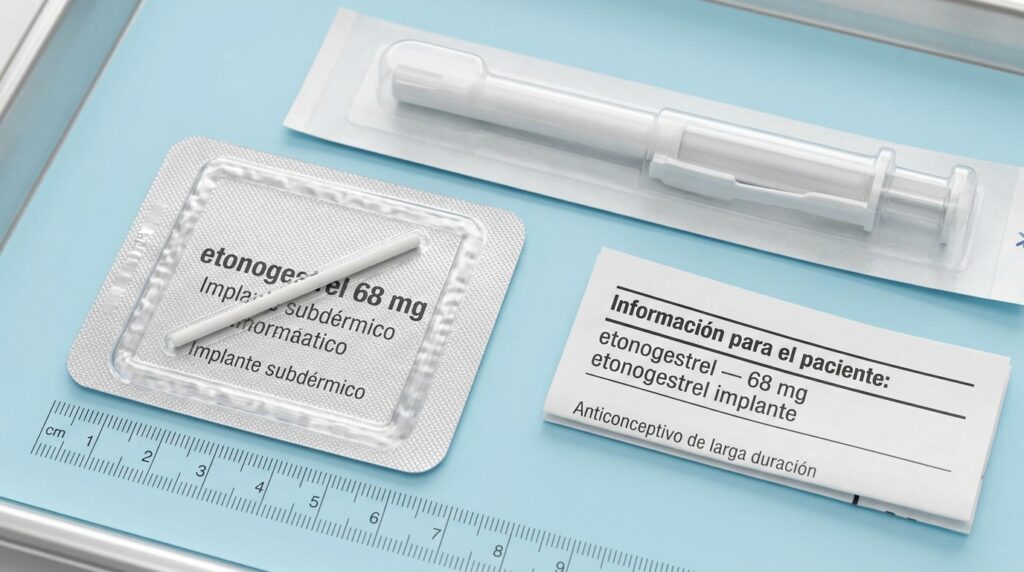
Monografía farmacológica: Etonogestrel Bienvenidos a esta ficha de consulta rápida diseñada especialmente para profesionales de la salud. En este artículo detallaremos la información farmacológica esencial del etonogestrel, un agente ampliamente utilizado en la práctica ginecológica y de planificación familiar. A continuación, desglosamos sus usos, farmacocinética, dosificación y perfil de seguridad. 1. Nombre del medicamento y principales usos 2. Tipos de medicamento El etonogestrel es un progestágeno sintético (específicamente, es el metabolito biológicamente activo del desogestrel, también conocido como 3-cetodesogestrel). Clínicamente, se puede encontrar en dos modalidades principales según su formulación: 3. Tiempos farmacocinéticos Con base en la evidencia farmacocinética actual, el perfil del etonogestrel es el siguiente: 4. Presentaciones y gramaje / 5. Dosis en adultos y niños A continuación, se presenta una tabla consolidada con las presentaciones disponibles, su gramaje y la posología recomendada según el grupo etario: Presentación y Gramaje Dosis y Posología en Adultos Dosis y Posología en Niños / Adolescentes Implante subdérmico / subcutáneo Contiene 68 miligramos (mg) de etonogestrel. 1 implante cada 3 años.Debe insertarse por vía subdérmica en la cara interna del brazo no dominante, entre el día 1 y 5 del ciclo menstrual. La inserción y remoción requieren un médico con experiencia. Contraindicado en niñas antes de la menarquia y en adolescentes con cierre epifisario (cierre de los cartílagos de crecimiento) incompleto.En adolescentes post-menarquia (con desarrollo óseo completo), se emplea la misma dosis de adultos. Anillo intravaginal (Combinado) Sistema de liberación con 11.7 miligramos (mg) de etonogestrel y 2.7 miligramos (mg) de etinilestradiol. (Libera 120 microgramos de etonogestrel y 15 microgramos de etinilestradiol cada 24 horas). Uso continuo de 1 anillo durante 3 semanas.Se sigue de un descanso de 1 semana sin el anillo (momento en que ocurre el sangrado por deprivación). Contraindicado en niñas antes de la menarquia y en adolescentes con cierre epifisario incompleto.En adolescentes post-menarquia, se emplea la misma pauta de adultas. 6. Mecanismo de acción El etonogestrel ejerce su efecto anticonceptivo a través de múltiples vías en el sistema reproductor femenino: 7. Efectos secundarios Los efectos secundarios reportados son típicamente los esperados por la naturaleza hormonal de la terapia: 8. Efectos adversos Representan complicaciones menos frecuentes pero de gran relevancia clínica que ameritan vigilancia y atención médica inmediata: 9. Toxicidad y manejo
Desogestrel con etinilestradiol
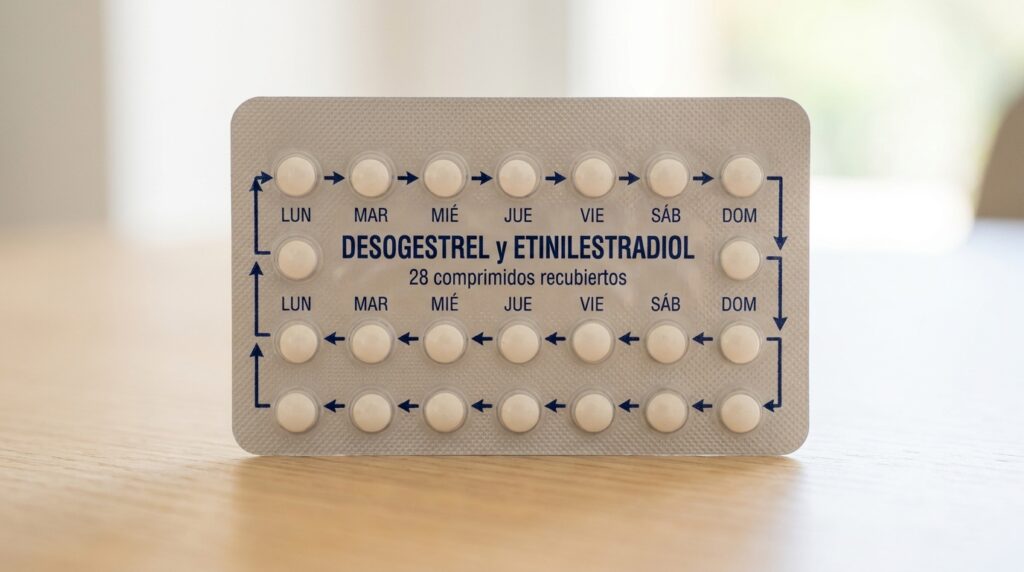
Monografía farmacológica: Desogestrel con Etinilestradiol Bienvenidos a esta monografía farmacológica orientada a la práctica clínica. Esta ficha de consulta rápida está diseñada para profesionales de la salud que buscan una revisión integral, actualizada y estructurada sobre el uso del anticonceptivo oral combinado de desogestrel con etinilestradiol. 1. Nombre del medicamento y principales usos Nombre genérico: Desogestrel con etinilestradiol. Principales usos clínicos: 2. Tipos de formulaciones Este fármaco se clasifica como un anticonceptivo hormonal combinado oral. Combina un estrógeno sintético (etinilestradiol) y un progestágeno de síntesis catalogado como de “tercera generación” (desogestrel), el cual se caracteriza por poseer una actividad androgénica muy débil o nula. Dependiendo de la dosificación a lo largo del ciclo, existen diversas formulaciones clínicas: 3. Tiempos farmacocinéticos Es vital comprender la farmacocinética de ambos componentes por separado. Cabe destacar que el desogestrel funciona como un profármaco que requiere ser transformado en su metabolito activo, el 3-cetodesogestrel (etonogestrel). Desogestrel (Etonogestrel) Etinilestradiol 4. Presentaciones, gramaje y 5. Dosis en adultos y niños A continuación, se integran las presentaciones farmacéuticas más comunes y la posología recomendada por grupo poblacional. Nota de seguridad médica: El uso de desogestrel con etinilestradiol está estrictamente contraindicado en niñas antes de la menarquia (primera menstruación) y en adolescentes donde el cierre epifisario aún no se ha completado. Población objetivo Presentación y Gramaje Dosis y Posología recomendada Adultos (Mujeres en edad fértil) Comprimidos monofásicos de baja dosis: 0.15 miligramos de desogestrel y 0.03 miligramos de etinilestradiol. Tomar 1 tableta diaria a la misma hora (preferentemente por la noche), durante 21 días consecutivos. Seguir con un descanso de 7 días (intervalo donde ocurre la hemorragia por deprivación). Iniciar entre el día 1 y el día 5 del ciclo menstrual. Adultos (Mujeres en edad fértil) Comprimidos monofásicos de dosis ultrabaja: 0.15 miligramos de desogestrel y 0.02 miligramos de etinilestradiol. Tomar 1 tableta diaria a la misma hora, durante 21 días, seguido de 7 días de descanso. Iniciar el día 1 del ciclo menstrual. Adultos (Mujeres en edad fértil) Comprimidos trifásicos: Ej. 7 tabletas de 0.050/0.035 miligramos; 7 de 0.100/0.030 miligramos; 7 de 0.150/0.030 miligramos. Tomar 1 tableta al día a la misma hora, siguiendo el orden estricto de los colores del blíster por 21 días, seguido de 7 días de descanso. Iniciar el día 1 del ciclo menstrual. Adolescentes (Post-menarquia) Cualquiera de las presentaciones anteriores. Misma dosificación que en adultos. Es fundamental valorar el riesgo/beneficio del cierre epifisario prematuro y evaluar el perfil de riesgo trombótico de la paciente. Niños (Pre-menarquia) No aplica. Contraindicado. No indicado para su uso antes del establecimiento de la menarquia. 6. Mecanismo de acción El efecto anticonceptivo de esta combinación farmacológica es integral y se logra a través de tres niveles anatomo-fisiológicos principales: 7. Efectos secundarios Se consideran reacciones leves a moderadas. Muchas de estas reacciones generan tolerancia y son de carácter transitorio, desapareciendo habitualmente después de los primeros meses de uso (entre 1 a 3 ciclos): 8. Efectos adversos Estas son reacciones graves o eventos clínicos significativos que obligan al médico a considerar la suspensión inmediata del tratamiento y reevaluar los factores de riesgo de la paciente de forma prioritaria: 9. Toxicidad y manejo La toxicidad aguda secundaria a la sobredosis simultánea de desogestrel y etinilestradiol es clínicamente muy baja.
Desogestrel
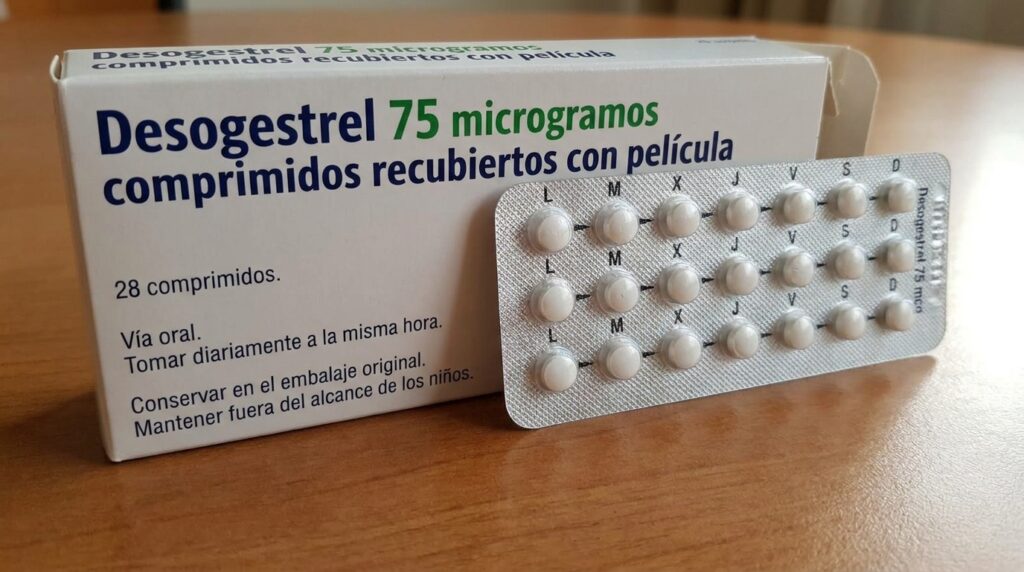
Monografía farmacológica: Desogestrel El Desogestrel es una de las opciones más utilizadas en la anticoncepción hormonal moderna. Esta ficha médica está diseñada como una guía de consulta rápida y actualizada para profesionales de la salud, abarcando desde su farmacocinética hasta su manejo toxicológico. 1. Nombre del medicamento y principales usos 2. Tipos y clasificación farmacológica El desogestrel es un progestágeno sintético de tercera generación (derivado de la 19-nortestosterona). Se caracteriza por estar desprovisto de actividad androgénica o tener una actividad androgénica muy débil. Actúa a nivel sistémico como un profármaco, requiriendo metabolismo hepático e intestinal para transformarse en su metabolito biológicamente activo: el 3-cetodesogestrel (comúnmente conocido como etonogestrel). Se emplea principalmente en dos formulaciones: 3. Tiempos (Farmacocinética) El perfil farmacocinético del desogestrel, una vez convertido en etonogestrel, es el siguiente: 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) A continuación, se detallan las presentaciones disponibles, sus respectivos gramajes y las pautas de dosificación recomendadas. Población objetivo Presentación y Gramaje Dosis recomendada y vía de administración Adultos (Mujeres en edad reproductiva) Tableta de progestágeno solo: 0.075 miligramos (mg) / 75 microgramos (mcg). Envase de 28 tabletas. 1 tableta (0.075 mg) diaria cada 24 horas a la misma hora de forma continua. Iniciar un envase nuevo inmediatamente al terminar el anterior, sin periodos de descanso. Adultos (Mujeres en edad reproductiva) Tableta combinada monofásica: 0.15 mg (150 mcg) de desogestrel + 0.02 mg (20 mcg) o 0.03 mg (30 mcg) de etinilestradiol. Envase de 21 tabletas. 1 tableta diaria por la noche a la misma hora durante 21 días consecutivos (iniciando del día 1 al 5 del ciclo), seguidos de un intervalo de descanso de 7 días (o 7 días de tabletas placebo). Adultos (Mujeres en edad reproductiva) Tabletas combinadas multifásicas: Dosis variables de desogestrel (25, 50, 100 y 150 mcg) + dosis de etinilestradiol (30 a 40 mcg). La dosis diaria varía según el día del ciclo indicado en el blíster correspondiente. Adultos (Mujeres en edad reproductiva) Implante Subdérmico: 68 miligramos (mg) de Etonogestrel (metabolito activo) por tubo. 1 implante cada 3 años. Inserción subdérmica recomendada entre el día 1 y 5 del ciclo menstrual. Niños (Población pediátrica) Todas las presentaciones. No indicado. El uso de anticonceptivos hormonales no está establecido antes del inicio de la menarquia (primera menstruación). 6. Mecanismo de acción A diferencia de las minipíldoras tradicionales, el desogestrel destaca por lograr una inhibición de la ovulación en una proporción cercana al 100 por ciento. Esto se logra a través de: 7. Efectos secundarios La reacción secundaria reportada con mayor frecuencia clínica es el sangrado menstrual irregular (presente hasta en un 50 por ciento de las usuarias). Esto abarca manchado, goteo intermenstrual, menstruación escasa/corta o amenorrea (ausencia temporal de la menstruación). Otros efectos secundarios comunes incluyen: 8. Efectos adversos y complicaciones sistémicas El uso de desogestrel (particularmente cuando se combina con estrógenos o existen factores de riesgo) exige vigilancia ante el riesgo de: 9. Toxicidad y manejo La toxicidad por sobredosis aguda de desogestrel se considera clínicamente leve.
Penicilamina
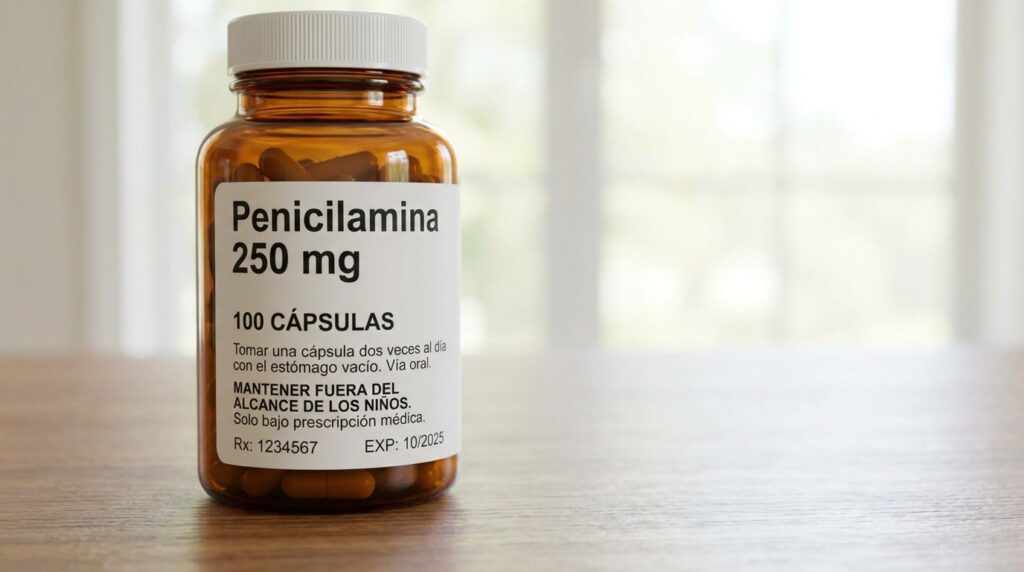
Monografía farmacológica: Penicilamina Bienvenidos colegas a esta guía de consulta rápida diseñada específicamente para profesionales de la salud. Esta monografía sobre la Penicilamina consolida la información farmacológica, indicaciones clínicas, posología y manejo de toxicidad indispensable para la práctica clínica diaria y el abordaje de patologías como la Enfermedad de Wilson y la intoxicación por metales pesados. 1. Nombre del medicamento, principales usos Nombre: Penicilamina (también conocida clínicamente como D-dimetilcisteína). Es un derivado cristalino y soluble en agua proveniente de la degradación de la penicilina. Principales usos clínicos: 2. Tipos (Variantes del medicamento) A nivel farmacológico, existen diferentes isómeros y derivados de este compuesto: 3. Tiempos farmacocinéticos a) Tiempo de absorción: La absorción ocurre en el tracto gastrointestinal y es rápida, pero incompleta (posee una biodisponibilidad del 40 al 70 por ciento) cuando se administra en completo ayunas. Dato vital: La presencia de alimentos reduce drásticamente su absorción, por lo que el fármaco debe administrarse obligatoriamente 1 hora antes o 2 horas después de las comidas. Presenta un perfil plasmático bifásico en la sangre: un primer pico máximo de concentración ocurre entre los 60 y 80 minutos, y un segundo pico entre los 110 y 140 minutos tras su ingesta. b) Vida media: La vida media biológica plasmática de la fracción de penicilamina libre en el organismo es de aproximadamente 1 a 3 horas. c) Tiempo de aclaramiento: El compuesto es resistente a la degradación metabólica en su forma activa. Su metabolismo es fundamentalmente hepático y su excreción (aclaramiento del sistema) se lleva a cabo principalmente por vía renal a través de la orina, excretada de forma predominante como disulfuros inactivos de manera muy rápida. No obstante, el aclaramiento total del organismo es lento, lo que exige pruebas de función renal regulares en los pacientes. 4. Presentaciones y gramaje Las presentaciones farmacológicas comerciales disponibles son: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según el grupo etario, la indicación clínica y las presentaciones sugeridas. Indicación Clínica Grupo Etario Presentación Sugerida Dosis Recomendada y Duración Intoxicaciones por metales pesados Adultos Tabletas de 300 miligramos (mg) u otras presentaciones 1000 a 1500 miligramos (mg) al día, divididos en tomas, hasta normalizar los niveles urinarios del metal (comúnmente pautas de 10 días). Intoxicaciones por metales pesados Niños (Pediátrica) Según disponibilidad (fraccionado) 20 a 40 miligramos por kilogramo de peso corporal (mg/kg) al día, divididos en 3 a 4 tomas. Dosis máxima de 1000 miligramos (mg) al día (comúnmente pautas de 10 días). Enfermedad de Wilson Adultos Tabletas de 300 miligramos (mg) u otras presentaciones Dosis inicial de 1500 a 2000 miligramos (mg) al día en dosis divididas (ej. 500 mg tres o cuatro veces al día). Tras la remisión, la fase de mantenimiento no debe ser menor a 750 a 1000 miligramos (mg) al día (1 gramo), de forma indefinida. Enfermedad de Wilson Niños (Pediátrica) Según disponibilidad (fraccionado) 20 miligramos por kilogramo de peso corporal (mg/kg) al día, divididos en 2 o 3 tomas. Cistinuria Adultos Todas las presentaciones 1000 a 3000 miligramos (mg) al día en dosis divididas. Dosis profiláctica (para evitar cálculos): 500 a 1000 miligramos (mg) antes de dormir. Cistinuria Niños (Pediátrica) Según disponibilidad (fraccionado) 20 a 30 miligramos por kilogramo de peso corporal (mg/kg) al día, divididos en 2 o 3 tomas. Artritis Reumatoide Adultos Todas las presentaciones Inicial: 125 a 250 miligramos (mg) al día durante 4 semanas. Aumentar paulatinamente hasta un mantenimiento de 500 a 1000 miligramos (mg) al día. Artritis Reumatoide Niños (Pediátrica) Según disponibilidad (fraccionado) Inicial: 50 a 100 miligramos (mg) al día. Aumentar progresivamente hasta alcanzar la dosis de mantenimiento de 10 a 20 miligramos por kilogramo de peso corporal (mg/kg) al día. 6. Mecanismo de acción La penicilamina es primordialmente un agente quelante de metales pesados. Su acción principal consiste en unirse químicamente a los iones de metales (como el cobre, plomo y mercurio) formando un complejo de anillo estable y soluble. Esto inactiva al metal pesado impidiendo sus interacciones tóxicas con los grupos funcionales de las enzimas del cuerpo, y permite que el complejo formado se excrete fácilmente por la orina. Dependiendo de la patología, presenta mecanismos adicionales: 7. Efectos secundarios Los efectos esperados más frecuentes suelen ser de índole gastrointestinal o mucocutánea e incluyen: 8. Efectos adversos Este fármaco posee una toxicidad elevada a mediano y largo plazo, llegándose a observar efectos adversos graves hasta en un tercio (33%) de los pacientes tratados. Estos incluyen: 9. Toxicidad y manejo A la fecha, no se cuenta con un antídoto o antagonista específico para la sobredosis aguda o la toxicidad crónica inducida por penicilamina.
Neostigmina
Monografía farmacológica: Neostigmina (Prostigmina) Bienvenidos a esta guía de consulta rápida diseñada para médicos y profesionales de la salud. En esta monografía farmacológica abordaremos los aspectos clínicos fundamentales de la Neostigmina, detallando sus indicaciones, farmacocinética, dosificación y manejo de toxicidad. 1. Nombre del medicamento y principales usos Nombre del medicamento: Neostigmina (también conocida comercialmente y en la literatura como prostigmina). Principales usos clínicos: 2. Tipos de Neostigmina La Neostigmina pertenece al grupo de los inhibidores de la acetilcolinesterasa (AChE) de acción intermedia, clasificados farmacológicamente como “reversibles”. Se trata de un derivado carbámico sintético (constituido por un éster del ácido carbámico y un alcohol con nitrógeno cuaternario). Dependiendo de su vía de administración, se presenta en dos formas de sales: 3. Tiempos farmacocinéticos Conocer la farmacocinética de la Neostigmina es vital para titular adecuadamente su efecto en el paciente: a) Tiempo de absorción: b) Vida media y duración: La vida media de eliminación plasmática oscila entre 50 y 90 minutos (aproximadamente de 0.5 a 1.5 horas). La duración clínica de su acción terapéutica es de 2 a 4 horas (pudiendo variar de 0.5 a 4 horas dependiendo estrictamente de la dosis y la vía de administración utilizada). c) Tiempo de aclaramiento: El aclaramiento plasmático total es de aproximadamente 16 a 30 mililitros por minuto por kilogramo de peso corporal (mL/min/kg). Se metaboliza inicialmente por esterasas plasmáticas y posteriormente es eliminada de forma rápida a través de la excreción renal. Alrededor del 50 por ciento de la dosis administrada se excreta sin cambios a través de la orina en un periodo de 24 horas. 4 y 5. Presentaciones, gramaje y Dosis (Adultos y Niños) A continuación, se detalla la posología recomendada de la Neostigmina agrupada por vía de administración y grupo etario. Nota clínica: La dosificación debe ser siempre individualizada según la respuesta del paciente. Presentación y Gramaje Vía de Administración Dosis en Adultos Dosis en Niños Comprimidos / Tabletas: Bromuro de neostigmina 15 miligramos (mg). Vía Oral Miastenia grave: 7.5 mg a 15 mg iniciales. Mantenimiento de 15 mg a 30 mg cada 3 a 4 horas (Dosis máxima diaria: 150 mg a 375 mg). Ajustar empíricamente evaluando fuerza de prensión y capacidad vital.Íleo paralítico / Atonía vesical: 15 mg a 30 mg. Miastenia grave: 2 miligramos por kilogramo de peso al día (mg/kg/día) divididos en dosis administradas cada 3 a 4 horas. Solución inyectable: Metilsulfato de neostigmina en ampolletas de 0.5 mg por mililitro (mL) o 1 mg/mL. Intravenosa (IV) Reversión de bloqueo neuromuscular: 0.03 a 0.07 mg por kilogramo (mg/kg) hasta obtener respuesta (dosis máxima de 5 mg). Obligatorio: Administrar previamente o en conjunto con un anticolinérgico (0.6 mg a 1.2 mg de atropina o glicopirrolato). Reversión de bloqueo neuromuscular: 0.02 a 0.08 mg/kg (dosis máxima total: 2.5 mg). Obligatorio: Administrar previamente con 0.01 mg/kg de atropina. Solución inyectable: Metilsulfato de neostigmina en ampolletas de 0.5 mg/mL o 1 mg/mL. Intramuscular (IM) o Subcutánea (SC) Íleo paralítico / Atonía vesical: 0.5 mg a 1 mg a demanda o cada 1 a 3 horas según necesidad.Miastenia grave: 0.5 mg a 2.5 mg cada 1 a 3 horas según requerimiento. Miastenia grave (IM, IV o SC): 0.01 a 0.04 mg/kg cada 2 a 4 horas. 6. Mecanismo de acción La neostigmina funciona como un agente anticolinesterásico al ser un inhibidor competitivo y reversible de la enzima acetilcolinesterasa (AChE). Interactúa directamente en el centro activo de la enzima, sufriendo una hidrólisis en dos etapas (análoga a la de la acetilcolina). Sin embargo, la neostigmina forma un enlace covalente carbamoilado con la AChE que es considerablemente más resistente al proceso de hidratación y degradación. Al competir y bloquear temporalmente la hidrólisis de la acetilcolina, provoca una acumulación significativa de este neurotransmisor endógeno en la hendidura sináptica. Esto prolonga e intensifica la transmisión de los impulsos nerviosos en: Adicionalmente, gracias a su estructura de nitrógeno cuaternario, la neostigmina posee un efecto agonista nicotínico directo sobre la placa motora del músculo esquelético. 7. Efectos secundarios La gran mayoría de los efectos secundarios son consecuencia directa del exceso parasimpatomimético (una hiperestimulación colinérgica, principalmente de los receptores muscarínicos). Estos incluyen: 8. Efectos adversos Los efectos adversos representan complicaciones de mayor severidad clínica y una exacerbación grave de sus efectos farmacológicos, pudiendo comprometer la vida del paciente: 9. Toxicidad y manejo (Crisis Colinérgica) La toxicidad aguda por sobredosis de neostigmina desencadena una emergencia médica conocida como “crisis colinérgica”. Cuadro clínico de la toxicidad: Se caracteriza por una debilidad muscular ascendente profunda (causada por la despolarización generalizada de la placa motora, que puede comprometer los músculos respiratorios resultando en apnea) combinada con signos de hiperestimulación muscarínica fulminante, fáciles de recordar con el acrónimo SLUDGE: Manejo médico de la sobredosis: Notas clínicas vitales para el médico tratante:
Naloxona
Monografía farmacológica: Naloxona 1. Nombre del medicamento, principales usos Nombre: Naloxona Principales usos clínicos: La naloxona es el antídoto y medicamento de elección para el tratamiento y reversión total o parcial de la depresión del Sistema Nervioso Central (SNC) y la depresión respiratoria que pone en peligro la vida, inducida por la sobredosis o intoxicación aguda de medicamentos y drogas opioides (naturales o sintéticos como morfina, fentanilo, heroína, metadona o dextropropoxifeno). Sus indicaciones terapéuticas incluyen: 2. Tipos La naloxona es un antagonista opioide puro, derivado estructuralmente de la morfina y la oximorfona (con sustituyentes más voluminosos en la posición N17). En la práctica clínica y farmacéutica se presenta en las siguientes modalidades o modificaciones químicas: 3. Tiempos a) Tiempo de absorción: Su inicio de acción es sumamente rápido. Cuando se administra por vía Intravenosa (IV), revierte completa y dramáticamente los efectos opioides de forma casi inmediata (entre 1 a 3 minutos). Si la administración es por vía Intramuscular (IM) o Subcutánea (SC), la absorción es ligeramente más lenta, iniciando su acción entre 2 a 5 minutos. En administración por vía oral, sufre un rápido metabolismo de primer paso hepático y tiene una muy baja biodisponibilidad sistémica, por lo que no alcanza el Sistema Nervioso Central (SNC). b) Vida media: Clínicamente se considera un fármaco de acción de corta duración. En pacientes adultos, la semivida plasmática o vida media de eliminación es corta, oscilando entre 60 a 90 minutos (1 a 1.5 horas). En neonatos (recién nacidos), la vida media es más prolongada, alcanzando aproximadamente las 3 horas. c) Tiempo de aclaramiento: Su disposición metabólica ocurre principalmente en el hígado mediante la conjugación con ácido glucurónico. El aclaramiento corporal total estimado es de 22 mililitros por minuto por kilogramo de peso corporal (ml/min/kg). Debido a esta rápida metabolización hepática, la duración efectiva del efecto clínico abarca solamente entre 45 minutos y 4 horas (dependiendo de la vía y la dosis aplicada). Nota clínica fundamental: Este rápido aclaramiento representa un punto crítico en el manejo médico, ya que la vida media de eliminación de muchos opioides (particularmente metadona o fentanilo en parches) excede considerablemente el tiempo de aclaramiento de la naloxona. 4. Presentaciones y gramaje 5. Dosis en adultos y niños Población Indicación Clínica Dosis Recomendada y Pautas Vía de Administración Adultos Intoxicación aguda o depresión grave Inicial: 0.1 a 0.4 miligramos (mg) hasta 2 miligramos (mg). Repetir cada 2 a 3 minutos si no hay respuesta. Dosis máxima diaria/acumulada: 10 miligramos (mg). (Si no hay respuesta tras 10 mg, cuestionar diagnóstico). Intravenosa (IV) de preferencia. Intramuscular (IM), Subcutánea (SC) o Intranasal. Adultos Reversión de depresión respiratoria postoperatoria 0.1 a 0.2 miligramos (mg) lentos. Incrementar en 0.1 miligramos (mg) tras 2 minutos si es necesario para no anular la analgesia requerida. Intravenosa (IV) en bolo lento. Adultos Mantenimiento / Perfusión continua Bolo de mantenimiento: 0.4 a 0.8 miligramos (mg) IV. Perfusión: Iniciar ritmo calculando el 60 por ciento (%) de la dosis en bolo que resultó efectiva, administrada por cada hora. Intravenosa (IV) directa o mediante bomba de infusión continua. Niños Intoxicación o Sobredosis aguda Inicial: 0.01 miligramos por kilogramo de peso (mg/kg). Si no hay respuesta tras 3 minutos, administrar una dosis de 0.1 miligramos por kilogramo (mg/kg). Dosis máxima: 2 miligramos (mg) por dosis (hasta 10 mg totales si es necesario). Intravenosa (IV) (preferida), Intramuscular (IM) o Subcutánea (SC). Niños Reversión de depresión respiratoria postoperatoria Inicial de 0.01 a 0.02 miligramos por kilogramo (mg/kg) a intervalos de 2 a 3 minutos hasta ventilación satisfactoria sin suprimir analgesia. Intravenosa (IV). Recién Nacidos (Neonatos) Depresión opioide grave (drogas dadas a la madre) Inicial: 0.01 miligramos por kilogramo (mg/kg) o 10 microgramos por kilogramo (mcg/kg). Repetir a intervalos de 2 a 3 minutos hasta un máximo de 25 microgramos por kilogramo (mcg/kg). Intravenosa (IV) por vena umbilical, Intramuscular (IM) o Subcutánea (SC). 6. Mecanismo de acción La naloxona actúa como un antagonista competitivo y específico de los receptores opioides ubicados tanto en el Sistema Nervioso Central (SNC) como en los tejidos periféricos. Posee una afinidad relativamente altísima para desplazar fármacos agonistas de los sitios de unión de los receptores mu (µ), y en menor medida también antagoniza los receptores kappa (κ) y delta (δ). Su propiedad farmacológica primordial es que es un antagonista puro. Esto significa que carece completamente de actividad farmacológica intrínseca (efecto agonista) por sí misma. Si se administra en un paciente en ausencia total de un fármaco opioide circulante, la naloxona es casi inerte y no genera ningún efecto depresor respiratorio, psicomimético o analgésico. 7. Efectos secundarios Generalmente, los efectos secundarios no se derivan de una toxicidad intrínseca de la naloxona, sino que son consecuencia clínica de la reversión demasiado rápida del estado de sedación y analgesia del paciente. Estos incluyen: 8. Efectos adversos Los eventos adversos graves se presentan casi de manera exclusiva cuando se precipita un despertar abrupto, desencadenando una “tormenta simpática” (descarga de catecolaminas por el Sistema Nervioso Autónomo) o precipitando el síndrome de abstinencia en pacientes con dependencia física crónica a los opiáceos: 9. Toxicidad y manejo Farmacológicamente, la toxicidad directa intrínseca de la naloxona es extremadamente baja; su inyección accidental en un paciente sano carece de efectos clínicos notables. Sin embargo, el manejo médico de sus interacciones es altamente crítico.
Metiltionino
Monografía farmacológica: Cloruro de Metiltionino (Azul de Metileno) Bienvenido a esta monografía de consulta rápida diseñada para profesionales de la salud. En esta revisión farmacológica profundizamos en el cloruro de metiltionino, detallando sus indicaciones, farmacocinética, dosificación exacta y manejo de la toxicidad para una práctica clínica segura y basada en evidencia. 1. Nombre del medicamento, principales usos Nombre genérico: Cloruro de metiltionino (tradicional y comúnmente conocido como Azul de Metileno). Principales usos aprobados: Está indicado como el antídoto de primera línea para el tratamiento sintomático agudo de la metahemoglobinemia inducida por medicamentos, agentes oxidantes y sustancias químicas (agentes metahemoglobinizantes) en adultos, adolescentes y niños. Entre los principales agentes tóxicos tratados se encuentran: Usos fuera de indicación (Off-label): 2. Tipos El principio activo es único (cloruro de metiltioninio); sin embargo, desde el punto de vista farmacodinámico, su comportamiento no es lineal y depende enteramente de la concentración administrada, dividiéndose en dos “tipos” de acción: 3. Tiempos a) Tiempo de absorción: Por vía intravenosa, su disponibilidad sistémica es inmediata, y el inicio de la acción terapéutica en casos de metahemoglobinemia se evidencia clínicamente entre los 30 y 60 minutos posteriores a su administración. La vía oral presenta una biodisponibilidad errática (53% al 97%) con un pico de concentración plasmática a los 30 a 60 minutos; sin embargo, no se recomienda para el manejo de urgencias toxicológicas. b) Vida media: La vida media de eliminación terminal (tras la administración intravenosa) es de aproximadamente 5.25 a 6.5 horas. c) Tiempo de aclaramiento: Posee un modelo de distribución multicompartimental. Se metaboliza extensamente en los eritrocitos y tejidos periféricos a leucometiltioninio (su forma incolora). Su eliminación es principalmente renal (a través de la orina) y parcialmente biliar. Alrededor del 18% al 28% de la dosis se excreta de forma inalterada en la orina. El aclaramiento completo puede demorar varios días y es altamente dependiente de la función renal del paciente. 4. Presentaciones y gramaje / 5. Dosis en adultos y niños A continuación, se detalla la posología fusionando los protocolos de reanimación y estabilización vigentes, incluyendo las concentraciones disponibles. Población y Uso Presentación y Gramaje Dosis Recomendada Vía y Observaciones Adultos (Metahemoglobinemia aguda) Ampolletas de: – 100 miligramos en 10 mililitros – 50 miligramos en 10 mililitros – 10 miligramos en 2 mililitros 1 a 2 miligramos por kilogramo de peso (0.2 a 0.4 mililitros por kilogramo). Vía Intravenosa Lenta (durante 5 minutos). Diluir en 50 mililitros de suero glucosado al 5%. Se puede repetir una segunda dosis en 1 hora si persiste la clínica. Esquema alternativo grave: 1 miligramo por kilogramo cada 6 horas sin pasar de 3 dosis. Dosis máxima acumulada: 7 miligramos por kilogramo (4 miligramos por kilogramo si la causa es anilina o dapsona). Adultos (Vasoplejía – Off-label) Ampolleta de 50 miligramos en 10 mililitros 1.5 a 2 miligramos por kilogramo. Vía Intravenosa en infusión de 20 a 60 minutos. Puede continuarse con infusión continua a 0.25 – 2 miligramos por kilogramo por hora según protocolo institucional. Niños y Adolescentes (Metahemoglobinemia) Ampolletas de 50 miligramos en 10 mililitros o 10 miligramos en 2 mililitros 1 a 2 miligramos por kilogramo de peso corporal por dosis. Vía Intravenosa Lenta (durante 5 a 15 minutos). Diluir en 50 mililitros de suero glucosado al 5%. Esquema alternativo grave: 1 miligramo por kilogramo cada 6 horas (máximo 3 dosis). Dosis máxima acumulada: 4 miligramos por kilogramo (riesgo de hemólisis). Neonatos y Lactantes < 3 meses (Metahemoglobinemia) Ampolleta de 10 miligramos en 2 mililitros (facilita dosificación exacta) 0.3 a 0.5 miligramos por kilogramo de peso. Vía Intravenosa Lenta. Precaución: Poseen susceptibilidad extrema a efectos adversos (hiperbilirrubinemia y anemia hemolítica). Repetir a la hora solo si es estrictamente vital. 6. Mecanismo de acción El cloruro de metiltionino es un antídoto con potentes propiedades oxidorreductoras. Sus vías de acción difieren según la patología a tratar: 7. Efectos secundarios Los efectos secundarios (reacciones de menor severidad) son frecuentemente autolimitados e incluyen: 8. Efectos adversos El medicamento exige monitorización debido a la posibilidad de reacciones de mayor severidad: Contraindicaciones Absolutas: Pacientes con hipersensibilidad al fármaco, intoxicación por cianuro y pacientes con metahemoglobinemia congénita. Existe contraindicación letal en pacientes con deficiencia de la enzima glucosa-6-fosfato deshidrogenasa (se detalla en la siguiente sección). 9. Toxicidad y manejo Mecanismo de Toxicidad: La toxicidad farmacológica se presenta al originar una respuesta paradójica cuando se excede la dosis máxima (usualmente mayor a 7 miligramos por kilogramo). Esto induce una metahemoglobinemia secundaria refractaria debido a su efecto oxidante. Además, puede presentarse anemia hemolítica severa e hiperpotasemia por destrucción eritrocitaria. Atención especial (Contraindicación absoluta): En pacientes con deficiencia congénita de glucosa-6-fosfato deshidrogenasa, el medicamento no puede ser reducido por falta de dinucleótido de nicotinamida y adenina fosfato (NADPH), provocando una hemólisis masiva y fracaso terapéutico. En este grupo, el antídoto alternativo es el ácido ascórbico a dosis altas, aunque de acción mucho más lenta. Manejo de la Intoxicación y Sobredosis:
Flumazenil
Monografía farmacológica: Flumazenil (Antídoto y Reversor de Benzodiazepinas) Bienvenidos a esta monografía de consulta médica enfocada en el manejo clínico del Flumazenil. Esta guía está diseñada para médicos y profesionales de la salud que requieren información rápida, precisa y basada en literatura médica actualizada sobre el manejo de intoxicaciones y la reversión de sedación. 1. Nombre del medicamento, principales usos Nombre del medicamento: Flumazenil (también referido ampliamente en la literatura médica como flumazenilo). Principales usos clínicos: 2. Tipos El flumazenil pertenece a una única clase terapéutica: es un antagonista puro y competitivo de los receptores de las benzodiazepinas (BZD). Al ser un derivado de la 1,4-benzodiazepina (específicamente una imidazobenzodiazepina), actúa selectivamente en el sitio de unión. No existen otros “tipos” moleculares del fármaco comercializados. Su presentación es exclusivamente parenteral (solución acuosa inyectable). 3. Tiempos farmacocinéticos El conocimiento de la farmacocinética es vital en emergencias debido al alto riesgo de re-sedación del paciente. a) Tiempo de absorción: Aunque se absorbe bien por vía oral, experimenta un efecto de primer paso hepático masivo que reduce su biodisponibilidad a un escaso 15 por ciento (%), razón por la cual no se utiliza por vía oral. Al administrarse por vía intravenosa (IV), su biodisponibilidad es del 100 por ciento (%). Llega al cerebro con extrema rapidez, presentando un inicio de acción a los 1 a 2 minutos (min) de la inyección. El efecto máximo (pico de acción) se alcanza en un tiempo de 5 a 10 minutos (min). b) Vida media: Su vida media de eliminación es muy corta, promediando entre 40 y 80 minutos (min), lo que equivale aproximadamente a 0.7 a 1.3 horas (h). La duración total de su efecto es inferior a las 4 horas (h). Nota clínica: Es de vital importancia clínica recordar que la vida media de casi todas las benzodiazepinas (BZD) supera ampliamente la del flumazenil. Por ello, el efecto sedante de las benzodiazepinas (BZD) de acción prolongada suele recurrir una vez que el flumazenil pierde su efecto. c) Tiempo de aclaramiento: Posee un aclaramiento (depuración) plasmático hepático muy rápido, calculado en 0.8 a 1.0 litros por hora por kilogramo (L/h/kg). Se metaboliza de manera casi completa en el hígado generando metabolitos inactivos. Su eliminación ocurre en un 90 a 95 por ciento (%) por vía renal, proceso que se completa totalmente en las primeras 72 horas (h). 4. Presentaciones y gramaje El medicamento se administra exclusivamente en forma de solución inyectable para vía intravenosa (IV). Es importante diluir el medicamento en soluciones intravenosas (IV) que estén envasadas en frascos de vidrio. Las presentaciones comerciales estándar tienen una concentración de 0.1 miligramos por mililitro (mg/mL) y se distribuyen en: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según el escenario clínico y el grupo etario. Población y Escenario Clínico Dosis Inicial Dosis de Mantenimiento / Repetición Dosis Máxima y Consideraciones Adultos: Reversión de anestesia y sedación consciente 0.2 miligramos (mg) por vía intravenosa (IV) administrados en 15 segundos (seg). Si no hay respuesta, administrar 0.1 miligramos (mg) cada 60 segundos (seg). 1.0 miligramos (mg) en total. Adultos: Sobredosis o intoxicación por benzodiazepinas (BZD) 0.2 a 0.3 miligramos (mg) por vía intravenosa (IV) en 30 segundos (seg). Manejo agudo: Si no despierta en 60 segundos (seg), administrar 0.1 a 0.3 miligramos (mg) cada minuto (min). Pautas alternativas: 0.5 a 1.0 miligramos (mg) cada 3 minutos (min) o 1.0 miligramos (mg) en 1-3 minutos (min). Manejo prolongado: Si la sedación reaparece, iniciar infusión continua de 0.1 a 0.5 miligramos por hora (mg/h) o pautar 0.3 a 0.6 miligramos (mg) cada 6 horas (h) por 24 horas (h). 2.0 a 3.0 miligramos (mg) en total (si no hay respuesta a los 3 mg, evaluar otras causas de coma). Excepcionalmente hasta 5.0 miligramos (mg) como límite absoluto. Niños (mayores de 1 año): Reversión de sedación y sobredosis 0.01 miligramos por kilogramo de peso (mg/kg) por vía intravenosa (IV) en 15 a 30 segundos (seg). Dosis inicial máxima: 0.2 miligramos (mg). Si no hay respuesta, repetir 0.01 miligramos por kilogramo (mg/kg) cada minuto (min). Infusión continua (IV): 0.005 a 0.01 miligramos por kilogramo por hora (mg/kg/h). 0.05 miligramos por kilogramo (mg/kg) o un total de 1.0 miligramos (mg) (lo que resulte menor en el cálculo total). (Nota pediátrica: El uso en niños menores de 1 año debe restringirse estrictamente a situaciones donde el beneficio clínico supere el riesgo, ya que existen datos limitados). 6. Mecanismo de acción El flumazenil actúa como un antagonista competitivo que se une de manera selectiva al complejo macromolecular del canal iónico de cloruro del receptor de ácido gamma-aminobutírico tipo A (receptor GABA-A). Específicamente, compite y desplaza en el sitio de modulación alostérica de las benzodiazepinas (BZD). Aunque se describe mayormente como un antagonista puro, posee una actividad intrínseca de agonista parcial casi nula. Al ocupar este sitio anatómico, bloquea la facilitación de las corrientes de cloruro inhibitorias, impidiendo las acciones tanto de las benzodiazepinas (BZD) clásicas como de los hipnóticos no benzodiazepínicos recientes (imidazopiridinas como el zolpidem, zaleplón, eszopiclona y las ciclopirrolonas). Importante: Carece de total eficacia para antagonizar los efectos depresores del sistema nervioso central (SNC) causados por fármacos que actúan en sitios distintos del receptor, tales como opioides, barbitúricos, meprobamato, etanol (alcohol) o anestésicos generales. 7. Efectos secundarios Generalmente, los efectos secundarios son de naturaleza leve y transitoria. Los más reportados incluyen: 8. Efectos adversos Los eventos adversos graves no provienen de la molécula per se, sino que se relacionan directamente con el antagonismo abrupto del efecto neuroinhibitorio protector que daban las benzodiazepinas (BZD). 9. Toxicidad y manejo Toxicidad y contraindicaciones: La toxicidad directa por sobredosis de flumazenil es extraordinariamente rara debido a su alto índice terapéutico (se ha tolerado en dosis de hasta 100 miligramos (mg) por vía intravenosa (IV)). La verdadera toxicidad se define por la inducción de un estado de hiperexcitabilidad del sistema nervioso central (SNC) (agitación severa, confusión y precipitación de abstinencia). El flumazenil está absolutamente contraindicado en: Manejo de complicaciones (Convulsiones y agitación grave): La
Nicotina
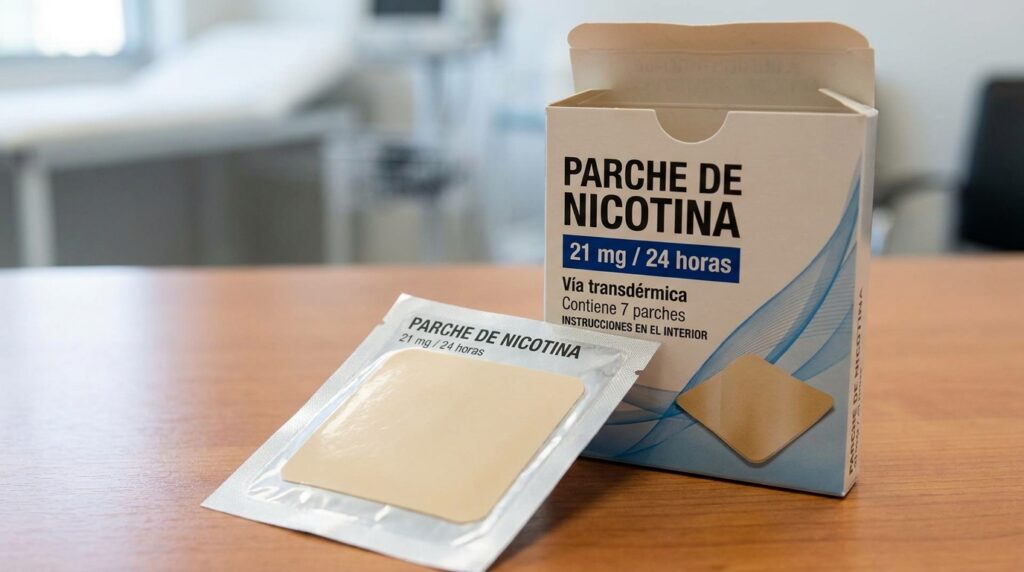
Monografía farmacológica: Nicotina Bienvenido a esta guía rápida de consulta farmacológica orientada a profesionales de la salud. En esta monografía revisaremos a detalle la farmacología, dosificación y manejo de la nicotina cuando es utilizada bajo el contexto clínico de deshabituación tabáquica. 1. Nombre del medicamento y principales usos Nombre: Nicotina (alcaloide principal derivado de los productos del tabaco). Principales usos: Fármaco adyuvante utilizado en la Terapia de Reemplazo de Nicotina (TRN) para el tratamiento de sustitución en la deshabituación tabáquica (dejar de fumar). Su objetivo clínico central es aliviar y reducir el síndrome de abstinencia (ansiedad, irritabilidad, aumento de apetito) y el ansia imperiosa por la sustancia (craving). Esto ayuda a prevenir recaídas sin exponer al paciente al alquitrán, el monóxido de carbono y el resto de las sustancias tóxicas o carcinógenas presentes en el humo del cigarrillo de combustión. 2. Tipos de presentaciones farmacéuticas Existen diversas formas de administración farmacéutica en la Terapia de Reemplazo de Nicotina (TRN) diseñadas para ofrecer diferentes perfiles de liberación, adaptándose tanto a las necesidades de mantenimiento basal del paciente como a los picos súbitos de ansiedad: 3. Tiempos farmacocinéticos a) Tiempo de absorción: b) Vida media: La vida media (el tiempo que tarda la concentración en el plasma sanguíneo en reducirse a la mitad) de la nicotina es corta, abarcando de 2 a 4 horas (con un promedio de 1 a 3 horas, siendo la eliminación plasmática generalmente más baja en pacientes que son fumadores crónicos). Su principal metabolito activo en el hígado, la cotinina (utilizada como biomarcador de consumo), tiene una vida media mucho más prolongada, de 15 a 20 horas. c) Tiempo de aclaramiento: Se elimina y depura con rapidez predominantemente a través del metabolismo hepático mediante el sistema enzimático del citocromo P450 (principalmente mediado por la enzima CYP2A6) y a través del riñón. Los niveles plasmáticos declinan de forma rápida en los primeros 20 a 30 minutos tras retirar la fuente de nicotina debido a su alta distribución tisular. Entre el 10% y el 20% de la nicotina se excreta de forma inalterada por la orina. La tasa de excreción urinaria disminuye significativamente cuando la orina es alcalina. El aclaramiento total depende fuertemente del flujo sanguíneo hepático y la función renal. 4. Presentaciones y gramaje Las presentaciones varían según el objetivo de liberación (basal frente a rescate): Parches transdérmicos (Terapia Basal): Formas de liberación rápida (Rescate): 5. Dosis en adultos y niños Advertencia Pediátrica: El uso de la Terapia de Reemplazo de Nicotina está estrictamente contraindicado en niños menores de 12 años. Se indica expresamente evitar el uso de terapias de reemplazo en menores de 18 años de forma general, salvo indicación y vigilancia médica estricta para adolescentes. A continuación, se presenta la tabla de dosificación sugerida para el tratamiento de sustitución: Tipo de Paciente y Grado de Dependencia Tratamiento Basal: Parches Transdérmicos Tratamiento de Rescate o Monoterapia: Formas Orales (Chicles, Comprimidos, Spray) Adultos: Alta dependencia(Fuman más de 10 a 20 cigarrillos al día o fuman en los primeros 30 minutos tras despertar) Semanas 1-6: Parche de 21 mg/24h (o 25 mg/16h) o parche de 22 cm² (114 mg).Semanas 7-8: Parche de 14 mg/24h (o 15 mg/16h) o parche de 15 cm² (78 mg).Semanas 9-10 (reducción final): Parche de 7 mg/24h (o 10 mg/16h) o parche de 7 cm² (36 mg). Chicles/Comprimidos (4 mg): Usar 1 unidad cada 1-2 horas (máximo 15 unidades al día). Reducir gradualmente después de la semana 6.Spray bucal: 1 a 2 pulsaciones ante necesidad imperiosa (máximo 4 pulsaciones/hora y 64 pulsaciones/24 horas). Adultos: Baja a moderada dependencia (Fuman menos de 10 a 20 cigarrillos al día) Semanas 1-6: Parche de 14 mg/24h (o 15 mg/16h) o parche de 15 cm² (78 mg).Semanas 7-8 (reducción final): Parche de 7 mg/24h (o 10 mg/16h) o parche de 7 cm² (36 mg).Semanas 9-10: Suspender parche. Chicles/Comprimidos (1.5 mg o 2 mg): Usar 1 unidad cada 1-2 horas (máximo 15 unidades al día). Reducir dosis o espaciar tomas después de la semana 6. Adolescentes (12 a 17 años) Seguir el esquema de adultos según la dependencia. Precaución: El tratamiento oral o transdérmico no debe superar las 12 semanas de duración total. Solo bajo vigilancia médica. Misma dosis que adultos según su consumo, limitando estrictamente el tiempo máximo de tratamiento a 12 semanas. Niños (Menores de 12 años) Contraindicado. Contraindicado. Terapia Combinada: En pacientes altamente dependientes con fracasos previos, se avala el uso combinado: un parche transdérmico para cobertura basal (de 16 o 24 horas) más una forma oral de baja dosis (chicle de 2 miligramos o spray) para manejar los picos intercurrentes de abstinencia. 6. Mecanismo de acción La nicotina es un fármaco agonista selectivo que se une de forma estereoselectiva al receptor de la acetilcolina nicotínico (receptores colinérgicos nicotínicos), los cuales están ubicados en los ganglios autónomos, la médula suprarrenal, las uniones neuromusculares y el cerebro. 7. Efectos secundarios La presentación de efectos secundarios frecuentemente depende de la dosis administrada y de la vía de administración: 8. Efectos adversos Son manifestaciones de aparición menos frecuente pero de mayor significancia clínica que ameritan vigilancia: 9. Toxicidad y manejo Toxicidad Clínica: La dosis letal aguda (mortal) de nicotina en humanos adultos no habituados se estima entre 40 a 60 miligramos. Los fumadores crónicos desarrollan tolerancia, soportando dosis mayores. Sin embargo, en niños o pacientes no tolerantes, incluso dosis muy pequeñas (ingesta accidental de un chicle, ingesta de productos de tabaco o chupar un parche ya usado) pueden generar toxicidad grave. También puede ocurrir intoxicación por exposición a atomizaciones de insecticidas agrícolas que contienen el alcaloide. Cuadro clínico de intoxicación aguda: Es de instauración extraordinariamente rápida y grave. Inicia con una fase parasimpática profunda: Manejo Médico y Protocolo de Urgencia:
Protamina
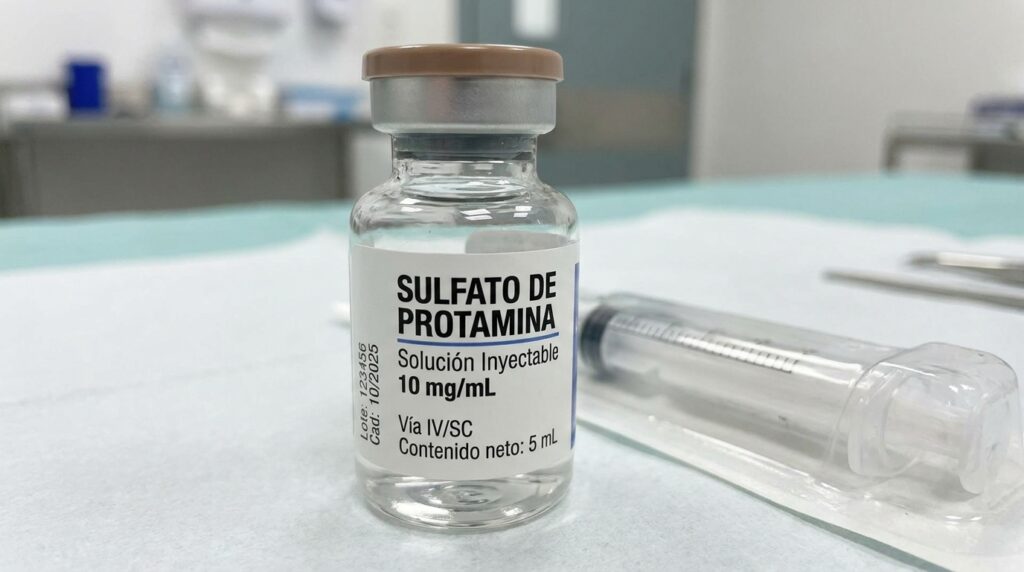
Monografía farmacológica: Protamina (Antídoto de la Heparina) Bienvenidos a una nueva monografía farmacológica orientada a la práctica clínica. En esta revisión, analizaremos a fondo la Protamina, el medicamento de elección utilizado como antídoto específico para la reversión de los efectos de la heparina. Esta guía de consulta rápida está diseñada para profesionales de la salud que buscan recordar dosis precisas, tiempos de acción y manejo de la toxicidad en situaciones de urgencia y procedimientos quirúrgicos. 1. Nombre del medicamento, principales usos Nombre del medicamento: Protamina. Principales usos clínicos: Su uso principal y más destacado es actuar como antagonista específico o antídoto para la neutralización de la acción anticoagulante de la heparina no fraccionada. Asimismo, se emplea para la reversión parcial del efecto de las Heparinas de Bajo Peso Molecular (HBPM). Las indicaciones clínicas incluyen: 2. Tipos En la práctica médica existen principalmente dos tipos o sales de este fármaco, cuyas indicaciones y eficacia son idénticas: 3. Tiempos farmacocinéticos El conocimiento de la farmacocinética de la protamina es vital debido a su uso en contextos de urgencia o transición quirúrgica: 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños La vía de administración es exclusivamente Intravenosa (IV). El medicamento solo debe administrarse diluido en soluciones intravenosas envasadas en frascos de vidrio. A continuación, se detalla la posología y las presentaciones disponibles en la práctica clínica para poblaciones pediátricas y de adultos: Presentación y Gramaje Población Dosis, Pautas de Administración y Consideraciones Solución inyectable en ampolleta o vial• Estándar: 50 miligramos (mg) en 5 mililitros (mL). Equivalencia: 10 miligramos por mililitro (mg/mL) o 5,000 Unidades Internacionales (UI) en 5 mililitros (mL).• Alta concentración (según literatura específica): Ampolletas de 5 mililitros (mL) conteniendo 715 miligramos (mg). Adultos Para neutralizar Heparina No Fraccionada:La dosis depende del tiempo transcurrido desde la heparina y la cantidad circulante (1 miligramo (mg) revierte 100 Unidades Internacionales (UI) base):• Menos de 15 minutos: 1 a 1.5 miligramos (mg) por cada 100 Unidades Internacionales (UI).• Entre 30 y 120 minutos: 0.5 a 0.75 miligramos (mg) por cada 100 Unidades Internacionales (UI).• Más de 2 horas: 0.25 a 0.375 miligramos (mg) por cada 100 Unidades Internacionales (UI).Para neutralizar Heparinas de Bajo Peso Molecular (HBPM) como enoxaparina:• Menos de 8 horas: 1 miligramo (mg) de protamina neutraliza parcialmente 1 miligramo (mg) (o 100 Unidades Internacionales (UI)) de HBPM.• Más de 8 horas (o >1 semivida): 0.5 miligramos (mg) por cada 1 miligramo (mg) de HBPM.Dilución y Velocidad de Infusión:Se sugiere diluir de 50 a 150 miligramos (mg) en 100 mililitros (mL) de solución fisiológica salina y administrar lentamente (idealmente en 1 hora).🚨 Precaución / Límite de administración: La dosis máxima tope no debe exceder los 50 miligramos (mg) por infusión en un periodo de 10 minutos (velocidad máxima de 5 miligramos por minuto) para evitar hipotensión grave. (Mismas presentaciones mencionadas arriba) Niños Las pautas, indicaciones y proporciones de dosificación para neutralizar la heparina no fraccionada y la Heparina de Bajo Peso Molecular (HBPM) son exactamente las mismas que en los pacientes adultos. Se calculan con base en la dosis de heparina previamente administrada al paciente pediátrico. Requiere estricto monitoreo de la tensión arterial y pruebas de coagulación. 6. Mecanismo de acción La protamina es un péptido policatiónico fuertemente básico (cargado positivamente). Por el contrario, la heparina es una molécula aniónica fuertemente ácida (cargada negativamente). Cuando la protamina ingresa al torrente sanguíneo y entra en contacto con la heparina, ambas moléculas se unen de manera estrecha a través de una combinación iónica por atracción electrostática. Esto forma un complejo (o par de iones) salino muy estable e inactivo. Este nuevo complejo carece por completo de actividad anticoagulante. Eficacia según el tipo de anticoagulante: 7. Efectos secundarios Los efectos secundarios suelen ser dependientes de la dosis y de la velocidad de administración intravenosa. Los reportes clínicos más comunes incluyen: 8. Efectos adversos Los eventos adversos asociados al sulfato de protamina pueden ser sumamente graves e incluso poner en riesgo la vida del paciente. Suelen presentarse predominantemente cuando se rompe el límite de seguridad y el medicamento se infunde de manera muy rápida: Poblaciones de alto riesgo para efectos adversos severos: El riesgo de desarrollar anafilaxia aumenta significativamente en las siguientes poblaciones: 9. Toxicidad y manejo El uso de protamina requiere un cuidado meticuloso debido a sus propiedades intrínsecas con los componentes sanguíneos, ya que interactúa con las plaquetas, el fibrinógeno y otras proteínas plasmáticas. Mecanismos de Toxicidad: Manejo Clínico y Monitorización: La principal regla preventiva es administrar la dosis mínima estrictamente necesaria calculada para el plasma del paciente y respetar el límite de infusión de seguridad (no más de 50 miligramos (mg) en 10 minutos). El estado del paciente debe monitorearse con el Tiempo de Tromboplastina Parcial activada (TTPa).