
Vasopresina
Monografía farmacológica: Vasopresina En la práctica médica, especialmente en áreas de cuidados críticos, urgencias y medicina interna, contar con guías de referencia farmacológica precisas es vital. Esta ficha de consulta rápida está diseñada para proporcionar a los médicos una revisión profunda, técnica y estructurada sobre la Vasopresina, abordando desde su farmacocinética hasta su toxicología clínica. 1. Nombre del medicamento, principales usos Nombre: Vasopresina (también conocida clínicamente como Argipresina, Hormona Antidiurética [HAD] o arginina vasopresina). Principales usos clínicos: 2. Tipos En la terapéutica actual, aunque el medicamento base es la vasopresina natural idéntica a la humana, existen diversos análogos sintéticos con afinidades específicas por diferentes subtipos de receptores: 3. Tiempos Conocer la farmacocinética de la hormona antidiurética es crucial para la titulación en el paciente crítico: 4. Presentaciones y gramaje La presentación más estandarizada de la vasopresina en los cuadros hospitalarios es en forma de solución inyectable acuosa. 5. Dosis en adultos y niños La dosificación de la argipresina requiere estricta monitorización debido a sus potentes efectos vasculares. A continuación, se detalla la posología según la indicación clínica. Indicación Clínica Dosis y Vía de Administración en Adultos Dosis y Vía de Administración en Niños Choque séptico (Choque refractario) Infusión continua intravenosa (IV) de 0.01 a 0.04 Unidades Internacionales por minuto (UI/min). Precaución: Se contraindica la titulación en bolos. Las dosis superiores a 0.04 UI/min incrementan drásticamente el riesgo de isquemia tisular. No se recomienda su uso rutinario en Unidades de Cuidados Intensivos Pediátricos (UCIP). Los ensayos no demuestran mejoría en supervivencia y sí aumento de isquemia. Su uso se restringe a terapia de rescate valorada por subespecialistas. Sangrado por várices esofágicas / tubo digestivo Inicial: 0.2 Unidades Internacionales por minuto en infusión intravenosa (estrictamente por acceso venoso central). Si la hemorragia persiste, se puede incrementar 0.2 UI/min cada hora. Dosis máxima prudente: 1 UI/min (aunque se han tolerado hasta 2 UI/min con muy alto riesgo, o infusiones de 0.9 UI/min por 2 a 4 horas). Debe coadministrarse con nitroglicerina intravenosa. Existen escasos datos de estandarización pediátrica. Requiere estricto ajuste proporcional al peso y monitorización hemodinámica continua. Diabetes Insípida Central (No nefrogénica) 5 a 10 Unidades Internacionales (0.25 a 0.5 mL) vía intramuscular (IM) o subcutánea (SC), administradas cada 8 a 12 horas (2 a 3 veces al día). Dosis máxima: 60 Unidades Internacionales por día. La dosis se titula con base en la osmolalidad plasmática y gasto urinario. 2.5 a 10 Unidades Internacionales cada 8 a 12 horas vía intramuscular o subcutánea. La práctica pediátrica moderna prefiere ampliamente el uso de desmopresina por su mayor margen de seguridad. Falla o Paro Cardíaco (Soporte Vital Avanzado) 40 Unidades Internacionales intravenosas en inyección de bolo único. (Nota: Las directrices actuales de soporte cardiovascular recomiendan priorizar la epinefrina). No contemplada actualmente dentro de los algoritmos de reanimación pediátrica avanzada. Profilaxis de distensión abdominal postoperatoria Inicial: 5 Unidades Internacionales vía intramuscular en el postoperatorio inmediato. Se pueden administrar dosis adicionales de hasta 10 UI cada 3 a 4 horas en caso de ser necesario. Disminución estrictamente proporcional de la dosis del adulto bajo indicación exclusiva de cirugía pediátrica. 6. Mecanismo de acción La vasopresina ejerce sus amplios efectos farmacodinámicos uniéndose de manera específica a tres subtipos de receptores, todos pertenecientes a la familia de receptores acoplados a la proteína G: 7. Efectos secundarios Derivados de su propia naturaleza farmacológica, estos efectos pueden presentarse incluso a dosis terapéuticas: 8. Efectos adversos Suelen desencadenarse por un exceso en la dosificación (especialmente con infusiones mayores a 0.04 Unidades Internacionales por minuto), por extravasación o por susceptibilidad intrínseca del paciente: 9. Toxicidad y manejo Fisiopatología de la toxicidad: Una sobredosis aguda o un fallo en la titulación de la vasopresina culmina en dos síndromes clínicos potencialmente letales: Algoritmo de manejo toxicológico:
Tiroxina
Monografía farmacológica: Tiroxina (Levotiroxina Sódica) Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En esta ficha médica detallamos todo lo necesario sobre la dosificación, usos, farmacocinética y toxicidad de la Tiroxina, el pilar en el tratamiento de los trastornos tiroideos. 1. Nombre del medicamento, principales usos Nombre del medicamento: Tiroxina. También es ampliamente conocida en el ámbito clínico como Tetrayodotironina, Levotiroxina, Levotiroxina sódica, L-tiroxina sintética, T4, o análogo sintético de la tiroxina (T4) natural. Principales usos clínicos: 2. Tipos El principio activo se administra típicamente como hormona sintética pura. Las variantes y análogos disponibles incluyen: 3. Tiempos Conocer la farmacocinética de la Levotiroxina es fundamental para ajustar las dosis y evitar fluctuaciones hormonales en el paciente. a) Tiempo de absorción: La absorción se lleva a cabo principalmente en el yeyuno e íleon superior (duodeno e íleon) del tracto gastrointestinal. En un estado de ayuno, la absorción oral tiene una biodisponibilidad promedio del 40 al 80 por ciento (promediando un 70 a 80 por ciento en óptimas condiciones). El tiempo necesario para alcanzar la concentración sérica máxima (Tmax) es de aproximadamente 2 a 4 horas después de su administración oral. Recomendación clínica vital: La absorción disminuye de manera significativa con la ingesta de alimentos, por lo que se debe prescribir rigurosamente en ayunas (de 30 a 60 minutos antes del desayuno, o bien, 4 horas después de las comidas). b) Vida media: c) Tiempo de aclaramiento: El aclaramiento metabólico general es de aproximadamente 1.1 Litros por día. Su eliminación biológica se realiza primariamente mediante el metabolismo hepático, a través de una desyodación progresiva. Cerca del 20 por ciento de la hormona se elimina por vía fecal mediante excreción biliar, y una fracción muy pequeña se excreta de forma inalterada por vía renal. Impacto clínico: Debido a su prolongada vida media, se requiere de un periodo de 4 a 8 semanas (usualmente de 6 a 8 semanas) tras iniciar o ajustar la dosificación continua para alcanzar niveles estables de equilibrio (estado de equilibrio o “steady-state”) en el torrente sanguíneo que reflejen el aclaramiento completo de la dosis previa. 4 y 5. Presentaciones, gramajes y dosis (Adultos y Niños) La dosificación de la levotiroxina debe ser altamente individualizada, guiándose estrechamente por parámetros de laboratorio y la clínica del paciente. Presentación y Gramaje Dosis en Pacientes Adultos Dosis en Pacientes Pediátricos (Niños) Tabletas orales: (Genérica o de marca)25, 50, 75, 88, 100, 112, 125, 137, 150, 175 y 200 microgramos (mcg).(Permiten ajustes desde 12.5 hasta 50 microgramos). Hipotiroidismo leve / primario:Inicio: 50 microgramos al día.Mantenimiento (reemplazo completo): 100 a 200 microgramos al día (promedio de 1.6 a 1.7 microgramos por kilogramo por día). Hipotiroidismo congénito / 0 a 3 meses:Inicio: 10 a 15 microgramos por kilogramo por día (algunas pautas de normalización rápida sugieren hasta 17 microgramos por kilogramo por día). Solución inyectable (Intravenosa – IV):Polvo liofilizado o preparación intravenosa.Viales de 100, 200 y 500 microgramos. Hipotiroidismo severo:Inicio: 12.5 a 25 microgramos al día. Aumentar de 25 a 50 microgramos cada 2 a 4 semanas. Mantenimiento (3 a 6 meses):25 a 50 microgramos al día (u 8 a 10 microgramos por kilogramo por día). Cápsula de gel blando (Ej. Tirosint):Dosis variables equivalentes. Ancianos o pacientes con cardiopatía:Inicio cuidadoso: 12.5 a 25 microgramos al día (se puede considerar 50 microgramos al día sólo si hay certeza de ausencia de enfermedad cardiovascular subyacente). Incrementar gradualmente cada 3 a 6 semanas. Mantenimiento (6 a 12 meses):50 a 75 microgramos al día (o 6 a 8 microgramos por kilogramo por día). Tableta combinada (Liotrix):Tiroxina (T4) 100 microgramos + Triyodotironina (T3) 20 microgramos. Supresión de TSH (Cáncer de tiroides):Usualmente se requiere una dosis mayor a 2 microgramos por kilogramo por día (promedio de 2.2 microgramos por kilogramo por día, siempre guiado por el nivel meta en laboratorio). Mantenimiento (1 a 5 años):75 a 100 microgramos al día (o 5 a 6 microgramos por kilogramo por día). Uso exclusivo hospitalario para Coma Mixedematoso Coma Mixedematoso (Urgencia):Dosis de carga intravenosa (IV) inicial de 250 a 500 microgramos (algunas guías refieren de 300 a 400 microgramos), seguida de un mantenimiento de 50 a 100 microgramos diarios. Mantenimiento (6 a 12 años):100 a 150 microgramos al día (o 4 a 5 microgramos por kilogramo por día).Mayores de 12 años:150 microgramos al día o más (2 a 3 microgramos por kilogramo por día) hasta completar su crecimiento y hacer la transición a dosis de adulto. 6. Mecanismo de acción La tiroxina (T4) endógena y la levotiroxina sintética exhiben exactamente el mismo efecto fisiológico, funcionando como una prohormona secretada por la glándula tiroides. Una vez administrada y presente en el torrente sanguíneo, la hormona entra a las células blanco mediante transportadores activos. En los tejidos periféricos (destacando el hígado y el riñón), aproximadamente un 80 por ciento de esta hormona es desyodada por enzimas específicas (las desyodasas tipo 1 y 2) para convertirse en Triyodotironina (T3). La Triyodotironina (T3) es la forma metabólicamente más activa, siendo de tres a cuatro veces más potente que la T4. A nivel intracelular, la Triyodotironina (T3) penetra al núcleo celular y se une al dominio de unión al ligando de los receptores nucleares tiroideos, los cuales están unidos al ácido desoxirribonucleico (ADN). Este complejo molecular estimula y activa la transcripción de genes, promoviendo la síntesis de ácido ribonucleico mensajero (ARNm) y la consecuente producción de proteínas citoplasmáticas. Efectos fisiológicos globales: Estas acciones moleculares regulan drásticamente el metabolismo basal y energético (producción de calor del cuerpo o termogénesis), la gluconeogénesis, el incremento en la síntesis y degradación de proteínas, el consumo de oxígeno celular, el metabolismo general de lípidos y carbohidratos, así como el estímulo indispensable para el crecimiento, el desarrollo del Sistema Nervioso Central (SNC) y la maduración y crecimiento óseo (esquelético). 7. Efectos secundarios Bajo un régimen de dosificación de sustitución adecuado, los efectos secundarios son sumamente raros. Cuando estos se manifiestan, por lo general son atribuibles a una sobredosificación, ya sea clínica o subclínica, desencadenando un estado de hipertiroidismo iatrogénico (inducido
Tiamazol
Monografía farmacológica: Tiamazol (Metimazol) Esta monografía de consulta rápida compila la información esencial sobre el Tiamazol (ampliamente conocido en la literatura médica como Metimazol), un agente antitiroideo fundamental en la práctica clínica endocrinológica. El objetivo de este texto es facilitar el repaso rápido de indicaciones, posología, farmacocinética y manejo de toxicidad. 1. Nombre del medicamento, principales usos Nombre genérico: Tiamazol (también conocido como Metimazol). Principales usos en la práctica clínica: 2. Tipos El tiamazol pertenece al grupo farmacológico de los agentes antitiroideos. Específicamente, forma parte de la familia de las tioamidas (derivados imidazólicos que contienen azufre, también descritos como derivados de la tiourea). Como nota farmacológica internacional, en otros países se utiliza ampliamente el Carbimazol, un fármaco estrechamente relacionado que actúa como profármaco, ya que se convierte in vivo (dentro del organismo) a metimazol, siendo este último el metabolito activo real. 3. Tiempos a) Tiempo de absorción: La absorción del tiamazol es rápida y casi completa a través del tracto gastrointestinal cuando se administra por vía oral, alcanzando una biodisponibilidad aproximada del 93 por ciento. Si se toma en ayunas, alcanza concentraciones plasmáticas eficaces entre los 20 y 30 minutos. Su concentración máxima en plasma (pico de concentración) se observa entre 1 y 2 horas posteriores a su ingesta. Es crucial recordar que su inicio de acción clínico es lento: presenta un periodo de latencia de 3 a 4 semanas, que es el tiempo que tarda la glándula en agotar sus reservas de tiroxina (T4) preformada. El efecto clínico máximo (eutiroidismo franco) suele observarse entre las 6 y 12 semanas de terapia continua. b) Vida media: La vida media plasmática (semivida plasmática) es corta, oscilando entre 4 y 6 horas. No obstante, el gran beneficio posológico radica en que el fármaco se concentra activamente en el tejido de la glándula tiroides, donde se metaboliza de forma muy lenta. Esta retención intratiroidea otorga una duración de acción prolongada (hasta 24 horas), lo que permite su cómoda administración en una sola dosis diaria durante las fases de mantenimiento. c) Tiempo de aclaramiento: El metabolismo es fundamentalmente hepático. Se excreta de forma mayoritaria a través de la orina y la bilis, existiendo evidencia clara de circulación enterohepática. Menos del 10 por ciento del fármaco administrado se excreta en la orina de forma inalterada. Es importante tener en cuenta que el aclaramiento o depuración total plasmática puede verse significativamente disminuido en pacientes que cursan con insuficiencia hepática. 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se detalla la posología recomendada. Las presentaciones disponibles habitualmente son cajas o envases con tabletas/comprimidos de 5 miligramos y 10 miligramos (por ejemplo, envases con 20 tabletas de 5 miligramos). Población y Condición Clínica Dosis Inicial Dosis de Mantenimiento Adultos: Hipertiroidismo leve 15 miligramos al día. Puede fraccionarse cada 8 horas o administrarse en dosis única matutina según tolerancia. 5 a 15 miligramos al día (frecuentemente en dosis única matutina, o reduciendo a una tercera parte de la dosis inicial). Adultos: Hipertiroidismo moderado 30 a 40 miligramos al día (fraccionados en 3 tomas, habitualmente cada 8 horas). 5 a 15 miligramos al día (una vez alcanzado el eutiroidismo). Adultos: Hipertiroidismo grave 60 miligramos al día (fraccionados en 3 tomas, cada 8 horas). 5 a 15 miligramos al día. Adultos: Crisis tirotóxica Dosis de carga de 30 a 60 miligramos (se puede triturar y pasar por sonda nasogástrica), seguida de 20 a 30 miligramos cada 4 a 6 horas. Se ajusta individualmente según la evolución clínica hacia el eutiroidismo. Niños y adolescentes (mayores de 3 años) 0.4 miligramos por kilogramo de peso al día (fraccionados en 3 tomas, cada 8 horas) o un esquema empírico de 5 a 20 miligramos cada 8 horas. Generalmente se reduce a la mitad de la dosis inicial (0.2 miligramos por kilogramo de peso al día) o a una tercera parte de la inicial. 6. Mecanismo de acción El tiamazol ejerce su efecto previniendo la síntesis de nuevas hormonas tiroideas. Su diana farmacológica es la enzima peroxidasa tiroidea, la cual inactiva de manera directa. Al bloquear la peroxidasa tiroidea, el tiamazol produce dos efectos moleculares clave: Consideraciones críticas del mecanismo de acción: 7. Efectos secundarios Estos representan los efectos no deseados más frecuentes de la terapia, siendo por lo general de intensidad leve a moderada: 8. Efectos adversos Estas son complicaciones de baja incidencia (raras), de carácter severo y potencialmente mortales. Su aparición exige la suspensión inmediata y definitiva del tratamiento antitiroideo: 9. Toxicidad y manejo El abordaje clínico ante las diversas manifestaciones de toxicidad por tiamazol requiere protocolos específicos y en muchos casos la derivación hospitalaria. Manejo de la sobredosis (Hipotiroidismo iatrogénico o toxicidad aguda): Manejo de la Agranulocitosis: Es mandatorio educar e instruir a todo paciente para que suspenda el medicamento al primer indicio de fiebre alta o dolor de garganta intenso (odinofagia) u otros signos francos de infección. El protocolo exige: Manejo de la Hepatotoxicidad: Exige la suspensión definitiva e irreversible del tratamiento farmacológico si surgen síntomas sugestivos de lesión del parénquima hepático (dolor abdominal en el cuadrante superior derecho, ictericia franca, aparición de heces pálidas o acolia) o si el panel metabólico muestra niveles de enzimas transaminasas que superen de dos a tres veces su límite superior normal. Se debe proveer al paciente tratamiento médico integral de soporte para la falla hepática subyacente. Manejo de las erupciones cutáneas leves: A diferencia de las complicaciones previas, una erupción cutánea menor, o un exantema papular de tipo urticariforme leve, suele tener un manejo médico conservador. A menudo logra controlarse satisfactoriamente combinando la administración de terapia antihistamínica o con corticosteroides tópicos/sistémicos. No existe necesidad de interrumpir forzosamente el tratamiento antitiroideo en absolutamente todos los casos leves. Sensibilidad Cruzada: Una consideración médica fundamental: Existe una probabilidad de reacción cruzada clínica de aproximadamente el 50 por ciento con el propiltiouracilo (PTU). En consecuencia, si un paciente ha presentado reacciones adversas graves documentadas con tiamazol, está formalmente desaconsejado intercambiar la terapia hacia PTU, debiendo buscarse tratamientos definitivos alternativos (cirugía o ablación
Teriparatida
Monografía farmacológica: Teriparatida Bienvenido a esta guía de consulta rápida para profesionales de la salud. En esta monografía farmacológica detallaremos el perfil clínico, farmacocinético y terapéutico de la Teriparatida, una opción fundamental en el tratamiento de trastornos de la densidad mineral ósea. A continuación, desglosamos las características más importantes de este principio activo para la práctica médica diaria. 1. Nombre del medicamento, principales usos Nombre genérico: Teriparatida. Principales usos clínicos: La Teriparatida está indicada principalmente para incrementar de forma sustancial la densidad mineral ósea y reducir el riesgo de fracturas (tanto vertebrales como no vertebrales). Sus usos específicos incluyen: 2. Tipos En la actualidad, solo se comercializa un tipo farmacológico de este principio activo. La Teriparatida es una hormona paratiroidea sintética. Específicamente, se trata de una forma de origen de ácido desoxirribonucleico (ADN) recombinante y análogo biosintético de la hormona paratiroidea humana endógena (rhPTH 1-34). Este fragmento contiene una secuencia biológicamente activa idéntica a los primeros 34 aminoácidos de la región amino terminal de la hormona natural completa (la cual consta de 84 aminoácidos). Por su naturaleza, este medicamento pertenece a la familia de los fármacos osteoformadores (anabólicos óseos). 3. Tiempos: Farmacocinética de la Teriparatida Comprender la cinética de este fármaco es vital para prever su eficacia y evitar complicaciones asociadas a sus picos séricos. 4 y 5. Presentaciones, gramaje y dosis Para facilitar la prescripción y administración, la dosificación y las presentaciones disponibles se resumen en la siguiente tabla clínica. Población Presentaciones y gramaje Dosis recomendada y vía de administración Adultos Solución inyectable en envase con pluma precargada o cartucho ensamblado.Concentración: 250 microgramos (mcg o µg) por mililitro (mL).Cada pluma contiene 2.4 mililitros (mL), es decir, 600 microgramos (mcg) en total, y libera exactamente 20 microgramos (mcg) por cada pulsación (80 microlitros). 20 microgramos (mcg) cada 24 horas (una vez al día).Vía: Inyección subcutánea (SC) aplicada en el muslo o en el abdomen.Nota de seguridad: La duración máxima del tratamiento a lo largo de la vida del paciente debe limitarse a 24 meses (2 años) y no debe repetirse. Niños y adolescentes (Menores de 18 años) Solución inyectable en pluma precargada (misma presentación que en adultos). Contraindicado.No existe información de dosis ni se ha establecido la seguridad o eficacia para uso pediátrico. No debe utilizarse en menores de 18 años ni en adultos jóvenes que mantengan las epífisis (placas de crecimiento óseo) aún abiertas, debido al riesgo teórico de malignidad. 6. Mecanismo de acción La Teriparatida actúa como un agente osteoanabólico (formador de hueso nuevo). Se une directamente a los receptores específicos de la hormona paratiroidea (PTH) ubicados en la superficie celular, ejerciendo acciones a nivel óseo y renal idénticas a las de la hormona endógena. A diferencia del efecto neto de resorción ósea (degradación) que provoca el exceso continuo de hormona paratiroidea (PTH) endógena, la Teriparatida administrada de forma exógena, en dosis bajas y de manera intermitente (diaria): 7. Efectos secundarios Durante el tratamiento, los pacientes pueden experimentar algunos efectos secundarios, la mayoría de carácter transitorio: 8. Efectos adversos Las reacciones adversas que requieren vigilancia médica o que presentan un mayor grado de severidad incluyen: 9. Toxicidad y manejo Aunque las consecuencias clínicas de una sobredosis con Teriparatida son raras gracias a su veloz aclaramiento y metabolización rápida, una dosificación excesiva requiere atención médica inmediata. Signos y síntomas de toxicidad: El exceso del fármaco puede desencadenar un estado de hipercalcemia prolongada y episodios graves de hipotensión ortostática. Los síntomas característicos incluyen náuseas persistentes, vómitos, estreñimiento severo, letargo (somnolencia profunda), mareos severos y síncope (desmayo). Manejo clínico y preventivo:
Somatotropina
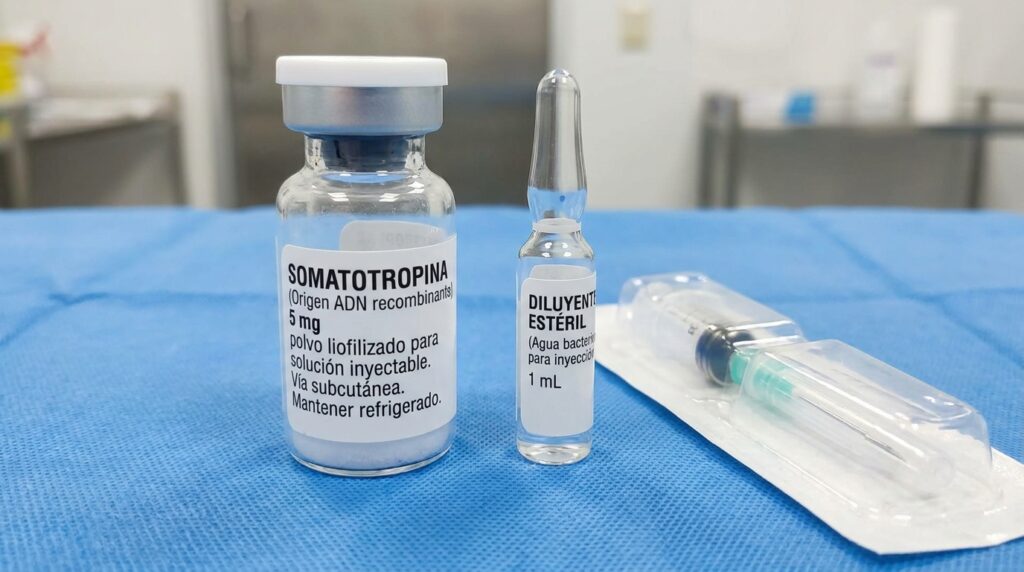
Monografía farmacológica: Somatotropina (Hormona del Crecimiento) Esta monografía de consulta médica sobre la somatotropina está diseñada para profesionales de la salud que buscan una referencia rápida, actualizada y clínicamente precisa. A continuación, desglosamos la farmacología, posología, efectos adversos y manejo de toxicidad de la hormona del crecimiento humana recombinante. 1. Nombre del medicamento, principales usos Nombre del medicamento: Somatotropina (también referida en el entorno clínico como somatropina, hormona de crecimiento humana recombinante, u hormona del crecimiento, abreviada como GH por sus siglas en inglés). Principales usos clínicos: 2. Tipos Existen variaciones en las moléculas y su origen histórico, pero es fundamental distinguir la forma clínica actual de aquellas obsoletas o de uso veterinario: 3. Tiempos 4 y 5. Presentaciones, gramaje y dosis Para una fácil consulta clínica, la información sobre formatos, concentraciones y esquemas posológicos tanto para población pediátrica como adulta se desglosa en la siguiente tabla: Población e Indicación Presentaciones y Gramajes Disponibles Dosis Recomendada Niños (Deficiencia de hormona del crecimiento – GH) Plumas/Cartuchos líquidos precargados:• 5 miligramos (mg) / 1.5 mililitros (ml)• 10 miligramos (mg) / 1.5 mililitros (ml)• 15 miligramos (mg) / 1.5 mililitros (ml)Cartuchos para inyector multidosis:• 10 miligramos (mg) equivalente a 30 Unidades Internacionales (UI) en 1.5 mililitros (ml)• Liofilizado de 13.8 miligramos (mg) equivalente a 36 Unidades Internacionales (UI) + 1 mililitro (ml) diluyente• Liofilizado de 5.3 miligramos (mg) equivalente a 16 Unidades Internacionales (UI) + diluyenteFrascos ámpula (Polvo Liofilizado para reconstituir + diluyente):• 1.33 miligramos (mg) equivalente a 4 Unidades Internacionales (UI)• 4 miligramos (mg)• 8 miligramos (mg) equivalente a 24 Unidades Internacionales (UI) • 25 a 50 microgramos por kilogramo de peso al día (µg/kg/día) vía subcutánea (SC). O bien, 0.025 a 0.035 miligramos por kilogramo de peso al día (mg/kg/día) vía subcutánea (SC).• Alternativas de cálculo: 0.16 Unidades Internacionales por kilogramo (UI/kg) tres veces por semana; 0.18 a 0.25 miligramos por kilogramo a la semana (mg/kg/semana) dividido en 3 a 6 aplicaciones; o de 2.1 a 3.0 Unidades Internacionales por metro cuadrado de superficie corporal al día (UI/m2/día). Niños (Síndrome de Turner, Síndrome de Noonan o Insuficiencia Renal Crónica) Mismas presentaciones que la fila superior. • Dosis más altas requeridas: 50 a 67 microgramos por kilogramo de peso al día (µg/kg/día) vía subcutánea (SC).• Equivalente a: 0.045 a 0.050 miligramos por kilogramo de peso al día (mg/kg/día) vía subcutánea (SC). Niños (Síndrome de Prader-Willi o nacidos pequeños para edad gestacional) Mismas presentaciones que la fila superior. • 0.035 miligramos por kilogramo de peso al día (mg/kg/día) aplicados por vía subcutánea (SC). Adultos (Deficiencia de hormona del crecimiento endógena) Mismas presentaciones que la fila superior. • Dosis inicial recomendada: 150 a 300 microgramos (µg) al día (0.15 a 0.30 miligramos al día) vía subcutánea (SC).• Titulación paulatina: Incrementos de 100 a 200 microgramos al día guiándose estrictamente por los niveles plasmáticos del factor de crecimiento análogo a la insulina 1 (IGF-1).• Mantenimiento: Rara vez excede los 1.3 miligramos (mg) al día.• Alternativas de cálculo: 0.018 a 0.036 Unidades Internacionales por kilogramo al día (UI/kg/día) vía subcutánea (SC) o intramuscular (IM); o bien, iniciar con 0.08 miligramos por kilogramo a la semana (mg/kg/semana) incrementable a 0.16 miligramos por kilogramo a la semana. Adultos (Desgaste por Síndrome de Inmunodeficiencia Adquirida – SIDA) Mismas presentaciones que la fila superior. • Dosis significativamente mayores, calculadas alrededor de 0.1 miligramos por kilogramo de peso (mg/kg). 6. Mecanismo de acción La somatotropina ejerce sus potentes efectos uniéndose a receptores específicos ubicados en la superficie celular, los cuales pertenecen a la superfamilia de receptores de citocinas. Una sola molécula de la hormona estimula la dimerización (unión) de dos receptores, activando así de forma intracelular la cascada de señalización mediada por la tirosina cinasa JAK2 (quinasas Janus 2) y las proteínas STAT (transductores de señal y activadores de la transcripción). Esta cascada celular produce efectos fundamentales, mediados en gran parte por el estímulo en la producción y transcripción del factor de crecimiento análogo a la insulina 1 (IGF-1, también conocido clínicamente como somatomedina C o factor de crecimiento insulinoide tipo 1). Este factor es producido de forma mayoritaria en el hígado y también localmente a nivel de los cartílagos articulares. Las acciones clínicas y metabólicas básicas de la somatotropina incluyen: 7. Efectos secundarios Los efectos no deseados habituales derivados del uso del fármaco incluyen: 8. Efectos adversos Es primordial la monitorización del paciente para detectar la posible manifestación de los siguientes efectos adversos serios: 9. Toxicidad y manejo Toxicidad Aguda y Sobredosis Una sobredosis aguda puede ocasionar en sus etapas iniciales una fuerte hipoglucemia transitoria (nivel bajo de glucosa en sangre) generada por un efecto agudo de la hormona similar al de la insulina. Horas más tarde, le seguirá una marcada hiperglucemia (nivel alto de azúcar) ocasionada por el rápido desarrollo de resistencia periférica. Paralelamente, el paciente presentará un severo cuadro de retención hídrica (acumulación masiva de líquido en los tejidos). Manejo clínico agudo: Toxicidad Crónica y Manejo de Situaciones Graves
Sitagliptina
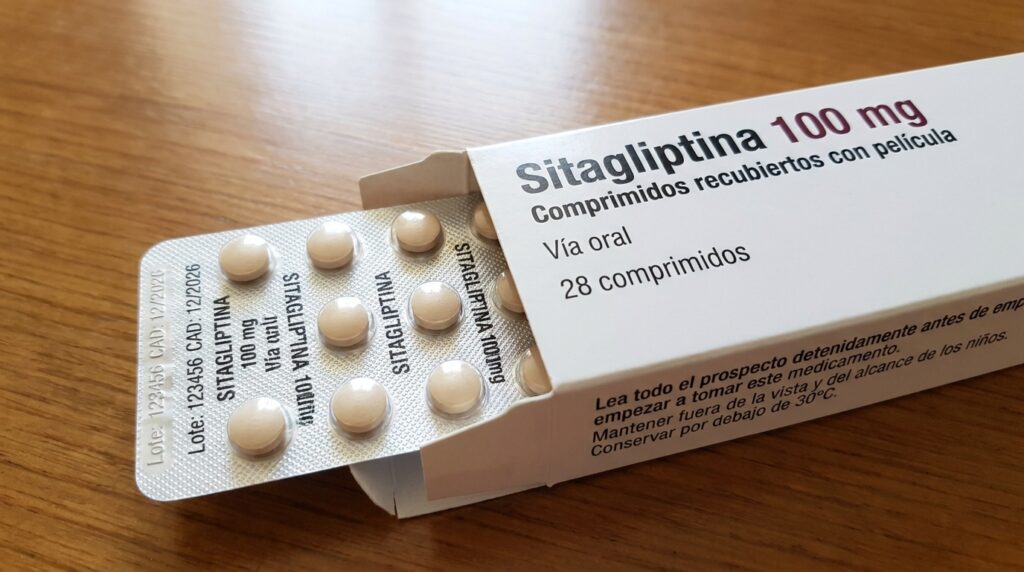
Monografía farmacológica: Sitagliptina Esta monografía farmacológica está diseñada como una herramienta de referencia rápida para profesionales de la salud, detallando los aspectos clínicos más relevantes de la sitagliptina para el manejo de pacientes metabólicos. 1. Nombre del medicamento, principales usos Nombre del medicamento: Sitagliptina. Principales usos clínicos: Su uso principal es el tratamiento de la Diabetes Mellitus tipo 2 (DM2). Está indicado como complemento de la dieta y el ejercicio físico para mejorar el control glucémico. Puede emplearse bajo dos esquemas principales en pacientes adultos que no han logrado un control adecuado de la glucosa: 2. Tipos La sitagliptina pertenece a la familia de los inhibidores de la enzima dipeptidil peptidasa-4 (DPP-4). Se clasifica clínicamente como un agente antidiabético oral incretinomimético indirecto (es decir, fármacos que potencian el efecto fisiológico de las incretinas endógenas). Farmacéuticamente, se encuentra disponible en dos formatos: 3. Tiempos farmacocinéticos a) Tiempo de absorción: Tras su administración por vía oral, presenta un inicio de acción rápida con una biodisponibilidad absoluta de más del 85 al 87 por ciento (%). Alcanza sus concentraciones plasmáticas máximas (Cmax o Tmáx) en un lapso de 1 a 4 horas posteriores a la dosis. Un dato clínico relevante es que su absorción no se ve afectada de manera clínicamente importante por la ingesta de alimentos. b) Vida media: Su vida media terminal aparente (t½, o el tiempo requerido para que la concentración del fármaco en el plasma se reduzca a la mitad) es de aproximadamente 12 a 12.4 horas. Esta semivida permite una duración de la acción farmacológica de hasta 24 horas. c) Tiempo de aclaramiento: El aclaramiento renal (el volumen de plasma depurado por los riñones por unidad de tiempo) es de aproximadamente 350 mililitros por minuto (mL/min). El fármaco se excreta principalmente sin cambios: el 87 por ciento (%) se elimina en la orina (del cual el 79 por ciento (%) se excreta de forma inalterada por secreción tubular activa) a lo largo de la semana siguiente a la administración. Su metabolismo hepático es muy limitado, mediado por la enzima citocromo P450 3A4 (CYP3A4) y, en menor grado, por la enzima CYP2C8. 4. Presentaciones y gramaje Se comercializa exclusivamente en presentación oral como tabletas o comprimidos recubiertos con película. 5. Dosis en adultos y niños A continuación se detalla la posología recomendada de acuerdo con el perfil renal y la edad del paciente: Población / Tipo de Paciente Presentaciones Sugeridas Dosis Recomendada y Vía de Administración Adultos (función renal normal) Tableta de 100 miligramos (mg) (Solo sitagliptina) 100 miligramos (mg) por vía oral, una vez al día. Adultos (Insuficiencia renal moderada) Tableta de 50 miligramos (mg) (Solo sitagliptina) 50 miligramos (mg) por vía oral, una vez al día. (Para Tasa de Filtración Glomerular estimada o TFGe entre 30 y 50 mililitros por minuto o mL/min por 1.73 metros cuadrados). Adultos (Insuficiencia renal grave / Etapa terminal) Tableta de 25 miligramos (mg) (Solo sitagliptina) 25 miligramos (mg) por vía oral, una vez al día. (Para TFGe menor a 30 mL/min por 1.73 metros cuadrados, incluyendo pacientes en hemodiálisis). Adultos (Terapia combinada fija) Comprimido 50 miligramos (mg) Sitagliptina / 500, 850 o 1000 miligramos (mg) Metformina Un comprimido por vía oral, cada 12 horas. Niños y adolescentes (menores de 18 años) No aplicable No se debe utilizar. Los ensayos clínicos mostraron una eficacia insuficiente y no hay datos plenos de seguridad en la población pediátrica. 6. Mecanismo de acción La sitagliptina ejerce su efecto fisiológico siendo un inhibidor competitivo, potente y altamente selectivo de la enzima dipeptidil peptidasa-4 (DPP-4). El papel de esta enzima es degradar e inactivar rápidamente a las hormonas incretinas del intestino endógenas circulantes. Al bloquear la DPP-4, se evita la degradación y se prolonga la actividad del péptido similar al glucagón tipo 1 (GLP-1) y del polipéptido insulinotrópico dependiente de la glucosa (GIP). Al potenciar este proceso fisiológico, se logra reducir las excursiones de glucosa posprandial y basal debido a una cadena de efectos sistémicos: 7. Efectos secundarios Por lo general, la sitagliptina es un fármaco bien tolerado. Las manifestaciones reportadas con mayor frecuencia son predominantemente gastrointestinales y respiratorias altas, e incluyen: 8. Efectos adversos Existen eventos adversos de menor incidencia, pero de mayor gravedad, que obligan a suspender inmediatamente el tratamiento: 9. Toxicidad y manejo Datos de Sobredosis: En estudios clínicos se han probado dosis orales de hasta 800 miligramos (mg) (ocho veces la dosis estándar recomendada) sin observar reacciones adversas clínicas relevantes. Únicamente se identificó un incremento mínimo en el intervalo QT corregido (QTc, el tiempo en el electrocardiograma que refleja la despolarización y repolarización de los ventrículos cardíacos), el cual no se consideró de significancia clínica. Manejo toxicológico y advertencias clínicas:
Simvastatina
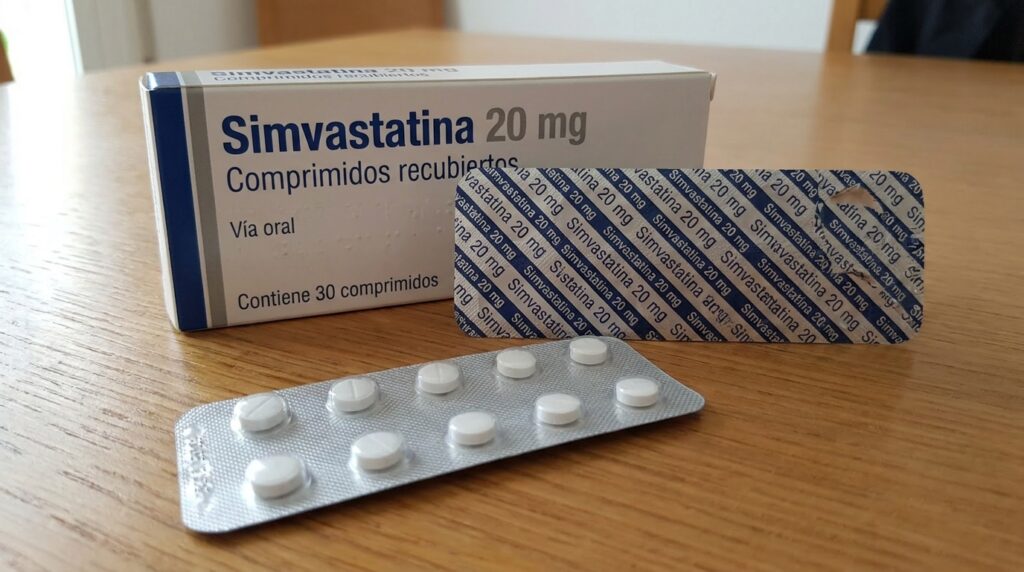
Monografía farmacológica: Simvastatina Esta guía clínica está diseñada para profesionales de la salud que buscan una referencia farmacológica rápida, completa y actualizada sobre la simvastatina, abarcando desde sus indicaciones principales hasta el manejo de su toxicidad. 1. Nombre del medicamento y principales usos Nombre del fármaco: Simvastatina Clase farmacológica: Fármaco hipolipemiante (disminuye los lípidos en sangre). Principales usos clínicos: 2. Tipos de medicamento y formulación La simvastatina pertenece a la clase de los inhibidores de la enzima hidroximetilglutaril-coenzima A reductasa (HMG-CoA reductasa), comúnmente conocidos en la práctica médica como estatinas. 3. Tiempos farmacocinéticos a) Tiempo de absorción El medicamento presenta una buena absorción por vía oral (cercana al 85%). Sin embargo, debido a su extenso metabolismo de primer paso en el hígado, la biodisponibilidad sistémica (la cantidad de fármaco que realmente llega a la circulación general) es inferior al 5%. Sus concentraciones plasmáticas máximas se alcanzan en un rango de 1.3 a 2.4 horas tras la ingesta (pudiendo variar hasta un máximo de 4 horas en algunos pacientes). b) Vida media La vida media sérica (el tiempo necesario para que la concentración plasmática se reduzca a la mitad) de su metabolito activo es relativamente corta, oscilando entre 1.9 y 3.3 horas, aunque estudios generales de depuración la sitúan en torno a las 12 horas. Por esta razón fisiológica, el medicamento debe indicarse siempre por la noche, logrando sincronizar su pico máximo de acción con la fase de mayor biosíntesis nocturna del colesterol endógeno. c) Tiempo de aclaramiento El aclaramiento (eliminación) total del fármaco en el organismo se completa en aproximadamente 96 horas. Sufre una altísima extracción de primer paso hepático y se cataboliza principalmente a través de la enzima citocromo P450 3A4 (CYP3A4). Su vía de excreción predominante es la biliar, eliminándose un 60% a través de las heces, mientras que apenas un 13% de la dosis se excreta por vía renal en la orina. 4 y 5. Presentaciones, gramaje y dosis A continuación se detallan las presentaciones disponibles y las pautas posológicas tanto para población adulta como pediátrica. Población Presentación y Gramaje Dosis Recomendada Dosis Máxima y Observaciones Clínicas Adultos (Monoterapia) Tabletas / Comprimidos recubiertos: 5 miligramos (mg), 10 mg, 20 mg, 40 mg, 80 mg. 10 a 40 mg cada 24 horas, administrados de preferencia por la noche. 80 mg al día. Requiere dosificación escalonada y se reserva en exclusiva para hipercolesterolemia grave sin control con alto riesgo cardiovascular (por el elevado riesgo de miopatía). Los ajustes de dosis deben hacerse en intervalos mínimos de 4 semanas. Adultos (Combinada) Comprimido combinado: 20 mg de simvastatina + 10 mg de ezetimiba. Un comprimido cada 24 horas, por las noches. Sujeta a la evolución del perfil lipídico del paciente. Niños y Adolescentes (10 a 17 años) Tabletas / Comprimidos: 5 mg, 10 mg, 20 mg, 40 mg. 10 mg cada 24 horas, administrados por la noche. 40 mg al día. El uso pediátrico está sumamente restringido a pacientes seleccionados con hipercolesterolemia familiar heterocigota. Niños (Menores de 10 años) No aplica No recomendado. No están indicados de forma general en menores de 16 años por falta de datos clínicos de seguridad y eficacia en población prepuberal. 6. Mecanismo de acción El beta-hidroxiácido de simvastatina (su metabolito activo) funciona como un análogo estructural del intermediario de la enzima hidroximetilglutaril-coenzima A (HMG-CoA). Su acción principal es actuar como un inhibidor potente, competitivo y reversible de la enzima hidroximetilglutaril-coenzima A reductasa (HMG-CoA reductasa). Esta enzima es la encargada de catalizar la conversión de la HMG-CoA en mevalonato. Dicho proceso representa el primer paso metabólico y el factor limitante principal en la cadena de biosíntesis de esteroles (colesterol endógeno producido por el cuerpo) a nivel del hígado. Al bloquear y disminuir la síntesis de colesterol, los niveles intracelulares del mismo caen. Como mecanismo compensatorio, el hepatocito (célula del hígado) induce un aumento (regulación positiva) en la transcripción y expresión en su membrana de los receptores de lipoproteínas de baja densidad (LDL) de alta afinidad. Este proceso acelera drásticamente el catabolismo fraccional y la extracción hepática del colesterol circulante (las lipoproteínas de baja densidad [LDL] y sus precursores, los restos de lipoproteínas de muy baja densidad [VLDL]), reduciendo además la concentración de triglicéridos en sangre. 7. Efectos secundarios Estos son los efectos esperables derivados de la naturaleza del fármaco y comúnmente son de carácter leve o transitorio: 8. Efectos adversos Estos son los efectos de mayor severidad clínica que exigen una vigilancia estrecha y, en su mayoría, la interrupción temporal o definitiva de la terapia: 9. Toxicidad y manejo médico La toxicidad por simvastatina no suele estar ligada a dosis agudas letales (aunque cualquier ingesta mayor a 5 miligramos por kilogramo de peso corporal [mg/kg] se considera potencialmente tóxica), sino que está asociada principalmente a la amplificación del daño hepático y muscular. Factores de riesgo de toxicidad: Pautas de Manejo Clínico Manejo de una sobredosis aguda: Manejo clínico y seguimiento del paciente crónico:
Rosuvastatina
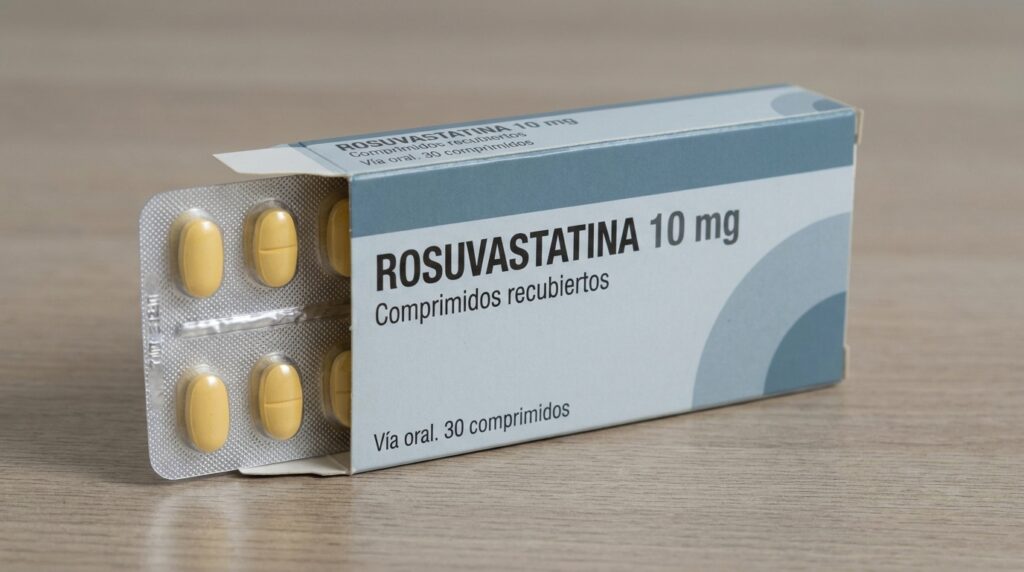
Monografía farmacológica: Rosuvastatina Bienvenido a esta ficha farmacológica de consulta rápida, diseñada especialmente para médicos que buscan información consolidada y actualizada sobre el manejo clínico de la rosuvastatina. 1. Nombre del medicamento, principales usos Nombre genérico: Rosuvastatina. Principales usos clínicos: La rosuvastatina es una herramienta farmacológica de primera línea utilizada para los siguientes propósitos: 2. Tipos En la práctica clínica, este fármaco se comercializa habitualmente como un único principio activo base denominado Rosuvastatina cálcica. Pertenece a la clase de las estatinas sintéticas (es un congénere que contiene flúor). A diferencia de otras estatinas clásicas que funcionan como profármacos (en forma de lactonas), la rosuvastatina se administra como una sal de calcio en forma de anillo abierto, lo que significa que es un fármaco activo desde el momento exacto en que se ingiere. Aunque su naturaleza química activa primaria es de un solo tipo, en el mercado farmacéutico se puede prescribir como monofármaco o en presentaciones combinadas (coformulado con ezetimiba, amlodipino o fenofibrato). 3. Tiempos El perfil farmacocinético de la rosuvastatina es fundamental para entender su eficacia clínica: 4. Presentaciones y gramaje Para la administración por vía oral, la rosuvastatina se presenta en forma de tabletas o comprimidos recubiertos con película. Los gramajes disponibles para alcanzar los diversos objetivos terapéuticos son: 5. Dosis en adultos y niños La dosificación debe ser estrictamente individualizada. A continuación, se presenta la tabla de dosificación clínica basada en las presentaciones orales disponibles: Población / Grupo de Edad Indicación Clínica Presentación y Vía Dosis Recomendada Observaciones Clínicas y Metas Terapéuticas Adultos Hipercolesterolemia primaria, prevención cardiovascular, síndromes coronarios. Tabletas (Oral) 5 a 10 mg (miligramos) una vez al día como dosis inicial. Se realiza un ajuste paulatino hasta 20 mg (miligramos) al día. La dosis de 40 mg (miligramos) se reserva solo para casos severos y alto riesgo cardiovascular bajo supervisión estricta.Metas de reducción de C-LDL (Colesterol de Lipoproteína de Baja Densidad):• 5 mg reduce 36-40%• 10 mg reduce 41-50%• 20 a 40 mg reduce 51-55%. Ancianos (Mayores de 70 años) Control de dislipidemias Tabletas (Oral) 5 mg (miligramos) una vez al día como inicio. La dosis de mantenimiento debe ser altamente individualizada basándose en la tolerabilidad sistémica del paciente mayor. Niños (6 a 9 años) Hipercolesterolemia familiar heterocigota Tabletas (Oral) 5 mg (miligramos) una vez al día como inicio. Rango de dosis de mantenimiento entre 5 y 10 mg (miligramos) al día. El uso en pediatría está restringido a pacientes con hipercolesterolemias familiares. Adolescentes (10 a 17 años) Hipercolesterolemia familiar heterocigota Tabletas (Oral) 5 mg (miligramos) una vez al día como inicio. Rango de dosis de mantenimiento entre 5 y 20 mg (miligramos) al día. Niños y adolescentes (6 a 17 años) Hipercolesterolemia familiar homocigota Tabletas (Oral) 5 a 10 mg (miligramos) una vez al día (según peso y edad). El ajuste puede llegar hasta 20 mg (miligramos) al día, siendo esta la dosis máxima permitida en pediatría. Nota clínica sobre falla renal: En pacientes con un aclaramiento de creatinina menor a 30 ml/min (mililitros por minuto), la dosis inicial recomendada es de 5 mg (miligramos) y la dosis de 40 mg (miligramos) está absolutamente contraindicada. 6. Mecanismo de acción La rosuvastatina actúa a nivel hepático como un inhibidor competitivo, reversible, potente y altamente selectivo de la enzima HMG-CoA reductasa (3-hidroxi-3-metilglutaril-coenzima A reductasa). Esta enzima es la responsable del primer paso y el factor limitante en la biosíntesis hepática del colesterol, ya que cataliza la conversión de la HMG-CoA (Hidroximetilglutaril-coenzima A) en mevalonato (precursor del colesterol). Efectos fisiológicos resultantes: 7. Efectos secundarios Los efectos secundarios (que se definen como aquellos relativamente comunes, esperables y generalmente leves) incluyen los siguientes sistemas: 8. Efectos adversos Los efectos adversos (aquellos de mayor gravedad clínica, organotóxicos, que requieren vigilancia médica estrecha o la suspensión de la terapia) incluyen: 9. Toxicidad y manejo Riesgo de Toxicidad El riesgo principal de toxicidad radica en el desarrollo de daño hepático grave o miopatía severa (que, como se mencionó, puede progresar a rabdomiólisis). Este riesgo se incrementa de forma significativa bajo dos escenarios principales: Nota farmacológica importante: La combinación específica de fenofibrato con rosuvastatina parece ser excepcionalmente bien tolerada. Esto se debe a que la rosuvastatina no se metaboliza a través de la vía enzimática del Citocromo P450 3A4. Manejo y Conducta Terapéutica
Rosiglitazona
Monografía farmacológica: Rosiglitazona Bienvenido a esta guía de consulta rápida, diseñada específicamente para profesionales de la salud que buscan información farmacológica precisa y consolidada sobre la Rosiglitazona. Este artículo es una herramienta clínica excelente para recordar el mecanismo de acción, dosificación, interacciones y el manejo de toxicidad en pacientes con Diabetes Mellitus tipo 2 (DM2). 1. Nombre del medicamento y principales usos Nombre: Rosiglitazona. Principales usos clínicos: Nota clínica de alta relevancia: Debido a las serias preocupaciones sobre un mayor riesgo de eventos cardiovasculares (particularmente infarto agudo de miocardio), su uso actual está fuertemente restringido, suspendido o incluso retirado del mercado en múltiples países (como en Europa). Actualmente se reserva bajo estrictos programas de acceso para aquellos pacientes que no pueden alcanzar el control glucémico adecuado con otros medicamentos. 2. Tipos El principio activo se presenta como Maleato de rosiglitazona. Pertenece a la clase de medicamentos o familia farmacológica conocidos como Tiazolidinedionas (también llamadas coloquialmente “glitazonas”, grupo al que también pertenece la pioglitazona). No se describen otros tipos o subtipos de la rosiglitazona en sí misma. 3. Tiempos Farmacocinéticos a) Tiempo de absorción: Se absorbe rápidamente. Alcanza su concentración máxima en plasma en aproximadamente 1 hora tras su ingestión si se administra en ayuno. Este tiempo puede retrasarse hasta las 2 horas si se administra junto con alimentos, aunque la biodisponibilidad total (la cantidad total absorbida) no se ve afectada significativamente por la ingesta de comida. Posee una biodisponibilidad absoluta muy alta, cercana al 99 por ciento. b) Vida media: La vida media plasmática es de 3 a 4 horas. Sin embargo, a pesar de esta vida media corta en plasma, el fármaco posee un efecto clínico de acción prolongada (mayor a 24 horas) a nivel de los receptores. c) Tiempo de aclaramiento: La rosiglitazona se metaboliza extensamente en el hígado, predominantemente por la isoenzima 2C8 del citocromo P-450 (CYP2C8) y, en menor medida, por la isoenzima 2C9, convirtiéndose en metabolitos mínimamente activos. No se excreta fármaco inalterado en la orina. La eliminación de sus metabolitos se realiza por vía renal (64 por ciento) y a través de las heces (23 por ciento). El aclaramiento sistémico total es de aproximadamente 3 litros por hora y es altamente dependiente de una adecuada función hepática. 4 y 5. Presentaciones, gramaje y Dosis (Adultos y Niños) A continuación, se detalla la posología recomendada. Presentación Gramaje Dosis en Adultos Dosis en Niños y Adolescentes (menores de 18 años) Tabletas / Tabletas recubiertas (Envases con 14 o 28 tabletas) 2 miligramos (mg), 4 mg y 8 mg (como maleato de rosiglitazona) Dosis Inicial: 4 miligramos al día. Puede administrarse en una sola toma o dividida en dos tomas de 2 miligramos (cada 12 horas). No recomendada. No se encuentra disponible información de uso y no se ha establecido la seguridad ni la eficacia clínica en la población pediátrica. Mantenimiento y Dosis Máxima: Si no hay respuesta adecuada tras 8 a 12 semanas, la dosis se puede incrementar de 2 a 8 miligramos diarios en total (en una sola toma o divididos en 4 miligramos cada 12 horas). Dosis máxima absoluta: 8 miligramos por día. 6. Mecanismo de acción La rosiglitazona es un agonista potente y altamente selectivo de los receptores gamma activados por el factor proliferador de peroxisomas (PPAR-gamma). Estos receptores nucleares se encuentran principalmente en tejidos diana clave para la acción de la insulina, como el tejido adiposo y, en menor medida, en el músculo esquelético y el hígado. Al interactuar y unirse a estos receptores, el fármaco modula la transcripción y expresión de genes sensibles a la insulina implicados en el control del metabolismo de lípidos y glucosa. Para que este mecanismo sea eficaz, es un requisito indispensable la presencia de insulina (ya sea endógena o administrada de forma exógena), pues la rosiglitazona no estimula la secreción pancreática de insulina. A diferencia de otros medicamentos de su clase, no interactúa con el receptor alfa del factor proliferador de peroxisomas (PPAR-alfa). 7. Efectos secundarios Los efectos secundarios más frecuentemente reportados durante la terapia incluyen: 8. Efectos adversos Es vital vigilar la aparición de efectos adversos de mayor gravedad, los cuales limitan su uso en la práctica clínica actual: 9. Toxicidad y manejo Contraindicaciones y Riesgos Interacciones medicamentosas críticas Manejo de la Sobredosis No se conoce un antídoto específico para la sobredosis de rosiglitazona y los datos sobre ingesta masiva son limitados. Monitoreo Clínico
Pravastatina
Monografía farmacológica: Pravastatina Bienvenido a esta ficha de consulta rápida sobre la Pravastatina, una monografía farmacológica diseñada especialmente para profesionales de la salud. En este artículo revisaremos a detalle la dosificación de la pravastatina, su mecanismo de acción, tiempos farmacocinéticos, así como el manejo de sus posibles efectos secundarios y toxicidad. Esta guía es una herramienta de referencia ideal para la práctica clínica diaria y el manejo de dislipidemias (alteración en los niveles de lípidos). 1. Nombre del medicamento, principales usos Nombre del medicamento: Pravastatina (comercializada en la práctica clínica principalmente como pravastatina sódica). Principales usos clínicos: 2. Tipos (si es que hay más de un solo tipo de medicamento) La pravastatina pertenece al grupo farmacológico de las estatinas. A diferencia de otras estatinas (como la lovastatina o la simvastatina, que son profármacos en forma de lactona inactiva y lipofílicas o solubles en grasas), la pravastatina se distingue por ser una estatina hidrofílica (soluble en agua). Se administra directamente en su forma activa, como un hidroxiácido de anillo abierto, lo que le confiere propiedades farmacocinéticas particulares y un perfil de interacciones distinto. 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se integran las presentaciones, el gramaje y las dosificaciones recomendadas para pacientes pediátricos y adultos: Presentación y Gramaje Población a tratar Dosis Recomendada y Pautas de Administración Tabletas orales:10 miligramos (mg), 20 mg, 40 mg y 80 mg Adultos(Hipercolesterolemia y prevención cardiovascular) Dosis inicial habitual: 10 a 40 mg cada 24 horas.Dosis máxima: 80 mg una vez al día. La literatura refiere eficacia con dosis mayores según respuesta individual, pero el tope habitual es 80 mg.Pauta: Se recomienda administrar preferentemente por la noche, con o sin alimentos. Tabletas orales:10 mg y 20 mg Niños y adolescentes (8 a 13 años)(Hipercolesterolemia familiar heterocigota de origen genético) Dosis: 20 mg una vez al día.Nota: Su uso se restringe a niños mayores de 7 a 8 años con este diagnóstico. No se recomienda exceder esta dosis en este grupo etario. Tabletas orales:10 mg, 20 mg y 40 mg Adolescentes (14 a 18 años)(Hipercolesterolemia familiar heterocigota) Dosis: 40 mg una vez al día. Tabletas orales:10 mg Adultos con patología agregada(Insuficiencia renal grave o insuficiencia hepática significativa) Dosis inicial: 10 mg al día.Pauta: Requiere monitoreo estricto de la función del hígado y del tejido muscular si se plantea un ajuste de dosis al alza. 6. Mecanismo de acción La pravastatina actúa reduciendo las concentraciones plasmáticas de colesterol inhibiendo de forma competitiva y reversible la enzima 3-hidroxi-3-metilglutaril-coenzima A reductasa (HMG-CoA reductasa) en el hígado. Esta enzima es la responsable de catalizar la conversión de HMG-CoA a mevalonato, siendo el paso limitante en la biosíntesis del colesterol endógeno (el producido por el cuerpo). Al disminuir la producción celular de colesterol intracelular, se desencadena una regulación al alza (aumento) en la expresión de los receptores de lipoproteínas de baja densidad (LDL) en la superficie de los hepatocitos (células del hígado). Esto incrementa significativamente la captación, extracción y catabolismo (destrucción) del colesterol LDL de la circulación sanguínea, además de reducir la producción de lipoproteínas de muy baja densidad (VLDL). Adicionalmente a su efecto hipolipemiante, la pravastatina posee efectos pleiotrópicos (acciones independientes de la reducción de lípidos), destacando: 7. Efectos secundarios Generalmente, la pravastatina es bien tolerada y sus efectos secundarios suelen ser leves y transitorios. Los pacientes pueden presentar: 8. Efectos adversos Aunque son mucho menos frecuentes, pueden presentarse complicaciones clínicas graves que obligan a la suspensión inmediata del fármaco: 9. Toxicidad y manejo Toxicidad y Riesgos: La sobredosis aguda es un evento sumamente raro; los pacientes suelen permanecer asintomáticos o presentar solo una exacerbación de síntomas gastrointestinales. Sin embargo, la toxicidad crónica o farmacológica recae de manera primordial en dos sistemas: Nota de seguridad: Posee un riesgo de toxicidad fetal clasificado como Categoría X en el embarazo (está absolutamente contraindicada en mujeres embarazadas, que planeen estarlo, o durante el periodo de lactancia). Tampoco debe indicarse en pacientes con disfunción hepática activa. Manejo Clínico y Monitoreo: