
Voriconazol
Monografía farmacológica: Voriconazol Bienvenidos a esta ficha de consulta rápida enfocada en el Voriconazol. Esta monografía está diseñada para profesionales de la salud que requieren información precisa y consolidada sobre indicaciones, dosificación, farmacocinética y toxicidad de este potente antifúngico, optimizando la toma de decisiones clínicas. 1. Nombre del medicamento, principales usos Nombre: Voriconazol. Principales usos: El Voriconazol se reserva principalmente para pacientes con infecciones fúngicas progresivas que amenazan la vida. Sus indicaciones incluyen: 2. Tipos El Voriconazol es un agente antimicótico (antifúngico) sintético. Pertenece al grupo de los triazoles de segunda generación. Es un análogo estructural y derivado sintético del fluconazol, modificado para ofrecer un espectro de actividad antifúngica mucho más amplio. 3. Tiempos a) Tiempo de absorción: La absorción por vía oral (VO) es rápida y casi completa, alcanzando la concentración máxima en sangre (Cmax) entre 1 a 2 horas tras su administración. Presenta una biodisponibilidad excepcionalmente alta (superior al 90%, alcanzando hasta un 96%). Es crucial destacar que la absorción y la biodisponibilidad disminuyen significativamente si se administra junto con comidas ricas en grasas, por lo que se debe administrar una hora antes o una hora después de las comidas. b) Vida media: Presenta una farmacocinética no lineal debido a la saturación de su metabolismo hepático, lo que significa que su vida media de eliminación es dependiente de la dosis. A dosis estándar, la vida media de eliminación plasmática terminal es de aproximadamente 6 horas, pero se incrementa de forma significativa si se aumenta la dosis. c) Tiempo de aclaramiento: Con una dosis de mantenimiento estándar, el estado estacionario (concentración estable en la sangre) se alcanza a los 5 o 7 días. No obstante, al utilizar una dosis de carga adecuada (doble de la dosis de mantenimiento), el estado estacionario se logra en las primeras 24 horas (primer día). El metabolismo y aclaramiento es predominantemente hepático, mediado por las enzimas del citocromo P450 (CYP450), principalmente la CYP2C19, y en menor medida CYP2C9 y CYP3A4. Menos del 2% del fármaco inalterado se detecta en la orina; aproximadamente el 80% de los metabolitos inactivos se excretan vía renal. 4 y 5. Presentaciones, gramaje y Dosis (Adultos y niños) A continuación, se detalla la posología según la presentación, vía de administración y peso o edad del paciente. (Nota: El uso está contraindicado en menores de 2 años). Presentación y Gramaje Vía de Administración y Tipo de Paciente Dosis de Carga (Primeras 24 horas) Dosis de Mantenimiento Solución inyectable (Polvo liofilizado en frasco ámpula de 200 miligramos, contiene sulfobutiléter beta-ciclodextrina sódica [SBECD] como excipiente) Vía Intravenosa (IV): Adultos y adolescentes (mayores de 15 años, o de 12 a 14 años con peso mayor a 50 kilogramos) 6 miligramos por kilogramo de peso corporal cada 12 horas (2 dosis). 3 a 4 miligramos por kilogramo de peso corporal cada 12 horas. Comprimidos recubiertos (50 miligramos y 200 miligramos) y Polvo para suspensión oral (40 miligramos por mililitro) Vía Oral (VO): Adultos y adolescentes con peso mayor o igual a 40 kilogramos 400 miligramos cada 12 horas (2 dosis). 200 miligramos cada 12 horas (puede aumentarse hasta 300 miligramos si no hay respuesta). Comprimidos recubiertos (50 y 200 miligramos) y Suspensión oral (40 miligramos por mililitro) Vía Oral (VO): Adultos y adolescentes con peso menor a 40 kilogramos 200 miligramos cada 12 horas (2 dosis). 100 miligramos cada 12 horas. Todas las presentaciones (Gramajes referidos arriba) Pediátrico (IV y VO): Niños (2 a menores de 12 años) y adolescentes (12 a 14 años con peso menor a 50 kilogramos) IV: 9 miligramos por kilogramo cada 12 horas (2 dosis). IV: 8 miligramos por kilogramo cada 12 horas.VO: 9 miligramos por kilogramo cada 12 horas (dosis máxima de 350 miligramos cada 12 horas). Nota clínica para transición: Al pasar de vía intravenosa (IV) a vía oral (VO) en pediatría, se sugiere utilizar las mismas pautas equivalentes en miligramos por kilogramo cuando el paciente mejore y esté bien hidratado (prefiriendo la suspensión oral), considerando que los niños metabolizan el fármaco más rápido que los adultos. 6. Mecanismo de acción El mecanismo de acción del Voriconazol consiste en inhibir la enzima 14-alfa-esterol desmetilasa (también conocida como 14-alfa-lanosterol desmetilasa), la cual es altamente dependiente del citocromo P450 (CYP450) fúngico. Esta enzima es vital para la conversión del lanosterol en ergosterol. Al bloquear este paso enzimático, se produce una depleción de ergosterol (un componente estructural vital de la membrana citoplasmática del hongo) y se desencadena una acumulación de esteroles tóxicos metilados (14-alfa-metilesteroles). Esto destruye el ensamble normal de los fosfolípidos, altera severamente la permeabilidad y estructura de la membrana fúngica, y finalmente causa la detención del crecimiento y la muerte celular del hongo. 7. Efectos secundarios 8. Efectos adversos 9. Toxicidad y manejo Monitorización de niveles: Para predecir tanto la eficacia como la toxicidad, se recomienda la medición de los niveles séricos de Voriconazol. Los niveles mínimos o niveles valle terapéuticos estables deben mantenerse estrictamente entre 1 y 5 microgramos por mililitro (mcg/ml). Manejo de Sobredosis: Una sobredosis exacerba los efectos adversos y secundarios (especialmente fotofobia severa, compromiso gastrointestinal intenso y alteraciones del sistema nervioso central [SNC]). Ajuste en Insuficiencia Renal: En pacientes con hiperazoemia o un aclaramiento de creatinina menor a 50 mililitros por minuto, se recomienda fuertemente suspender la vía intravenosa (IV) y cambiar a Voriconazol vía oral (VO). Esto se debe a que la formulación intravenosa contiene el excipiente sulfobutiléter beta-ciclodextrina sódica (SBECD), el cual no puede ser excretado por el riñón y se acumula (su toxicidad a altas concentraciones no está completamente esclarecida). Ajuste en Insuficiencia Hepática: En casos de cirrosis hepática de leve a moderada, se debe administrar la dosis de carga habitual de manera normal, pero se debe reducir a la mitad (50%) la dosis de mantenimiento. No existen datos de seguridad en insuficiencia hepática grave. Es imperativo vigilar periódicamente la función hepática durante todo el tratamiento. Interacciones Medicamentosas Críticas: El Voriconazol es un fuerte inhibidor de las enzimas del citocromo P450 (CYP450), específicamente CYP3A4, CYP2C19 y CYP2C9. Por ello, está contraindicado
Vancomicina
Monografía farmacológica: Vancomicina Bienvenido a esta monografía de consulta rápida dirigida a profesionales de la salud. En esta guía desglosamos la farmacología, posología y el manejo clínico de la vancomicina, un pilar en la terapia antimicrobiana hospitalaria. 1. Nombre del medicamento y principales usos Nombre del fármaco: Vancomicina Principales usos clínicos: La vancomicina es un antibiótico de primera línea indicado principalmente para el tratamiento de infecciones graves producidas por bacterias grampositivas que son resistentes a antibióticos betalactámicos. Destaca su uso crucial contra el Staphylococcus aureus resistente a meticilina (SARM) y especies de Staphylococcus coagulasa-negativos. Sus indicaciones terapéuticas abarcan: 2. Tipos de formulación En la práctica clínica, este medicamento se presenta en dos tipos principales de formulación, dictados por su vía de acción: 3. Tiempos farmacocinéticos a) Tiempo de absorción: b) Vida media: c) Tiempo de aclaramiento: 4. Presentaciones y gramaje y 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada integrando las presentaciones comerciales y vías de administración disponibles. Vía de Administración Presentaciones y Gramaje Dosis en Adultos Dosis en Niños (Pediátricos) Intravenosa (IV) Polvo liofilizado para concentrado de solución inyectable.Viales de 500 miligramos (mg) y 1 gramo (g) o 1000 miligramos (mg). Función renal normal: 15 a 20 miligramos por kilogramo (mg/kg) cada 8 a 12 horas, o 30 a 60 miligramos por kilogramo (mg/kg) al día divididos en 2 o 3 dosis.Dosis tradicional: 1 gramo (g) cada 12 horas.Infecciones graves: Dosis inicial de carga de 45 a 60 miligramos por kilogramo (mg/kg) al día.Hemodiálisis: Dosis de carga de 1 gramo (g), seguida de 500 miligramos (mg) tras cada sesión.Dosis máxima: 2 gramos (g) por administración. Infundir lento. 10 a 15 miligramos por kilogramo (mg/kg) cada 6 horas, o 40 miligramos por kilogramo (mg/kg) al día divididos en 3 o 4 dosis.Neonatos: La dosis se debe ajustar de manera ultraespecífica dependiendo del peso y la edad postmenstrual. Oral (Solo para colitis por Clostridioides difficile) Cápsulas duras comerciales o solución oral (preparada a partir del vial intravenoso).Cápsulas de 125 miligramos (mg) y 250 miligramos (mg).Preparaciones de 125 a 500 miligramos (mg). 125 miligramos (mg) cada 6 horas durante 10 días.Enfermedad grave o complicada: Aumentar de 250 a 500 miligramos (mg) cada 6 horas.Dosis máxima: 2 gramos (g) diarios. 10 miligramos por kilogramo (mg/kg) cada 6 horas por 10 días (dosis diaria total dividida en 3 o 4 fracciones).Dosis máxima: 2 gramos (g) diarios. (Se prefiere la solución oral líquida en pacientes menores de 12 años). 6. Mecanismo de acción La vancomicina es un antibiótico glucopéptido con un potente efecto bactericida (farmacodinámicamente descrito como dependiente del tiempo o de la concentración, con un significativo efecto posantibiótico). Su mecanismo de acción primario consiste en inhibir la síntesis de la pared celular bacteriana. Esto lo logra uniéndose de forma firme, irreversible (y no covalente) con una alta afinidad al extremo terminal D-alanina-D-alanina (D-Ala-D-Ala) de los péptidos precursores (peptidoglucano naciente). Al bloquear este sitio, impide estructuralmente la elongación y la formación de enlaces cruzados en la pared celular en crecimiento. Este debilitamiento estructural conduce inevitablemente a la lisis (ruptura y muerte) de la bacteria. De manera secundaria, el fármaco altera la permeabilidad de la membrana celular subyacente e interfiere con la síntesis del ácido ribonucleico (ARN) bacteriano. 7. Efectos secundarios Estos son los efectos menores, previsibles o relacionados a irritación local: 8. Efectos adversos Las reacciones de mayor cuidado clínico incluyen: 9. Toxicidad y manejo El riesgo de toxicidad es dosis-dependiente, ligado a las concentraciones acumuladas en la sangre (especialmente en disfunción renal) y a la velocidad de administración intravenosa (IV). Monitoreo terapéutico obligatorio: Es imprescindible vigilar las concentraciones séricas mínimas (niveles valle) y el área bajo la curva del fármaco, así como la creatinina sérica. Manejo del Síndrome del “Hombre Rojo”: Se previene prolongando el tiempo de infusión (mínimo de 1 a 2 horas, o a una tasa no mayor a 10 miligramos por minuto [mg/min]). Ante su aparición aguda: Tratamiento de la sobredosis: Dado que la molécula se elimina de forma muy pobre mediante la hemodiálisis tradicional, el manejo se basa en medidas de soporte general enfocadas en mantener una adecuada hidratación para preservar el flujo y la tasa de filtración glomerular del riñón. En casos extremos de toxicidad grave, se debe evaluar el uso de hemofiltración o hemoperfusión.
Valganciclovir
Monografía farmacológica: Valganciclovir 1. Nombre del medicamento, principales usos Nombre genérico: Valganciclovir. Principales usos: 2. Tipos El valganciclovir no cuenta con diferentes clases o tipos, sino que es un profármaco (específicamente un éster L-valílico o L-valil éster) del fármaco antiviral ganciclovir. Existe farmacológicamente como una mezcla de dos diastereómeros. Al ser administrado por vía oral, se metaboliza de forma rápida y amplia en el tracto intestinal y en el hígado para convertirse en el antiviral activo, que es el ganciclovir. 3. Tiempos a) Tiempo de absorción: Tras la administración oral, se absorbe de manera rápida y amplia desde el tracto gastrointestinal. Sus diastereómeros se hidrolizan rápidamente a ganciclovir por medio de enzimas esterasas en la pared intestinal y el hígado. La concentración plasmática máxima (pico sérico) se alcanza entre 1.5 y 2.5 horas después de su ingesta. Presenta una biodisponibilidad del 60 por ciento al 61 por ciento, la cual aumenta significativamente (aproximadamente un 25 por ciento extra) si se administra junto con los alimentos. b) Vida media: Debido a su rápida conversión, la vida media del valganciclovir intacto no se documenta clínicamente. Del ganciclovir resultante, la vida media de eliminación plasmática es de 2 a 5 horas en pacientes con función renal normal. A nivel intracelular, la vida media de su forma activa (trifosfato de ganciclovir) es mucho mayor, prolongándose de 16 a 24 horas. Es vital destacar que en pacientes con insuficiencia renal grave, la vida media plasmática puede prolongarse peligrosamente hasta alcanzar de 28 a 40 horas. c) Tiempo de aclaramiento: La principal vía de eliminación de este medicamento es renal y su aclaramiento depende casi en su totalidad de la función de los riñones (llevándose a cabo mediante filtración glomerular y secreción tubular activa celular). Se elimina casi en un 100 por ciento (más del 90 por ciento) en la orina en su forma inalterada como ganciclovir. El tiempo de eliminación y el aclaramiento sistémico disminuyen de manera lineal y directamente proporcional a la caída del aclaramiento de creatinina del paciente. 4. Presentaciones y gramaje El valganciclovir se encuentra disponible en las siguientes presentaciones farmacéuticas: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada. Nota clínica crucial: La dosis debe ajustarse obligatoriamente basándose en la función renal del paciente para evitar toxicidad. Población y Condición Clínica Dosis de Inducción Dosis de Mantenimiento o Prevención Observaciones Clave Adultos: Retinitis por citomegalovirus (CMV) activa 900 miligramos (mg) (2 comprimidos) cada 12 horas durante 21 días. 900 miligramos (mg) (2 comprimidos) cada 24 horas (una vez al día). Tomar siempre que sea posible junto con alimentos. Adultos: Prevención de citomegalovirus (CMV) en trasplante de órgano sólido No aplica. 900 miligramos (mg) una vez al día. Iniciar en los primeros 10 días post-trasplante; continuar hasta los 100 a 200 días. Requiere monitoreo estricto de los recuentos celulares sanguíneos. Niños (nacimiento a 18 años): Prevención en receptores de injertos / trasplantes No aplica (el uso principal pediátrico es profiláctico). Dosis individualizada calculada mediante el Área de Superficie Corporal (ASC) y el aclaramiento de creatinina estimado (fórmula de Schwartz). ¡Atención! No usar dosis fijas de adultos. Emplear solución oral. Insuficiencia renal (Adultos): Aclaramiento de creatinina 40 a 59 mililitros/minuto 450 miligramos (mg) (1 comprimido) cada 12 horas. 450 miligramos (mg) (1 comprimido) cada 24 horas (una vez al día). Evaluar continuamente la creatinina sérica. Insuficiencia renal (Adultos): Aclaramiento de creatinina 25 a 39 mililitros/minuto 450 miligramos (mg) (1 comprimido) cada 24 horas (una vez al día). 450 miligramos (mg) (1 comprimido) cada 48 horas (cada 2 días). Ajuste posológico obligatorio para evitar toxicidad en la médula ósea. Insuficiencia renal (Adultos): Aclaramiento de creatinina 10 a 24 mililitros/minuto 450 miligramos (mg) (1 comprimido) cada 48 horas (cada 2 días). 450 miligramos (mg) (1 comprimido) dos veces por semana. Ajuste posológico estricto y obligatorio. Pacientes en hemodiálisis (Adultos): Aclaramiento de creatinina menor a 10 mililitros/minuto No recomendado. No recomendado. Emplear alternativas terapéuticas o ganciclovir intravenoso bajo protocolo ajustado. 6. Mecanismo de acción El valganciclovir actúa como un profármaco. Tras su ingestión, se convierte en ganciclovir, el cual es un análogo sintético y acíclico del nucleósido guanina que requiere activación en el interior de la célula. El proceso ocurre en las siguientes fases: 7. Efectos secundarios Los efectos secundarios más comunes, de severidad leve a moderada, incluyen: 8. Efectos adversos Estas son reacciones graves que pueden poner en peligro la vida o la función del paciente, requiriendo considerar ajustes de dosis o la suspensión del tratamiento: 9. Toxicidad y manejo Origen de la toxicidad: La toxicidad se origina principalmente por la inhibición de la polimerasa del Ácido Desoxirribonucleico (ADN polimerasa humana) y por la formación y depósito de cristales en los túbulos de los riñones. Una dosis se considera potencialmente tóxica al alcanzar o superar los 40 miligramos por kilogramo (mg/kg) de peso. Factores de riesgo por interacciones: Cuadro clínico de sobredosis o toxicidad aguda: Se caracteriza por una rápida evolución hacia un estado de pancitopenia potencialmente fatal, hemorragias incontrolables (por trombocitopenia severa), insuficiencia renal no oligúrica aguda, y un grave compromiso del Sistema Nervioso Central (SNC) manifestado con agitación, convulsiones continuas y estado de coma. Protocolos de manejo:
Valaciclovir
Monografía farmacológica: Valaciclovir Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En esta monografía farmacológica detallamos la información clínica esencial, farmacocinética y pautas de dosificación del valaciclovir, un antiviral de amplio espectro para la familia de los herpesvirus. 1. Nombre del medicamento y principales usos Nombre del medicamento: Valaciclovir (comercializado invariablemente como clorhidrato de valaciclovir). Principales usos: Es un fármaco antiviral de primera línea indicado para el tratamiento y prevención de infecciones ocasionadas por la familia de los virus herpes. Posee actividad demostrada contra el Virus del Herpes Simple (VHS) tipos 1 y 2, Virus de la Varicela-Zoster (VVZ), Citomegalovirus (CMV), Virus de Epstein-Barr (VEB) y el Herpesvirus Humano 6 (HHV-6). Sus indicaciones clínicas aprobadas incluyen: 2. Tipos El valaciclovir no presenta diferentes “tipos” moleculares ni derivados biológicos directos en su uso clínico. En sí mismo, es un profármaco (específicamente, el éster L-valil o L-valina del aciclovir, que es un análogo sintético de los nucleósidos de la guanina). Tras su administración oral, se transforma de manera íntegra y rápida en su forma metabólicamente activa: el aciclovir. 3. Tiempos (Farmacocinética) 4 y 5. Presentaciones, gramaje y dosis (Adultos y niños) Generalmente, el fármaco se comercializa en tabletas orales o comprimidos recubiertos con película. Las dosificaciones precisan de una función renal normal; de lo contrario, requieren ajuste estricto. Indicación Clínica Grupo Poblacional Presentación / Gramaje Dosis Recomendada Duración del Tratamiento Herpes Zóster agudo Adultos (inmunocompetentes e inmunocomprometidos) 500 miligramos (mg) o 1000 miligramos (1 gramo) 1000 miligramos (mg) cada 8 horas (algunas guías refieren 1 a 2 gramos cada 12 hrs según el caso). 7 días. Herpes genital (Episodio inicial) Adultos y adolescentes (mayores de 12 años) 500 miligramos (mg) o 1000 miligramos (1 gramo) 500 miligramos (mg) a 1000 miligramos (mg) cada 12 horas. 7 a 10 días. Herpes genital (Recurrencia) Adultos y adolescentes (mayores de 12 años) 500 miligramos (mg) 500 miligramos (mg) cada 12 horas. 3 a 5 días. Herpes genital (Terapia supresora) Adultos 500 miligramos (mg) o 1000 miligramos (1 gramo) 500 miligramos (mg) una vez al día (1000 miligramos al día en inmunodeprimidos). Reevaluación a los 6 – 12 meses. Herpes labial agudo Adultos y adolescentes (mayores de 12 años) 1000 miligramos (1 gramo) 2000 miligramos (2 gramos) cada 12 horas. 1 día (24 horas). Solo dos dosis en total. Profilaxis por Citomegalovirus (CMV) Adultos y adolescentes (mayores de 12 años receptores de trasplante) 500 miligramos (mg) o 1000 miligramos (1 gramo) 2000 miligramos (2 gramos) cada 6 horas (cuatro veces al día). Iniciando pos-trasplante, hasta el día 100 o según riesgo inmunológico. Uso en Pediatría General Niños menores de 12 años No aplica de rutina No indicado rutinariamente. No establecido (salvo casos avalados por especialistas). Nota clínica obligatoria: Las posologías mostradas asumen función renal normal. Es imperativo calcular el Aclaramiento de Creatinina (ClCr) y realizar ajustes progresivos de dosis e intervalo en pacientes con Tasa de Filtrado Glomerular menor a 50 mililitros por minuto (mL/min). 6. Mecanismo de acción El valaciclovir es un profármaco inactivo que requiere un proceso de biotransformación para ejercer su efecto antiviral. El proceso ocurre en las siguientes fases: 7. Efectos secundarios Por lo general, el valaciclovir goza de una adecuada tolerancia sistémica y los efectos secundarios son transitorios y de naturaleza leve. Los más comunes reportados en la práctica clínica son: 8. Efectos adversos Los eventos adversos graves están intrínsecamente ligados a picos suprafisiológicos (sobredosis) del fármaco en el plasma sanguíneo, una situación que ocurre frecuentemente cuando no se ajusta la dosis en pacientes con enfermedad renal, deshidratación o en estado de senectud extrema. Estos incluyen: 9. Toxicidad y manejo La toxicidad clínica del valaciclovir representa, en esencia, la toxicidad por aciclovir acumulado. Sus dos dianas principales de daño son el parénquima renal y el Sistema Nervioso Central (SNC). El daño renal se precipita porque la excreción del aciclovir excede su propia solubilidad en la orina, cristalizando en la luz tubular (riesgo que se agrava de forma crítica si el paciente cursa con deshidratación, insuficiencia renal preexistente o si se combina con otros fármacos nefrotóxicos como la ciclosporina o el tacrolimo). Protocolo de manejo hospitalario toxicológico:
Valsartan
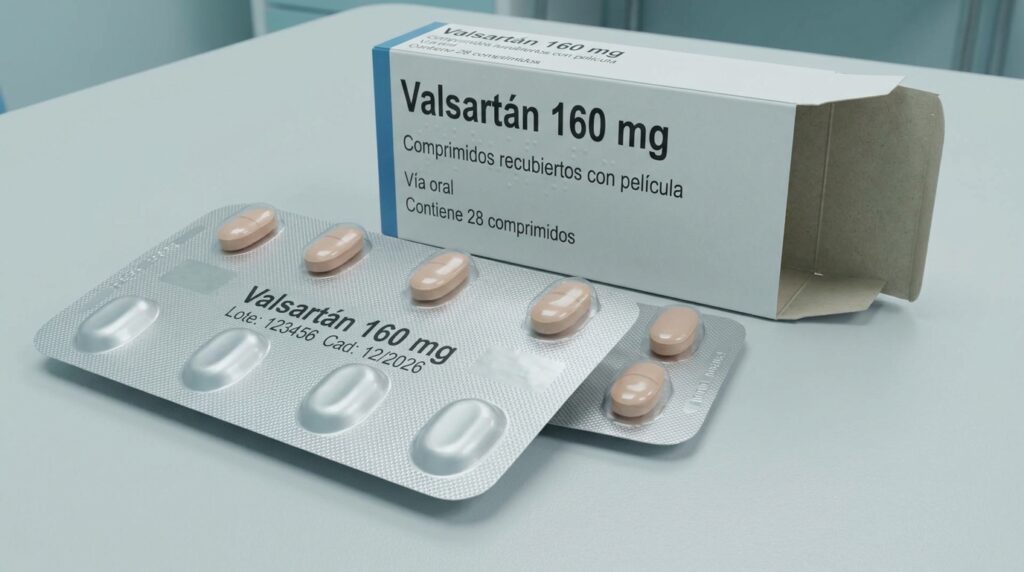
Monografía farmacológica: Valsartán Bienvenido a esta monografía farmacológica diseñada para médicos y profesionales de la salud. En esta guía clínica detallamos la información esencial sobre el Valsartán, incluyendo sus indicaciones, farmacocinética, posología y perfil de seguridad, ideal para una consulta rápida y toma de decisiones terapéuticas. 1. Nombre del medicamento, principales usos Nombre del medicamento: Valsartán Principales usos clínicos: 2. Tipos El valsartán pertenece a una única clase farmacológica conocida como Antagonistas del Receptor de Angiotensina II (ARA-II). Dependiendo de las necesidades clínicas del paciente, se puede encontrar en las siguientes formulaciones: 3. Tiempos Conocer la farmacocinética del valsartán es fundamental para ajustar la terapéutica: 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se detalla la posología recomendada y las presentaciones disponibles tanto para el monofármaco como para sus principales combinaciones terapéuticas. Indicación y Población Presentaciones y Gramaje disponibles Dosis Recomendada Adultos: Hipertensión Arterial (Monofármaco) Comprimidos recubiertos de 40 miligramos (mg), 80 mg, 160 mg y 320 mg. Inicial: 80 mg a 160 mg una vez al día (cada 24 horas).Mantenimiento/Máxima: Hasta 320 mg una vez al día, según respuesta. Adultos: Insuficiencia Cardíaca (Monofármaco) Comprimidos recubiertos de 40 mg, 80 mg y 160 mg. Inicial: 40 mg dos veces al día.Titulación: Incrementar a 80 mg y luego a 160 mg dos veces al día (dosis máxima tolerada). Adultos: Post-Infarto de Miocardio (Monofármaco) Comprimidos recubiertos de 40 mg (ranurados), 80 mg y 160 mg. Inicial: 20 mg dos veces al día (partiendo el comprimido de 40 mg) desde las 12 horas post-infarto.Titulación: Incrementar progresivamente a 40 mg, 80 mg y hasta 160 mg dos veces al día. Niños y adolescentes (6 a 18 años): Hipertensión Arterial Comprimidos recubiertos de 40 mg, 80 mg, 160 mg y 320 mg. Peso menor a 35 kilogramos (kg): Inicial de 20 mg una vez al día. Dosis máxima de 40 mg al día.Peso mayor o igual a 35 kg: Inicial de 40 mg una vez al día. Dosis máxima de 80 mg al día (evaluar hasta 160 mg al día con monitoreo estricto). Adultos: Terapia Combinada (Sacubitrilo / Valsartán) Comprimidos de 50 mg, 100 mg y 200 mg. Inicial: 50 a 100 mg dos veces al día.Mantenimiento: Duplicar dosis cada 2 a 4 semanas según tolerancia. Dosis máxima prevista: 200 mg dos veces al día (400 mg totales por día). Adultos: Terapia Triple (Amlodipino / Valsartán / Hidroclorotiazida) Comprimidos de 5 mg de amlodipino / 160 mg de valsartán / 12.5 mg de hidroclorotiazida. Dosis: 1 comprimido cada 24 horas para hipertensión arterial no controlada que requiere esquema de tres fármacos. 6. Mecanismo de acción El valsartán es un antagonista oral, competitivo, no peptídico, potente y altamente selectivo de los receptores de la angiotensina II. Específicamente, actúa bloqueando de forma insuperable o insalvable la unión de la angiotensina II a su receptor tipo 1 (AT1) en múltiples tejidos. Al bloquear el receptor AT1, inhibe las acciones fisiológicas clásicas de la angiotensina II, que incluyen: Resultado clínico: Esta inhibición resulta en la relajación de los vasos sanguíneos, disminución de la presión arterial, disminución de la carga de trabajo del corazón, aumento de la excreción renal de sodio y agua, y aporta importantes efectos protectores antihipertróficos y antifibróticos sobre el miocardio. Diferencia clave: A diferencia de los Inhibidores de la Enzima Convertidora de Angiotensina (IECA), el valsartán no inhibe la cininasa II (la enzima responsable de degradar la bradicinina), razón por la cual presenta una incidencia mucho menor de tos seca. 7. Efectos secundarios Se consideran efectos secundarios aquellos síntomas o signos previsibles, usualmente de carácter leve, derivados de la acción farmacológica natural del medicamento. Los más reportados incluyen: 8. Efectos adversos Los efectos adversos engloban eventos graves o indeseables que requieren evaluación clínica, ajuste de dosis o intervención médica oportuna: 9. Toxicidad y manejo Cuadro de toxicidad: El síntoma principal, y el más esperado ante una sobredosis de valsartán, es la hipotensión severa (presión arterial críticamente baja). Esta puede acompañarse de taquicardia (ritmo cardíaco rápido) o bradicardia (ritmo cardíaco anormalmente lento mediado por estimulación parasimpática). En cuadros graves, el paciente puede presentar disminución del nivel de conciencia y colapso circulatorio. Protocolos de manejo clínico: