
Acido alendronico
Monografía farmacológica: Ácido Alendrónico (Alendronato) Como profesionales de la salud, el manejo adecuado de la salud ósea de nuestros pacientes es fundamental. Esta ficha de consulta rápida está diseñada para médicos que buscan una revisión completa y actualizada sobre el Ácido Alendrónico, un fármaco de primera línea en el tratamiento de patologías del metabolismo óseo. A continuación, desglosamos su farmacología, posología y precauciones. 1. Nombre del medicamento, principales usos Nombre farmacológico: Ácido alendrónico (frecuentemente referido por su sal, el alendronato sódico o simplemente alendronato). Principales usos clínicos: 2. Tipos (si es que hay más de un solo tipo de medicamento) El ácido alendrónico pertenece al grupo farmacológico de los bisfosfonatos. Específicamente, se clasifica como un aminobisfosfonato (o bisfosfonato nitrogenado) de segunda/tercera generación, siendo un representante de alta potencia dentro de su clase. Comercialmente, se encuentra disponible en dos formas principales: 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento El perfil farmacocinético del ácido alendrónico es altamente particular y crucial para su correcta administración: 4. Presentaciones y gramaje La administración descrita para este medicamento es exclusivamente por vía oral, en formulaciones de uso diario o semanal mediante tabletas o comprimidos. 5. Dosis en adultos y niños Consideración clínica vital para todas las dosis: Toda administración requiere estricto ayuno, ingesta exclusiva con un vaso lleno de agua simple (aproximadamente 30 minutos antes de los alimentos) y el mantenimiento de una postura completamente erguida (sentado o de pie) por al menos 30 minutos para evitar el daño esofágico. Presentación (Gramaje) Población objetivo Indicación médica Dosis recomendada y Frecuencia Tableta de 5 miligramos (mg) Adultos (mujeres posmenopáusicas) Prevención de osteoporosis 1 tableta al día Tableta de 10 miligramos (mg) Adultos (hombres y mujeres) Tratamiento de osteoporosis y osteoporosis inducida por glucocorticoides 1 tableta al día Tableta de 35 miligramos (mg) Adultos (mujeres posmenopáusicas) Prevención de osteoporosis 1 tableta a la semana Tableta de 40 miligramos (mg) Adultos (hombres y mujeres) Enfermedad de Paget del hueso 1 tableta al día (Cursos de tratamiento no mayores a 6 meses; puede repetirse tras descanso) Tableta de 70 miligramos (mg) (Sola o combinada con Vitamina D3) Adultos (hombres y mujeres) Tratamiento de osteoporosis 1 tableta a la semana Cualquier presentación Niños (menores de 18 años) Ninguna indicación aprobada (usos no autorizados en osteogénesis imperfecta) Uso NO recomendado por insuficiencia de datos sobre seguridad ósea y eficacia pediátrica 6. Mecanismo de acción El ácido alendrónico es un análogo sintético del pirofosfato inorgánico. Se fija y localiza selectivamente en los sitios de resorción ósea activa sobre los cristales de hidroxiapatita del sistema esquelético, retardando la formación y disolución de dichos cristales. A nivel celular y molecular, actúa inhibiendo potentemente la resorción ósea mediada por los osteoclastos. Al ser un bisfosfonato nitrogenado, inhibe la enzima farnesil pirofosfato sintasa en la vía del mevalonato. Esta inhibición interrumpe la prenilación proteica esencial para mantener el citoesqueleto del osteoclasto. Al interferir con su anclaje, le impide formar bordes rugosos y adherirse a la superficie ósea, alterando profundamente su función y promoviendo finalmente su apoptosis (muerte celular programada). Este proceso detiene la actividad osteoclástica sin afectar el reclutamiento ni la actividad de los osteoblastos (células formadoras de hueso), lo que permite un aumento neto de la masa ósea con un tejido de calidad normal. 7. Efectos secundarios La mayoría de las reacciones adversas son de intensidad leve y generalmente tolerables para el paciente. 8. Efectos adversos Corresponden a las complicaciones graves que obligan a la suspensión de la terapia y requieren evaluación médica inmediata: 9. Toxicidad y manejo Toxicidad Clínica: La sobredosificación aguda por ingestión desencadena hipocalcemia (niveles anormalmente bajos de calcio plasmático), hipofosfatemia (niveles bajos de fósforo plasmático) y manifestaciones de toxicidad corrosiva grave del tracto gastrointestinal superior (pirosis profunda, úlceras agudas, gastritis severa). En un uso crónico a dosis considerablemente superiores a las aprobadas, podría inducir un defecto de mineralización ósea (osteomalacia), aunque el riesgo es bajo. Cabe destacar que el fármaco está contraindicado en insuficiencia renal grave (aclaramiento de creatinina menor a 30 mililitros por minuto). Manejo Preventivo y de Emergencia:
Estrógenos conjugados
Monografía farmacológica: Estrógenos Conjugados Esta monografía clínica está diseñada como una herramienta de consulta rápida y actualizada para profesionales de la salud. Aquí encontrarás la información esencial sobre la farmacocinética, dosificación, indicaciones y perfil de seguridad de los estrógenos conjugados, optimizada para facilitar la toma de decisiones en la práctica médica diaria. 1. Nombre del medicamento, principales usos Nombre: Estrógenos conjugados (frecuentemente indicados en la práctica clínica como estrógenos conjugados de origen equino). Principales usos: 2. Tipos Los estrógenos conjugados se pueden clasificar clínicamente según su origen y formulación: 3. Tiempos a) Tiempo de absorción: Son fármacos hidrosolubles que se absorben bien y de forma rápida desde el tracto gastrointestinal. Las presentaciones orales están diseñadas para una liberación lenta durante varias horas. Cuando se administran por vía vaginal o transdérmica, escapan al efecto de primer paso hepático y alcanzan la circulación sistémica; sin embargo, en la administración vaginal, la absorción sistémica es variable y depende en gran medida de la frecuencia de uso y del grado de atrofia de la mucosa. b) Vida media: La vida media terminal aparente sistémica es de 4 a 18.5 horas (específicamente de 4 a 17 horas para los estrógenos conjugados de origen equino). c) Tiempo de aclaramiento: Presentan un aclaramiento metabólico de aproximadamente 30 mililitros por minuto por kilogramo (ml/min/kg). Al ser fuertemente ácidos e ionizados en los líquidos corporales, su excreción se favorece rápidamente a través de los riñones, existiendo una reabsorción tubular mínima. 4 y 5. Presentaciones, gramaje y dosis Nota clínica: En la Terapia de Reemplazo Hormonal (TRH), la literatura enfatiza la regla de oro: utilizar siempre la menor cantidad de estrógenos compatible con el alivio de los síntomas y prescribirlos por el menor tiempo que sea estrictamente necesario. Presentación y Gramaje Dosis en Adultos Dosis en Niños (Niñas con retraso puberal / Síndrome de Turner) Grageas, tabletas o comprimidos (Vía oral):0.3 miligramos, 0.45 miligramos, 0.625 miligramos, 0.9 miligramos y 1.25 miligramos. Terapia de Reemplazo Hormonal (TRH): 0.3 a 1.25 miligramos al día (usualmente se inicia con 0.625 miligramos). En mujeres con útero intacto, debe administrarse de forma cíclica (ejemplo: 21 días de toma y 7 días de descanso) o continua, siempre asociando un progestágeno durante 12 a 14 días del mes.Endometriosis: 0.625 a 1.25 miligramos por día (asociado a progestágenos).Cáncer (paliativo): 1.25 a 2.5 miligramos tres veces al día (cáncer prostático) o 10 miligramos tres veces al día (cáncer de mama). Inducción puberal / Hipogonadismo: 0.3 a 0.625 miligramos al día, generalmente en regímenes cíclicos (3 semanas con medicación y 1 semana de descanso).En Síndrome de Turner: Iniciar entre los 10 y 12 años (o al diagnóstico) con dosis bajas de 0.3 miligramos por día. Posteriormente (a los 3 a 6 meses) aumentar a 0.9 a 1.25 miligramos por día y agregar un progestágeno cíclico.No indicado para menores fuera del contexto endocrinológico estricto. Grageas combinadas (Vía oral):Estrógenos conjugados de origen equino 0.625 miligramos + Acetato de medroxiprogesterona 2.5 miligramos (Envase con 28 grageas). Terapia de Reemplazo Hormonal con útero intacto: Una gragea cada 24 horas, sin suspender (terapia continua). No se encuentra indicado el uso de esta presentación combinada fija de manera rutinaria para la población pediátrica. Crema vaginal (Vía tópica vaginal):0.625 miligramos por cada gramo de crema (62.5 miligramos por cada 100 gramos). Atrofia vaginal: 0.5 a 2 gramos de crema al día (equivalente a 0.3 a 1.25 miligramos de estrógenos). Habitualmente se indica 1 aplicación diaria durante 21 días, seguido de 7 días de descanso, o en regímenes de mantenimiento de 2 veces por semana. No indicado rutinariamente en la población pediátrica. 6. Mecanismo de acción Los estrógenos conjugados actúan imitando las acciones de los estrógenos endógenos para sustituir la deficiencia de esta hormona en el organismo (típicamente durante la menopausia o fallos primarios). Al ingresar al organismo, entran libremente a las células de los tejidos de respuesta (órganos diana como el útero, las mamas y el hueso) donde se unen firmemente a los receptores estrogénicos intracelulares y nucleares. Este complejo receptor-hormona interactúa y se une a secuencias específicas del ácido desoxirribonucleico (ADN), modulando la transcripción génica. Efectos sistémicos resultantes: 7. Efectos secundarios Durante el tratamiento, los pacientes pueden referir sintomatología de intensidad variable, que incluye: 8. Efectos adversos La prescripción debe considerar los siguientes riesgos severos, muchos de los cuales aumentan según la edad de la paciente y la presencia de comorbilidades: 9. Toxicidad y manejo Toxicidad: De manera general, la toxicidad aguda de los estrógenos es relativamente baja y está netamente condicionada por la dosis y la vía de administración elegida. Una sobredosis aguda puede causar manifestaciones clínicas como náuseas, vómitos, dolor a la palpación mamaria, adormecimiento, mareos y, en mujeres, sangrado uterino por deprivación tras el cese repentino del medicamento. Una consideración crítica es en pacientes con cáncer de mama y metástasis óseas, donde una sobredosis o uso inadecuado puede precipitar una hipercalcemia severa. Manejo: No se dispone de un antídoto específico para la sobredosis de estrógenos conjugados. Las pautas de manejo incluyen: Pauta de seguridad clínica: La principal estrategia es la prevención. Se debe evaluar exhaustivamente a la paciente antes de prescribir, administrar siempre la dosis mínima requerida para el control de los síntomas y, de forma inexcusable, en toda mujer con útero intacto se debe asociar un progestágeno para anular el riesgo de hiperplasia o cáncer endometrial.
Vardenafil
Monografía farmacológica: Vardenafil (Vardenafilo) Bienvenidos a esta ficha farmacológica diseñada especialmente para profesionales de la salud. En esta monografía de consulta médica, analizaremos a profundidad el perfil farmacológico, dosificación y manejo clínico del vardenafil, un medicamento fundamental en la práctica urológica y de medicina general. 1. Nombre del medicamento, principales usos Nombre del medicamento: Vardenafil o Vardenafilo (comercializado bajo nombres de patente como Levitra, Vivanza o en diversas formulaciones genéricas). Principales usos: Está indicado clínicamente para el tratamiento de la disfunción eréctil en hombres adultos. Esta condición se define como la incapacidad para obtener o mantener una erección del pene lo suficientemente rígida para lograr una relación sexual satisfactoria. 2. Tipos Farmacológicamente, el vardenafilo pertenece a una única familia de medicamentos: los inhibidores selectivos de la enzima fosfodiesterasa tipo 5 (PDE-5). El principio activo se presenta y sintetiza comúnmente como clorhidrato de vardenafil trihidratado (o vardenafilo hidrocloruro trihidrato). En la práctica clínica, el médico puede encontrar las siguientes variantes en cuanto a sus formas de liberación farmacéutica: 3. Tiempos a) Tiempo de absorción: La absorción en el tubo gastrointestinal es rápida por vía oral. Tras su administración en ayunas, alcanza concentraciones plasmáticas máximas (Concentración máxima o Cmáx) en un intervalo de 30 a 120 minutos, con una mediana de tiempo para la concentración máxima (Tmáx) de 1 hora. Su inicio de acción clínica se observa entre los 25 a 60 minutos posteriores a la toma. Es clínicamente relevante advertir al paciente que si el fármaco se administra con una comida rica en grasas, tanto la absorción como el inicio de acción pueden retrasarse significativamente. b) Vida media: La vida media de eliminación terminal (el tiempo requerido para que la concentración plasmática del fármaco disminuya a la mitad) es de aproximadamente 4 a 5 horas. c) Tiempo de aclaramiento: El fármaco sufre un intenso metabolismo hepático de primer paso, mediado predominantemente por la isoenzima del citocromo P450 3A4 (CYP3A4) y, en menor medida, por la isoenzima CYP2C9. Su eliminación y aclaramiento corporal total ocurren principalmente en forma de metabolitos a través de las heces (aproximadamente del 91 al 95 por ciento de la dosis administrada) y, en una proporción muy menor, a través de la orina (aproximadamente del 2 al 6 por ciento). Nota clínica: El aclaramiento fisiológico se encuentra significativamente reducido en hombres mayores de 65 años de edad y en pacientes con insuficiencia hepática o insuficiencia renal severa (aclaramiento de creatinina menor a 30 mililitros por minuto). 4. Presentaciones y gramaje El vardenafilo para administración oral se encuentra disponible típicamente en las siguientes presentaciones (comprimidos recubiertos con película): Estas presentaciones (equivalentes en clorhidrato de vardenafil trihidratado) se empacan habitualmente en envases o blísteres que contienen 1, 2, 4 y hasta 8 comprimidos, dependiendo de la casa comercial, fabricante y país de distribución. 5. Dosis en adultos y niños El vardenafilo requiere de estimulación sexual previa para producir su efecto terapéutico. A continuación, se detalla la posología recomendada para diferentes grupos de pacientes: Grupo de Pacientes Dosis Inicial Recomendada Ajuste de Dosis y Dosis Máxima Frecuencia y Vía de Administración Adultos (hombres de 18 a 64 años) 10 miligramos (mg), tomados a demanda entre 25 a 60 minutos antes de la actividad sexual. Según la eficacia y tolerabilidad, se puede aumentar a la dosis máxima de 20 miligramos (mg) o disminuir a 5 miligramos (mg). Vía oral. Máximo 1 sola vez al día (cada 24 horas). Adultos mayores (hombres de 65 años o más) 5 miligramos (mg) como dosis inicial (por la disminución fisiológica del aclaramiento). Según eficacia y tolerabilidad, se puede aumentar cuidadosamente a 10 miligramos (mg) o 20 miligramos (mg). Vía oral. Máximo 1 sola vez al día (cada 24 horas). Pacientes con insuficiencia renal o hepática (moderada a severa) 5 miligramos (mg) como dosis de inicio obligatoria. Aumentar gradualmente a 10 miligramos (mg) según la respuesta clínica y tolerabilidad. Vía oral. Máximo 1 sola vez al día (cada 24 horas). Niños y adolescentes (menores de 18 años) Medicamento estrictamente contraindicado. No tiene uso ni indicación pediátrica. No aplica. No aplica. 6. Mecanismo de acción La erección del pene es un proceso hemodinámico mediado por la estimulación sexual. Durante la excitación, las terminaciones nerviosas y las células endoteliales del cuerpo cavernoso liberan óxido nítrico (NO) endógeno. Este óxido nítrico (NO) activa a la enzima guanilato-ciclasa, lo que cataliza la conversión del trifosfato de guanosina (GTP) a monofosfato de guanosina cíclico (GMPc). La acumulación intracelular de este monofosfato de guanosina cíclico (GMPc) induce la relajación del músculo liso en las arteriolas y los espacios sinusoidales del cuerpo cavernoso, permitiendo la afluencia masiva de sangre y originando el engrosamiento y la consiguiente erección. El vardenafilo actúa como un inhibidor potente, reversible y altamente selectivo de la enzima fosfodiesterasa tipo 5 (PDE-5), la cual es la encargada principal de degradar el monofosfato de guanosina cíclico (GMPc) en el cuerpo cavernoso humano. Al inhibir la fosfodiesterasa tipo 5 (PDE-5), el vardenafilo previene la degradación fisiológica del monofosfato de guanosina cíclico (GMPc), aumentando, amplificando notablemente y prolongando la actividad vasodilatadora y el efecto relajante del óxido nítrico (NO) sobre el músculo liso vascular. Es fundamental recordar que no ejerce efecto en ausencia de estimulación sexual previa, ya que requiere la liberación fisiológica inicial del óxido nítrico (NO) para iniciar la cascada bioquímica. 7. Efectos secundarios Los efectos secundarios se consideran de naturaleza generalmente leve, transitoria y dependiente de la dosis. Los más comúnmente reportados en la consulta médica (afectando a más de 1 de cada 10 o 100 pacientes) incluyen: 8. Efectos adversos Aunque son infrecuentes (afectando a menos de 1 de cada 100 o 1,000 pacientes), representan cuadros clínicos de mayor cuidado que requieren atención médica, incluyendo: 9. Toxicidad y manejo Perfil de Toxicidad: En los estudios clínicos de tolerancia realizados con dosis únicas a voluntarios sanos empleando hasta 80 miligramos (mg) al día, y esquemas de 40 miligramos (mg) durante 4 semanas, los pacientes toleraron la sobredosificación sin presentar eventos tóxicos letales. Sin embargo, en un marco de sobredosis, se reporta una exacerbación predecible de los efectos secundarios y adversos
Tamsulosina
Monografía farmacológica: Tamsulosina La Tamsulosina es uno de los medicamentos más recetados en la práctica urológica y de medicina general. Esta monografía clínica está diseñada como una guía de referencia rápida y actualizada para profesionales de la salud, abarcando desde su mecanismo de acción hasta el manejo de su toxicidad. 1. Nombre del medicamento, principales usos Nombre: Tamsulosina (Clorhidrato de tamsulosina). Principales usos clínicos: 2. Tipos No existen diferentes tipos moleculares del fármaco en sí; sin embargo, pertenece a la clase farmacológica de los antagonistas de los receptores alfa-1 adrenérgicos (uroselectivos), específicamente a las bencenosulfonamidas. Para evitar la hipotensión de primera dosis, se formula exclusivamente en presentaciones de liberación modificada o liberación prolongada. En la práctica clínica, puede encontrarse como monoterapia o en medicamentos combinados a dosis fijas (por ejemplo, en combinación con Dutasterida, un inhibidor de la 5-alfa reductasa, o con Solifenacina, un antimuscarínico). 3. Tiempos a) Tiempo de absorción: Se absorbe muy bien tras la administración oral, presentando una alta biodisponibilidad (aproximadamente del 99 por ciento). En las formulaciones de cápsulas de liberación modificada, alcanza su concentración máxima en plasma (Cmax) aproximadamente a las 6 horas de su administración en estado posprandial (después de los alimentos). El estado de equilibrio estacionario (steady-state) se alcanza alrededor del quinto día de administración continua. b) Vida media: Posee una vida media de eliminación terminal que oscila entre las 9 y 13 horas tras una dosis única en estado posprandial. En un régimen de dosis múltiples (estado de equilibrio estacionario), la vida media se prolonga, alcanzando aproximadamente de 15 a 19 horas. c) Tiempo de aclaramiento: Posee un aclaramiento sistémico relativamente bajo. El fármaco sufre un metabolismo hepático extenso mediado por las enzimas del sistema del Citocromo P450 (principalmente las isoenzimas CYP3A4 y CYP2D6). Tiene poca excreción como fármaco original, eliminándose aproximadamente del 9 al 10 por ciento de la dosis de forma inalterada en la orina. 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) La dosificación debe ser precisa considerando el mecanismo de liberación del fármaco. A continuación, se detalla la posología en la siguiente tabla de consulta clínica: Población Presentación y Gramaje Pauta de Administración y Dosis Adultos (Hombres) Cápsulas duras o comprimidos (tabletas) de liberación modificada/prolongada.Gramaje: 0.4 miligramos (mg) de clorhidrato de tamsulosina.(Suelen distribuirse en envases con 10, 20 o 30 unidades). Dosis inicial y habitual: 0.4 miligramos (mg) por vía oral, cada 24 horas.Indicaciones de toma: Administrar aproximadamente 30 minutos después de la misma comida todos los días (generalmente el desayuno). La cápsula/tableta debe tragarse entera, sin romperse ni masticarse para no alterar su mecanismo de liberación.Ajuste: En algunos pacientes, la dosis puede incrementarse a 0.8 miligramos (mg) para una mayor eficacia clínica. Niños y adolescentes (Menores de 18 años) Ninguna presentación aprobada. Contraindicado.No se ha establecido la seguridad y eficacia del medicamento en la población pediátrica. Los antagonistas de la enzima reductasa y bloqueadores similares no están indicados en niños. 6. Mecanismo de acción La tamsulosina es un fármaco antagonista competitivo selectivo de los receptores adrenérgicos alfa-1 postsinápticos. Demuestra una selectividad y afinidad predominantemente mayor por los subtipos de receptores alfa-1A y alfa-1D frente al subtipo alfa-1B. Estos receptores diana (alfa-1A y alfa-1D) se localizan predominantemente en el músculo liso de la próstata, la cápsula prostática, el cuello o base de la vejiga urinaria y la uretra prostática. Su bloqueo antagonista inhibe la contracción, produciendo la relajación de dicha musculatura lisa. Esto disminuye la tensión mecánica y la resistencia al flujo urinario, alivia la obstrucción dinámica y permite la mejoría de la micción (aumento del flujo urinario máximo), mejorando significativamente los síntomas irritativos y obstructivos del Tracto Urinario Inferior (TUI). Gracias a su alta uroselectividad, tiene un menor efecto inhibidor sobre el músculo liso vascular, por lo que afecta en mucha menor medida la presión arterial sistémica en comparación con otros antagonistas adrenérgicos no selectivos. 7. Efectos secundarios Estos efectos suelen ser de incidencia habitual y de intensidad clínica leve a moderada: 8. Efectos adversos Hacen referencia a reacciones de menor incidencia epidemiológica, pero de mayor gravedad clínica que requieren vigilancia: 9. Toxicidad y manejo Aunque la Tamsulosina es generalmente segura a dosis terapéuticas, una sobredosis requiere atención médica protocolizada. Además, existen contraindicaciones e interacciones vitales para evitar cuadros de toxicidad. Consideraciones y precauciones previas (Prevención de toxicidad): Cuadro de Toxicidad por sobredosis: El riesgo cardinal de la sobredosificación aguda con tamsulosina es la aparición de efectos hipotensores graves, caracterizados por hipotensión aguda y choque distributivo secundario a una vasodilatación periférica masiva. Manejo clínico de la intoxicación:
Tacrolimus
Monografía farmacológica: Tacrolimus Bienvenidos a esta ficha de consulta médica diseñada para profesionales de la salud. En esta monografía farmacológica abordaremos a detalle el Tacrolimus, un inmunosupresor clave en la práctica clínica actual. Esta revisión rápida está estructurada para facilitar la toma de decisiones en el consultorio o en piso, cubriendo desde su mecanismo de acción hasta el manejo de su estrecho margen terapéutico. 1. Nombre del medicamento y principales usos Nombre clínico y comercial: Tacrolimus (también conocido clínicamente como FK506). Principales usos clínicos: 2. Tipos de formulaciones El Tacrolimus pertenece farmacológicamente al grupo de los inmunosupresores inhibidores de la calcineurina (macrólidos inmunosupresores). Existen diversas formulaciones según su vía de administración: 3. Tiempos Farmacocinéticos a) Tiempo de absorción: La absorción gastrointestinal por vía oral es incompleta, lenta y con gran variabilidad interindividual (biodisponibilidad del 15% al 50%). El tiempo para alcanzar la concentración máxima en sangre (Tmax) es de 1 a 3 horas para la liberación inmediata, y de 2 a 2.5 horas para la liberación prolongada. Importante clínica: El consumo de alimentos disminuye significativamente la velocidad y la cantidad total de absorción. b) Vida media: El tiempo necesario para que la concentración del fármaco en la sangre se reduzca a la mitad es altamente variable. En adultos sanos promedia de 11.3 a 15.6 horas, y la forma intravenosa se estima en 9 a 12 horas. Sin embargo, en pacientes trasplantados puede oscilar entre 12 y 19 horas o prolongarse más, dependiendo directamente de la función del injerto (especialmente el hepático). c) Tiempo de aclaramiento (Depuración): El aclaramiento corporal total es bajo (aproximadamente de 0.040 a 0.083 litros por hora por kilogramo). Su metabolismo es extenso a nivel de hígado y pared intestinal, fuertemente dependiente del sistema enzimático Citocromo P450 (isoenzimas CYP3A4 y CYP3A5). Su principal vía de eliminación es biliar (a través de las heces). Menos del 1% del tacrolimus original se excreta sin cambios a través de la orina. 4 y 5. Presentaciones, Gramaje y Dosis (Adultos y Niños) La dosificación debe ser estrictamente individualizada debido a su estrecho margen terapéutico. Los niños suelen requerir dosis mayores por tener una mayor tasa de aclaramiento. Vía de Administración y Presentación Gramaje Dosis en Adultos Dosis en Niños (Pediatría) Vía Oral (Cápsulas de liberación inmediata / estándar) 0.5 mg, 1 mg, 5 mg Trasplante renal: 0.1 a 0.2 mg por kilogramo (kg) al día, divididos en dos tomas (cada 12 hrs).Trasplante hepático: 0.1 a 0.15 mg/kg al día, divididos en dos tomas.Trasplante cardiaco: 0.075 mg/kg al día.(Iniciar de 8 a 12 hrs tras suspender la vía intravenosa o en las primeras 24 hrs post-trasplante). Trasplante hepático y renal: 0.15 a 0.3 mg/kg al día, divididos en dos tomas. Se debe titular según los niveles valle en sangre completa. Vía Oral (Cápsulas de liberación prolongada) 0.5 mg, 1 mg, 3 mg, 5 mg Trasplante renal y hepático: 0.1 a 0.2 mg/kg al día. Administrar como dosis única (preferentemente matutina). No es primera línea en bajo peso. Si se indica: 0.15 a 0.3 mg/kg al día (dosis única matutina), con estricto monitoreo. Vía Intravenosa (Solución en ampolletas) 5 mg/ml (ampolletas de 1 ml) 0.01 a 0.1 mg/kg al día, comenzando 6 horas pos-trasplante. Administrar como infusión continua de 24 horas.(Cambiar a vía oral en cuanto el estado clínico lo permita). 0.03 a 0.1 mg/kg al día en infusión continua de 24 horas. Transicionar a vía oral a la brevedad. Vía Tópica (Ungüento dermatológico) 0.03% y 0.1% 0.03% o 0.1%: Aplicar una capa fina sobre el área afectada dos veces al día (ambas concentraciones aprobadas). Niños de 2 a 15 años: Utilizar exclusivamente la concentración del 0.03%. Aplicar capa fina dos veces al día. (No recomendado en menores de 2 años). Vía Oftálmica (Solución) No especificado en el texto de referencia. No especificado en el texto de referencia. No especificado en el texto de referencia. 6. Mecanismo de acción El tacrolimus es un antibiótico macrólido con potente acción inmunosupresora. A nivel celular, penetra en el citoplasma de los linfocitos T y se une a una inmunofilina intracelular específica llamada Proteína de unión a FK506 (FKBP-12). Este complejo resultante (Tacrolimus + FKBP-12 + calcio + calmodulina) se une y inhibe de forma competitiva a la calcineurina, una enzima fosfatasa citoplásmica dependiente de calcio. Esta inhibición impide la desfosforilación y entrada al núcleo del Factor Nuclear de los Linfocitos T activados (NF-AT). Al bloquear este factor de transcripción clave, se detiene la síntesis de citocinas proinflamatorias (como la Interleucina 2 o IL-2, interferón gamma y factor de necrosis tumoral alfa). El resultado es un bloqueo contundente en la activación y proliferación temprana de los linfocitos T, suprimiendo las respuestas inmunes celular y humoral. 7. Efectos secundarios El paciente puede experimentar efectos secundarios sistémicos o locales (dependiendo de la presentación): 8. Efectos adversos graves El uso de tacrolimus demanda vigilancia clínica estrecha por su potencial toxicidad en múltiples órganos y sistemas: 9. Toxicidad y manejo farmacológico El tacrolimus posee un índice terapéutico estrecho; la diferencia entre la dosis clínica óptima y la dosis tóxica es mínima. Las principales manifestaciones que limitan su uso son la nefrotoxicidad, la neurotoxicidad y la toxicidad pancreática. Monitorización Terapéutica: Se requiere la medición frecuente del nivel sanguíneo mínimo en estado de equilibrio, específicamente niveles valle en sangre entera (no en plasma). El rango objetivo en fases iniciales y de mantenimiento es de 5 a 20 nanogramos por mililitro (ng/ml). Niveles superiores a 20 ng/ml se asocian con toxicidad clínica grave (deterioro agudo renal, disminución de diuresis, temblores incapacitantes, estupor o convulsiones). Interacciones Farmacológicas (Manejo preventivo): Dado su metabolismo por la enzima Citocromo P450 3A (CYP3A), las combinaciones farmacológicas son críticas: Abordaje en caso de Toxicidad Aguda: Manejo preventivo adicional (Vía Tópica): Se debe instruir al paciente dermatológico a utilizar filtro solar y evitar la exposición a la radiación ultravioleta para minimizar el riesgo de cáncer de piel. No se recomienda de primera línea en menores de 2 años por este potencial oncogénico e infeccioso.
Sirolimus
Monografía farmacológica: Sirolimus Esta ficha de consulta rápida está diseñada para profesionales de la salud que requieren una revisión actualizada y práctica sobre la farmacología, posología y el perfil de seguridad del Sirolimus. 1. Nombre del medicamento y principales usos clínicos Nombre del medicamento: Sirolimus (históricamente y frecuentemente referido en la literatura científica como rapamicina). Principales usos clínicos: 2. Tipos de medicamento El sirolimus es un antibiótico macrólido natural (específicamente una lactona macrocíclica). No obstante, por su utilidad clínica no se emplea como antimicrobiano, sino que funge como el prototipo de los inmunosupresores selectivos denominados inhibidores de la señal de proliferación o inhibidores de la molécula diana de la rapamicina en mamíferos (mTOR). Dentro de esta misma clase farmacológica e íntimamente relacionados estructural y clínicamente, encontramos: 3. Tiempos farmacocinéticos a) Tiempo de absorción: Su absorción por vía oral es rápida, pero posee una baja biodisponibilidad sistémica (aproximadamente del 14 al 15 por ciento). En sujetos sanos, el tiempo máximo (Tmax) para alcanzar concentraciones máximas en sangre ocurre entre 1 y 2 horas. En pacientes que ya han recibido un trasplante renal, este pico se retrasa ligeramente, ocurriendo a las 2 o 3 horas tras múltiples dosis orales. Nota clínica: Las comidas con alto contenido de grasa disminuyen hasta un 34 por ciento la concentración máxima sanguínea, por lo que el fármaco debe administrarse sistemáticamente bajo el mismo contexto alimentario. b) Vida media: Posee una vida media de eliminación sumamente prolongada. Se calcula en un promedio de 60 a 62 horas (con un rango interindividual que oscila entre 46 y 78 horas) en sangre entera tras dosis múltiples en pacientes estables receptores de trasplante renal. c) Tiempo de aclaramiento (depuración): El medicamento se metaboliza de manera extensa a nivel del hígado y la pared intestinal a través de la enzima Citocromo P450 isoenzima 3A4 (CYP3A4) y es transportado por la glucoproteína P. El aclaramiento plasmático varía entre 137 a 200 mililitros por hora por cada kilogramo de peso corporal (ml/h/kg). La vía principal de eliminación (más del 90 por ciento) ocurre a través de las heces, encontrándose solo rastros de sus metabolitos en la orina. El estado de equilibrio sérico se logra en 5 a 7 días con dosis continuas, pero puede acortarse a 1 o 2 días si se utiliza una dosis de carga (habitualmente tres veces mayor que la de mantenimiento). 4 y 5. Presentaciones, gramaje y dosis A continuación, se detalla la posología estandarizada tanto para pacientes adultos como para la población pediátrica, de acuerdo con la presentación farmacológica. Presentación Gramaje Dosis en Adultos Dosis en Niños y Adolescentes Comprimidos recubiertos (Grageas) 0.5 miligramos (mg), 1 miligramo (mg) y 2 miligramos (mg). Trasplante renal: Dosis de carga única de 6 miligramos (mg) post-trasplante. Mantenimiento: 2 miligramos (mg) cada 24 horas. Objetivo valle en sangre: 4 a 12 nanogramos por mililitro (ng/ml).Linfangioleiomiomatosis: Iniciar con 2 miligramos (mg) al día. Titular para asegurar niveles valle de 5 a 15 nanogramos por mililitro (ng/ml).Hepatopatías: Reducir la dosis de mantenimiento en un tercio. Adolescentes (≥13 años o <40 kilogramos): Dosis de carga de 3 miligramos por metro cuadrado de superficie corporal (mg/m2). Mantenimiento de 1 miligramo por metro cuadrado al día (mg/m2/día) para lograr concentración de 5 a 15 nanogramos por mililitro (ng/ml).Niños (<13 años): No hay datos concluyentes de seguridad para una dosis estandarizada. Solución oral 1 miligramo por mililitro (1 mg/ml) en frascos de 60 mililitros (ml). Mismos lineamientos posológicos que los comprimidos. Ideal en pacientes con alteraciones de deglución o para ajustes fraccionados milimétricos. Mismos cálculos por superficie corporal descritos, permitiendo medir volúmenes exactos con jeringa. Uso tópico No especificado en el texto. A criterio clínico según la patología dermatológica. No especificado. Endoprótesis (Stent) No especificado. Liberación local intraarterial progresiva en procedimientos cardiológicos. No especificado. 6. Mecanismo de acción El sirolimus ejerce su profunda acción inmunosupresora mediante un mecanismo intracelular distinto al de los inhibidores de la calcineurina clásicos. Actúa inhibiendo la activación y proliferación celular en un punto posterior a la activación de los receptores de interleucina-2 (IL-2) y otros factores de crecimiento: El desenlace final es un potente freno a la expansión clonal celular dependiente de antígenos, produciendo inmunosupresión. Adicionalmente, posee efectos inhibidores comprobados sobre la angiogénesis, el crecimiento celular general, la glucólisis, y sobre la función de fibroblastos y células endoteliales. 7. Efectos secundarios Estos efectos ocurren de manera predecible por el bloqueo farmacológico de la vía metabólica en diversos tejidos sistémicos: 8. Efectos adversos Representan complicaciones clínicamente indeseables de mayor gravedad que pueden motivar la reducción de la dosis o el cambio de terapia inmunosupresora: 9. Toxicidad y manejo La toxicidad por sirolimus cursa clínicamente con una acentuación de los efectos adversos: hemorragias por deficiencia plaquetaria, infecciones catastróficas o fallas neurológicas abruptas. Hay que poner especial atención a las interacciones medicamentosas, ya que el sirolimus es metabolizado por el Citocromo CYP3A4 y la Glucoproteína P: Manejo del cuadro de toxicidad:
Sevelamero
Monografía farmacológica: Sevelamero Bienvenido a esta ficha de consulta rápida dirigida a profesionales de la salud. En este artículo revisaremos a detalle el perfil farmacológico del Sevelamero, un medicamento fundamental en el manejo de alteraciones minerales en pacientes con patología renal. 1. Nombre del medicamento y principales usos Nombre del medicamento: Sevelamero Principales usos clínicos: El sevelamero está indicado primordialmente para el tratamiento y control de la hiperfosfatemia (niveles elevados de fósforo en la sangre). Sus usos específicos incluyen: Nota clínica: Su uso debe integrarse en un enfoque terapéutico múltiple que contemple suplementos de calcio, análogos de la vitamina D y restricciones dietéticas rigurosas. 2. Tipos de Sevelamero En la práctica clínica actual y en la bibliografía médica se describen dos sales principales de este fármaco: 3. Tiempos farmacocinéticos Dado que se trata de un polímero de acción local, sus parámetros difieren de los fármacos convencionales: 4 y 5. Presentaciones, gramaje y dosis en adultos y niños Para facilitar la prescripción en la consulta diaria, a continuación se detallan las presentaciones disponibles (comprimidos/tabletas de 800 miligramos [mg] y polvo para suspensión en sobres) junto con la posología recomendada según el grupo etario y los niveles de fósforo. Tabla de Presentaciones y Dosificación del Sevelamero Población y Condición Clínica Presentación y Gramaje de Elección Dosis Inicial Titulación y Mantenimiento Adultos: Fósforo sérico de 1.78 a 2.42 milimoles por litro (mmol/L) (5.5 a 7.5 miligramos por decilitro [mg/dL]) Comprimidos / Tabletas (800 miligramos [mg]) o Polvo para suspensión 800 miligramos (mg) (1 comprimido) tres veces al día con los alimentos. Dosis total: 2.4 gramos (g) diarios. Aumentar 800 miligramos (mg) por toma cada 2 a 4 semanas. Mantenimiento promedio: 6 gramos (g) al día. Adultos: Fósforo sérico mayor a 2.42 milimoles por litro (mmol/L) (mayor a 7.5 miligramos por decilitro [mg/dL]) Comprimidos / Tabletas (800 miligramos [mg]) o Polvo para suspensión 1600 miligramos (mg) (2 comprimidos) tres veces al día con los alimentos. Dosis total: 4.8 gramos (g) diarios. Aumentar 800 miligramos (mg) por toma cada 2 a 4 semanas. Dosis máxima documentada: 13 gramos (g) al día. Niños (> 6 años): Área de Superficie Corporal (ASC) de 0.75 a menor de 1.2 metros cuadrados (m2) Polvo para suspensión oral (preferido en pediatría) 400 a 800 miligramos (mg) por dosis, tres veces al día con los alimentos. Ajustar 200 a 400 miligramos (mg) por dosis cada 2 a 4 semanas según meta de fósforo sérico. Niños (> 6 años): Área de Superficie Corporal (ASC) mayor o igual a 1.2 metros cuadrados (m2) Polvo para suspensión oral 800 a 1600 miligramos (mg)por dosis, tres veces al día con los alimentos. Ajustar 400 a 800 miligramos (mg) por dosis cada 2 a 4 semanas según meta de fósforo sérico. Recomendaciones de administración: El medicamento siempre debe tomarse junto con los alimentos. Los comprimidos deben tragarse enteros (se prohíbe masticar, triturar o fraccionar). 6. Mecanismo de acción El sevelamero es un polímero quelante (fijador) de fosfato, no absorbible, que se caracteriza por estar libre de calcio y de metales (como el aluminio). A nivel estructural, específicamente el clorhidrato de sevelamero, consiste en un poli(clorhidrato de alilamina) con enlaces cruzados, resistente a la degradación digestiva. El polímero contiene múltiples aminas separadas por un carbono de su esqueleto central. En el ambiente ácido del estómago y tracto gastrointestinal, estas aminas se protonan parcialmente y se unen con iones cargados negativamente, específicamente el fosfato proveniente de la dieta, mediante la formación de enlaces iónicos y puentes de hidrógeno. Al capturar el fosfato en la luz del tubo digestivo, forma un complejo insoluble que impide el paso del fósforo hacia la sangre. Esto disminuye eficazmente la concentración de fosfato en el suero y reduce el producto calcio por fosfato. Es importante destacar que no afecta la biodisponibilidad de otros fármacos de uso común, como digoxina, warfarina, enalapril o metoprolol. 7. Efectos secundarios Dado que el sevelamero actúa localmente y no se absorbe, los efectos secundarios reportados se limitan casi exclusivamente al tracto gastrointestinal. Los más frecuentes incluyen: 8. Efectos adversos Aunque la tolerancia suele ser aceptable, existen reacciones adversas de mayor severidad o impacto clínico que obligan a reevaluar la continuidad del tratamiento: 9. Toxicidad y manejo Al ser un medicamento que carece de absorción sistémica, el riesgo de toxicidad generalizada por sobredosis es prácticamente nulo. La literatura reporta casos de pacientes que han ingerido hasta 14 gramos (g) diarios durante varios días consecutivos sin manifestar síntomas de toxicidad sistémica. Manifestaciones de toxicidad: En caso de una ingesta aguda masiva, el cuadro clínico es de carácter local y se limita a complicaciones mecánicas gastrointestinales severas. Las principales manifestaciones incluyen estreñimiento severo, distensión abdominal importante, íleo paralítico u obstrucción intestinal franca. Manejo clínico: No existe un antídoto específico para la sobredosis de sevelamero. Al no estar en el torrente sanguíneo, las medidas de eliminación extracorpórea (como la hemodiálisis) no son útiles. El manejo debe ser estrictamente sintomático y de soporte, incluyendo:
Oxibutina
Monografía farmacológica: Oxibutinina Bienvenidos a esta nueva ficha de consulta rápida. En esta monografía farmacológica, revisaremos a detalle la oxibutinina, un medicamento fundamental en la práctica urológica y médica en general para el manejo de trastornos del tracto urinario. Esta guía está diseñada para ofrecer a los profesionales de la salud un acceso rápido y estructurado a las indicaciones, farmacocinética, dosificación y manejo de toxicidad de este fármaco. 1. Nombre del medicamento y principales usos Nombre genérico: Oxibutinina (Clorhidrato de oxibutinina o Cloruro de oxibutinina). Principales indicaciones clínicas y usos: Este fármaco está indicado principalmente como antiespasmódico del tracto urinario para el tratamiento de trastornos relacionados con el vaciamiento de la vejiga urinaria. Sus usos primordiales incluyen: 2. Tipos de formulaciones La oxibutinina se encuentra disponible en diferentes formulaciones para adaptarse a las necesidades clínicas del tratamiento y mejorar el perfil de tolerancia del paciente. El principio activo es el clorhidrato (o cloruro) de oxibutinina, disponible en las siguientes presentaciones: 3. Tiempos Farmacocinéticos Comprender la farmacocinética de la oxibutinina es clave para evitar toxicidad, especialmente en poblaciones vulnerables como los adultos mayores. 4 y 5. Presentaciones, gramaje y dosis En la siguiente tabla se detallan las pautas de dosificación tanto para pacientes adultos como para la población pediátrica, según la formulación elegida. Vía de Administración y Formulación Presentación y Gramaje Dosis en Adultos Dosis en Niños (Mayores de 5 años) Oral (Liberación inmediata) Comprimidos / Tabletas de 5 miligramos Iniciar con 5 miligramos, 2 a 3 veces al día (o cada 8 a 12 horas). Dosis máxima habitual: 20 miligramos al día (5 miligramos, 4 veces por día). Iniciar con 5 miligramos (1 tableta), 2 veces por día (cada 12 horas o espaciados por al menos 4 horas). Dosis máxima: 15 miligramos al día. No recomendado en menores de 5 años. Oral (Liberación inmediata) Jarabe (1 miligramo por cada 1 mililitro o 100 miligramos / 100 mililitros) 5 mililitros (5 miligramos), 2 a 3 veces al día. Dosis máxima: 20 mililitros al día. 5 mililitros (5 miligramos), 2 veces al día. Dosis máxima: 15 mililitros al día. Oral (Liberación prolongada) Comprimidos de 10 miligramos y 15 miligramos Iniciar con 10 miligramos o 15 miligramos, 1 vez al día. Se puede titular en incrementos semanales. Dosis máxima: 30 miligramos al día. La evidencia es limitada. Se prefiere titular con la formulación de liberación inmediata. Transdérmica Parche de 36 miligramos (libera una tasa de 3.9 miligramos cada 24 horas) Aplicar 1 parche dos veces por semana (cambiar cada 3 a 4 días). Rotar el sitio (abdomen, cadera o nalgas). Dosis diaria total: 3.9 miligramos. No recomendado como primera línea. No hay dosificación pediátrica estándar establecida. Tópica Gel tópico Dosis diaria total: 100 miligramos. No se encuentra disponible información de dosificación pediátrica. Intravesical Solución para instilación por catéter Dosis no especificada; uso guiado por especialista para mejorar capacidad vesical. Reportado en uso para niños con meningocele para continencia. Dosis individualizada. Consideración especial de dosificación: Puede ser necesario reducir las dosis en los pacientes que toman medicamentos concurrentes que inhiben la enzima CYP3A4 (Citocromo P450 3A4). 6. Mecanismo de acción La oxibutinina ejerce un control sobre la vejiga a través de un mecanismo de acción dual y multifactorial: Nota fisiológica: La combinación de estas acciones incrementa la capacidad de la vejiga, disminuye la presión intravesical y retrasa o reduce los impulsos motores de las contracciones espontáneas. Cabe destacar que no bloquea los efectos en las uniones neuromusculares del músculo esquelético ni en los ganglios del sistema nervioso autónomo. 7. Efectos secundarios Los efectos secundarios están fuertemente ligados a su actividad anticolinérgica / antimuscarínica y suelen ser dependientes de la dosis. La administración oral de liberación inmediata presenta una alta incidencia (hasta en el 80 por ciento de los pacientes), siendo los más comunes durante las primeras semanas: Importante: Las formulaciones de liberación prolongada, el gel tópico y los parches transdérmicos logran reducir notablemente la incidencia de efectos sistémicos (gastrointestinales y sequedad). Sin embargo, en la presentación en parche, es muy frecuente observar eritema (enrojecimiento) y prurito (picazón) en el sitio de aplicación. 8. Efectos adversos graves Estos efectos representan un riesgo mayor para la salud e integridad del paciente, pudiendo requerir ajuste de dosis o suspensión definitiva del fármaco. Se categorizan de la siguiente forma: 9. Toxicidad y manejo (Sobredosis Anticolinérgica) La sobredosis o intoxicación por medicamentos con fuerte carga anticolinérgica como la oxibutinina genera un cuadro clínico severo que involucra al Sistema Nervioso Central (SNC) y al sistema autónomo. Signos clínicos de toxicidad: El paciente típicamente presenta piel con rubor, calor y sequedad extrema. Se observa midriasis (pupilas dilatadas con visión muy borrosa), pulso rápido y débil, alteraciones de la presión (hipotensión o hipertensión errática), fiebre alta, dificultad para hablar y deglutir, retención urinaria aguda y reducción severa del peristaltismo. A nivel del Sistema Nervioso Central (SNC) ocasiona ataxia, inquietud, excitación pronunciada, alteraciones psicóticas, alucinaciones y delirio. En casos críticos, progresa a estado de coma, depresión y parálisis de los músculos respiratorios y colapso circulatorio. Manejo médico de urgencia:
Globulina antilinfocito humano
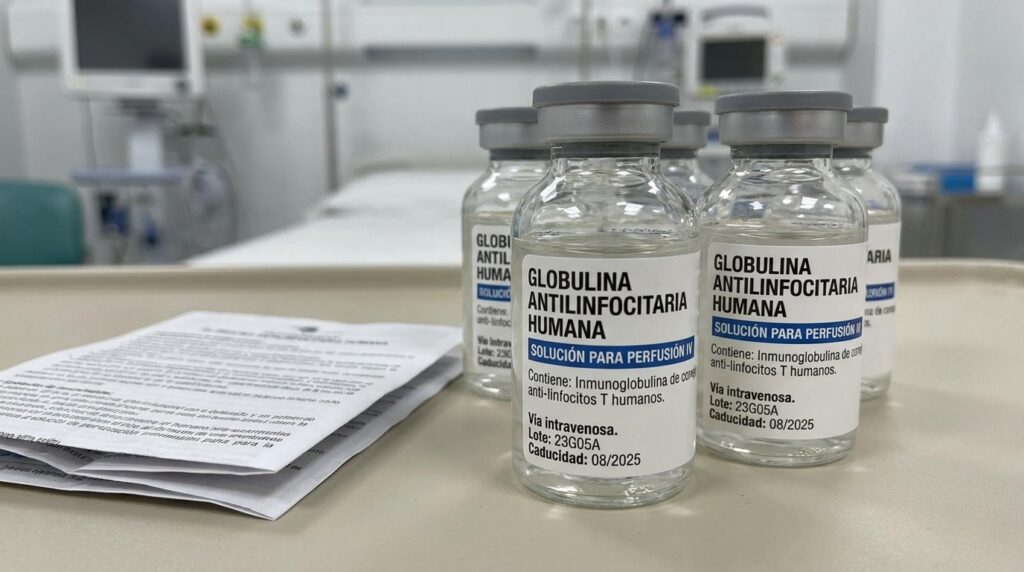
Monografía farmacológica: Globulina Antilinfocito Humano 1. Nombre del medicamento, principales usos Nombre del medicamento: Globulina antilinfocito humano (frecuentemente denominada también como inmunoglobulina antitimocítica, globulina antitimocito o de forma abreviada ATG). Principales usos clínicos: 2. Tipos En la práctica clínica existen principalmente dos tipos de este medicamento, los cuales se diferencian por la especie animal hiperinmunizada con timocitos (linfocitos T) humanos para su producción. Es de vital importancia recordar que las dosis entre ambos tipos no son bioequivalentes ni intercambiables. 3. Tiempos a) Tiempo de absorción: Debido a que su única vía de administración es mediante infusión por vía intravenosa, no existe una fase de absorción gastrointestinal. La disponibilidad en el torrente sanguíneo (biodisponibilidad) es del cien por ciento de manera inmediata desde el momento de la infusión. b) Vida media: El tiempo de vida media varía dependiendo de la especie animal de origen y del estado clínico del paciente (típicamente entre tres y nueve días de forma general). De forma específica: c) Tiempo de aclaramiento: El medicamento no depende puramente de la función renal o hepática para su biotransformación. Se elimina progresivamente de la circulación plasmática al ser capturado, fagocitado y degradado por el sistema reticuloendotelial (el sistema de células fagocíticas del organismo). La tasa de aclaramiento es variable, pero ronda aproximadamente los 1.7 miligramos por kilogramo de peso al día. 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños La siguiente tabla compila la información de presentación física, gramaje y las pautas de dosificación de acuerdo con el tipo de inmunoglobulina, tanto para pacientes adultos como pediátricos (ajustadas por el peso corporal). Tipo de Inmunoglobulina y Presentación Indicación Clínica Dosis en Adultos Dosis en Niños (Pacientes pediátricos) Inmunoglobulina de conejo (Timoglobulina)Polvo liofilizado para solución para infusión por vía intravenosa. Frasco ámpula con 25 miligramos. Prevención del rechazo en trasplante renal 1 a 1.5 miligramos por kilogramo de peso corporal al día, por 3 a 9 días. 1 a 1.5 miligramos por kilogramo de peso corporal al día, por 3 a 9 días. Inmunoglobulina de conejo (Timoglobulina) Tratamiento de Anemia Aplásica Severa 2.5 a 3.75 miligramos por kilogramo de peso corporal al día, por 5 días consecutivos. 2.5 a 3.75 miligramos por kilogramo de peso corporal al día, por 5 días consecutivos. Inmunoglobulina equina (Atgam)Solución inyectable en frasco ámpula o ampolletas con concentración de 50 miligramos por mililitro (usualmente en frascos de 5 mililitros para un total de 250 miligramos). Prevención del rechazo en trasplante renal 10 a 15 miligramos por kilogramo de peso corporal al día, administrados mediante infusión lenta durante 14 días. 10 a 15 miligramos por kilogramo de peso corporal al día, administrados mediante infusión lenta durante 14 días. Inmunoglobulina equina (Atgam) Tratamiento de Anemia Aplásica Severa 40 miligramos por kilogramo de peso corporal al día, durante 4 días consecutivos. 40 miligramos por kilogramo de peso corporal al día, durante 4 días consecutivos. 6. Mecanismo de acción Se trata de un agente biológico inmunosupresor compuesto por un suero con anticuerpos policlonales. Su acción principal consiste en provocar una rápida y profunda depleción (agotamiento y eliminación) de los linfocitos T (células de defensa dependientes del timo) de la circulación sanguínea, evitando así que ataquen el órgano trasplantado. Los anticuerpos se fijan de forma selectiva a una gran variedad de antígenos y receptores de la membrana celular de los linfocitos T (incluyendo moléculas de diferenciación celular como CD2, CD3, CD4, CD8, CD25, CD45 y moléculas del complejo principal de histocompatibilidad). Una vez adheridos, inducen la destrucción de los linfocitos mediante tres vías fisiopatológicas principales: 7. Efectos secundarios Suelen ser de intensidad leve a moderada y se originan con mayor frecuencia durante la primera infusión (reacciones asociadas a la perfusión). Entre los principales se encuentran: 8. Efectos adversos Son complicaciones clínicas severas y de mayor impacto derivadas de la inmunosupresión prolongada o del origen animal (proteínas) del medicamento: 9. Toxicidad y manejo La toxicidad por este medicamento constituye una emergencia médica, manifestándose gravemente como choque anafiláctico (reacción alérgica extrema de instauración rápida que pone en riesgo la vida), compromiso respiratorio, síndrome de liberación de citocinas (síndrome inflamatorio sistémico agudo), toxicidad hematológica (riesgo de hemorragia por plaquetas bajas o sepsis) o una depresión profunda de la médula ósea. Manejo preventivo (Medida cardinal): Siempre se debe administrar premedicación aproximadamente una hora antes del inicio de la terapia. Esto incluye corticosteroides por vía intravenosa, antipiréticos (como el paracetamol) y antihistamínicos (como la difenhidramina). La infusión debe ser siempre lenta, idealmente pasando en no menos de 4 a 6 horas a través de una vía venosa central. Manejo de Anafilaxia o Síndrome de liberación de citocinas severo: Exige la suspensión inmediata y permanente de la infusión del medicamento. Se debe iniciar soporte vital avanzado, maniobras de resucitación y fármacos de urgencia: adrenalina (epinefrina) intramuscular, fluidoterapia con cristaloides, soporte con oxígeno o ventilación, y dosis elevadas de corticosteroides por vía intravenosa (como la hidrocortisona) además de medicamentos antihistamínicos. Manejo de la toxicidad hematológica (Ajuste de dosis):