
Amoxicilina
Monografía farmacológica: Amoxicilina Bienvenido a esta monografía de consulta médica enfocada en la Amoxicilina. Este artículo está diseñado como una referencia rápida y basada en evidencia para médicos y profesionales de la salud que buscan información farmacológica detallada, posología y manejo clínico actualizado para la optimización del tratamiento antibacteriano. 1. Nombre del medicamento, principales usos Nombre genérico: Amoxicilina (frecuentemente administrada en combinación con ácido clavulánico o clavulanato de potasio). Principales usos clínicos: 2. Tipos La amoxicilina es un antibiótico betalactámico que pertenece al grupo de las aminopenicilinas (penicilinas de amplio espectro y semisintéticas). En la práctica clínica existen principalmente tres formulaciones: 3. Tiempos a) Tiempo de absorción: La amoxicilina es estable en el medio ácido gástrico y presenta una rápida y excelente absorción por vía oral (cercana al 72 a 93 por ciento), siendo más completa en el tubo digestivo que la ampicilina. Alcanza sus concentraciones máximas en el plasma entre 1 a 2 horas. La presencia de alimentos no altera significativamente ni interfiere con su absorción. b) Vida media: Su vida media de eliminación es de 60 a 90 minutos (aproximadamente 80 minutos) en pacientes con una función renal normal. Gracias a su absorción superior, las concentraciones eficaces son detectables en el plasma por un lapso dos veces mayor en comparación con la ampicilina. c) Tiempo de aclaramiento: El medicamento tiene una depuración principalmente renal. Se excreta rápidamente, eliminándose entre un 70 a 80 por ciento de forma activa e inalterada a través de la orina. Su eliminación o aclaramiento casi total del plasma en un paciente con función renal normal toma aproximadamente de 6 a 8 horas posteriores a su administración. La deficiencia renal grave prolonga su persistencia en el plasma, lo que requiere obligatoriamente un ajuste en el tiempo de administración o en la dosis. 4. Presentaciones y gramaje El medicamento se encuentra disponible en múltiples presentaciones para uso oral y parenteral: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada de acuerdo a la población y formulación, partiendo de pacientes con función renal normal: Población y Tipo de Fármaco Vía de Administración y Presentación Dosis Recomendada y Consideraciones Clínicas Adultos y niños (peso mayor a 40 kilogramos) Vía Oral (Amoxicilina sola: cápsulas / tabletas) 250 mg a 500 mg cada 8 horas. En infecciones severas o del tracto respiratorio inferior: 875 mg cada 12 horas o 500 mg a 1 g cada 8 horas (No exceder 4.5 gramos por día en total, o 6 g/día como dosis máxima descrita). Vía Intravenosa (IV) (Amoxicilina sola) 500 mg a 1 g cada 8 horas. Vía Oral (Con Ácido Clavulánico) Tabletas de 500 mg / 125 mg: Administrar cada 8 horas por 7 a 10 días.Tabletas de 875 mg / 125 mg: Administrar dos veces al día (cada 12 horas). (Nota: Para niños mayores de 50 kilogramos (kg), utilizar esta dosis de adultos). Vía Intravenosa (IV) (Con Ácido Clavulánico) 500 mg a 1000 mg (1 g) cada 8 horas. Niños y lactantes (peso menor a 40 kilogramos) Vía Oral (Amoxicilina sola: suspensión) 20 a 40 miligramos por kilogramo de peso al día (mg/kg/día) divididos en dosis iguales cada 8 horas. En otitis media aguda con sospecha de resistencia o neumonía: aumentar de manera empírica a 80-90 mg/kg/día divididos cada 12 u 8 horas. Dosis máxima oral pediátrica: 3 g al día. Vía Intravenosa (IV) (Amoxicilina sola) 25 a 50 mg/kg de peso cada 8 horas. Vía Oral e Intravenosa (IV) (Con Ácido Clavulánico) La dosificación se calcula en base al componente de amoxicilina: 20 a 40 mg/kg/día, divididos cada 8 horas. (Las tabletas de 875/125 mg no están recomendadas en pacientes pediátricos en la literatura proporcionada). Ajuste por insuficiencia renal: En pacientes con insuficiencia renal se debe ajustar la dosis según la tasa de aclaramiento o eliminación de creatinina. 6. Mecanismo de acción La amoxicilina ejerce una acción de tipo bactericida. Impide la última etapa de la biosíntesis de la pared celular bacteriana al interferir específicamente con la reacción de transpeptidación. Actúa como un análogo estructural que se une y anula de manera covalente el sitio activo de las Proteínas Fijadoras de Penicilina (PBP, por sus siglas en inglés), las cuales son enzimas situadas en la membrana citoplasmática y esenciales para la formación de la pared. La inhibición de estas enzimas transpeptidasas (PBP) bacterianas previene la formación de enlaces cruzados (entrecruzamiento) en las cadenas del polímero de peptidoglucano. Consecuentemente, la pared celular de peptidoglucano se debilita, causando la interrupción de su síntesis y provocando finalmente la lisis osmótica y la muerte celular del microorganismo. 7. Efectos secundarios Los efectos secundarios son aquellos eventos esperables derivados de la ingesta del fármaco, los cuales suelen ser de carácter leve. Destacan predominantemente los síntomas gastrointestinales: 8. Efectos adversos Los efectos adversos representan eventos no deseados de mayor severidad, complicaciones sistémicas o reacciones idiosincrásicas. Entre ellos se encuentran: 9. Toxicidad y manejo Toxicidad: El uso clínico de este fármaco puede llevar a eventos tóxicos por sobredosis aguda o por la acumulación del fármaco. Esta acumulación sucede frecuentemente por una falta de ajuste en la dosis prescrita a pacientes con insuficiencia renal severa. Manejo Clínico:
Acido zoledronico
Monografía farmacológica: Ácido Zoledrónico El ácido zoledrónico es un potente fármaco ampliamente utilizado en la práctica médica diaria, especialmente en las áreas de metabolismo óseo y oncología. Esta monografía clínica está diseñada como una guía de consulta rápida para médicos, detallando desde sus indicaciones oficiales y farmacocinética, hasta el manejo clínico de sus efectos secundarios y toxicidad. 1. Nombre del medicamento, principales usos Nombre: Ácido zoledrónico (también conocido como zoledronato). Principales usos terapéuticos: 2. Tipos El ácido zoledrónico es el único principio activo de su formulación. Pertenece a la clase farmacológica de los bisfosfonatos. Específicamente, se clasifica como un bisfosfonato nitrogenado (aminobisfosfonato o bisfosfonato de tercera generación). Esta característica estructural le otorga una potencia de inhibición de la resorción ósea significativamente mayor en comparación con los bisfosfonatos de primera y segunda generación. 3. Tiempos a) Tiempo de absorción Puesto que su única vía de administración es la intravenosa (IV), elude por completo el tracto gastrointestinal, por lo que no hay un proceso de absorción como tal. Su biodisponibilidad sistémica es del 100 por ciento (100%) de forma inmediata al finalizar la perfusión intravenosa (IV). La fijación en las zonas activas de remodelado del hueso (casi la mitad de la dosis administrada) es rápida tras la infusión. b) Vida media Demuestra una farmacocinética de disposición trifásica tras finalizar la infusión: Clínicamente, el fármaco retenido en el hueso a menudo se conserva durante meses o años, permitiendo que su efecto terapéutico persista semanas (en casos de hipercalcemia) o hasta un año por dosis (en casos de osteoporosis). c) Tiempo de aclaramiento El fármaco circulante que no se fija al hueso (alrededor del 45 por ciento de la dosis) es excretado de forma intacta e inalterada a través de la orina. El aclaramiento corporal total (o depuración total) es de 5.04 ± 2.5 litros por hora. Su velocidad de eliminación renal es independiente de la dosis empleada, pero es directamente proporcional a la tasa de depuración de creatinina del paciente (lo que exige ajustes de dosis en pacientes con disminución de la función renal). 4. Presentaciones y gramaje El medicamento se administra exclusivamente en forma de solución inyectable o infusión intravenosa (IV). Las presentaciones y gramajes disponibles son: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada. Es imperativo recordar que el goteo intravenoso (IV) no debe ser menor a 15 minutos en adultos. Grupo de Pacientes Indicación Clínica Presentación Sugerida Dosis, Vía de Administración y Frecuencia Adultos Hipercalcemia de neoplasia maligna 4 miligramos (mg) 4 miligramos (mg) por vía intravenosa (IV) como dosis única (en no menos de 15 minutos). Adultos Metástasis óseas y Mieloma múltiple 4 miligramos (mg) 4 miligramos (mg) por vía intravenosa (IV) cada 3 a 4 semanas. (Requiere asegurar hidratación adecuada y suplemento de calcio y vitamina D). Adultos Osteoporosis (postmenopausia y hombres) 5 miligramos (mg) 5 miligramos (mg) por vía intravenosa (IV) administrados como dosis única una vez al año. Adultos Enfermedad de Paget del hueso 5 miligramos (mg) 5 miligramos (mg) por vía intravenosa (IV) como dosis única (reduce marcadores al menos 6 meses). Se puede considerar repetir si hay recaída clínica tras un año. Niños (Uso “off-label”) Osteogénesis imperfecta grave 4 miligramos (mg) (fraccionado según peso) Menores de 3 años: 0.025 miligramos por kilogramo de peso (mg/kg) vía intravenosa (IV) cada 3 meses.De 3 a 17 años: 0.05 miligramos por kilogramo de peso (mg/kg) (dosis tope de 4 mg) vía intravenosa (IV) cada 3 meses. Niños (Uso “off-label”) Osteoporosis pediátrica 4 miligramos (mg) (fraccionado según peso) Dosis inicial: 0.0125 miligramos por kilogramo de peso (mg/kg) (tope 4 mg).Mantenimiento: 0.025 a 0.05 miligramos por kilogramo de peso (mg/kg) por vía intravenosa (IV) cada 3 a 6 meses. Nota de ajuste renal (en uso oncológico de 4 mg en adultos): Si existe alteración renal, se deben preparar dosis reducidas extrayendo un volumen menor del concentrado de 5 mililitros (mL). 6. Mecanismo de acción El ácido zoledrónico es un análogo sintético del pirofosfato inorgánico, caracterizado por poseer un enlace fósforo-carbono-fósforo (P-C-P) que lo hace altamente resistente a la degradación biológica. Tiene una afinidad química excepcionalmente alta por el mineral óseo, fijándose con fuerza a los cristales de hidroxiapatita en los sitios de remodelado activo. Actúa como un potente inhibidor de la actividad de resorción ósea y promueve la apoptosis (muerte celular programada) de los osteoclastos. A nivel molecular e intracelular: Por su naturaleza nitrogenada, actúa en la vía metabólica del ácido mevalónico inhibiendo de forma crucial la enzima farnesil pirofosfato sintasa. Esta inhibición interrumpe la prenilación (unión de lípidos) de proteínas intracelulares esenciales para la estructura del citoesqueleto del osteoclasto. Al perder su citoesqueleto, el osteoclasto bloquea su capacidad de adherirse a la superficie ósea, perdiendo su función celular de reabsorber hueso. Efectos adicionales: En condiciones in vitro, ha demostrado efectos antitumorales que incluyen la inhibición de la proliferación de osteoblastos, actividad citostática directa en células tumorales y un perfil antiadhesivo que ayuda a la prevención de metástasis. 7. Efectos secundarios La mayoría de los efectos secundarios suelen presentarse de manera aguda, preferentemente tras la infusión inicial, siendo transitorios y autolimitados en el transcurso de los primeros días (generalmente no se repiten en dosis subsecuentes): 8. Efectos adversos Estos eventos poseen una incidencia relativamente baja, pero conllevan una alta severidad y relevancia médica: 9. Toxicidad y manejo Aunque la sobredosificación intencionada no es común, la toxicidad secundaria por dosis elevadas o administración muy rápida genera complicaciones sistémicas graves. Manifestaciones de toxicidad (Sobredosis): Provoca insuficiencia renal grave aguda y profundos desbalances electrolíticos. Predomina la hipocalcemia aguda sintomática severa (la cual puede precipitar parestesias, tetania o arritmias cardiacas fatales), junto con hipofosfatemia aguda e hipomagnesemia sistémica. Manejo clínico y prevención:
Albendazol
Monografía farmacológica: Albendazol Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En esta monografía farmacológica detallaremos todo lo referente al Albendazol, un antiparasitario fundamental en la práctica clínica, abarcando desde sus principales indicaciones hasta el manejo de su toxicidad. 1. Nombre del medicamento y principales usos Nombre genérico: Albendazol. El albendazol es un antihelmíntico de amplio espectro, de gran utilidad en la clínica debido a su eficacia contra múltiples parásitos. Sus principales usos se clasifican de la siguiente manera: 2. Tipos El albendazol pertenece a la clase terapéutica de los carbamatos de bencimidazol (familia de los benzimidazoles). A diferencia de otros medicamentos de su misma familia (como el mebendazol), el albendazol se caracteriza por poseer una mayor capacidad de penetración sistémica. Esto es posible gracias a su metabolito activo, lo cual lo clasifica funcionalmente como un fármaco dual: es capaz de tratar tanto parásitos intraluminales (alojados en el intestino) como parásitos tisulares (alojados en tejidos y órganos). Es un antihelmíntico con actividad ovicida, larvicida y vermicida. 3. Tiempos farmacocinéticos El comportamiento del medicamento en el organismo se define por los siguientes tiempos clave: a) Tiempo de absorción: La absorción gastrointestinal del albendazol es baja, errática e irregular por vía oral (menor al 5 por ciento). Sin embargo, un dato clínico crucial es que la absorción aumenta significativamente (hasta 5 veces) cuando el medicamento se administra junto con una comida rica en grasas. Las concentraciones plasmáticas máximas (Tmax) de su metabolito activo (albendazol sulfóxido) se alcanzan entre las 2 y 5 horas posteriores a la ingesta. b) Vida media: La vida media plasmática o de eliminación de su metabolito activo terapéutico (albendazol sulfóxido) es de aproximadamente 8 a 12 horas (aunque algunos estudios documentan un rango de 4 a 15 horas). c) Tiempo de aclaramiento (depuración): No se detecta el fármaco original en el plasma debido a un rápido y extenso metabolismo de primer paso. El aclaramiento ocurre principalmente a través de la bilis, excretándose la mayor parte por las heces. Una mínima proporción (menos del 1 por ciento) que incluye metabolitos oxidados a sulfona inactiva, se excreta por la orina. Nota clínica: En pacientes con colestasis, el aclaramiento hepático y biliar puede verse significativamente disminuido. 4. Presentaciones y gramaje En el mercado farmacéutico, el albendazol suele encontrarse en las siguientes presentaciones estándar para facilitar la dosificación tanto en adultos como en pediatría: 5. Dosis en adultos y niños A continuación, se presenta una tabla consolidada con las presentaciones sugeridas, el gramaje y la dosificación específica según la patología, tanto para pacientes adultos como pediátricos. Indicación o Infección Presentación Sugerida Gramaje Dosis en Adultos Dosis en Niños Ascariasis, Oxiuriasis (Enterobiasis), Uncinariasis, Tricocefalosis Tableta o Suspensión 400 mg 400 mg (Dosis única). En oxiuriasis se sugiere repetir a las 2 semanas. Mayores de 2 años: 400 mg (Dosis única). 1 a 2 años (12-24 meses): 200 mg (Dosis única). Teniasis, Himenolepiasis, Estrongiloidiasis Tableta 400 mg 400 mg una vez al día por 3 días consecutivos. Mayores de 2 años: 400 mg al día por 3 días consecutivos. Neurocisticercosis Tableta 200 mg / 400 mg 15 mg por kilogramo (kg) al día o 400 mg dos veces al día (durante 8 a 30 días). 15 mg por kilogramo (kg) al día dividido en 2 dosis (máximo 800 mg al día) por 8 a 30 días. Enfermedad Hidatídica (Equinococosis) Tableta 400 mg 400 mg dos veces al día u 800 mg al día, durante 1 a 6 meses o en ciclos de 28 días. 15 mg por kilogramo (kg) al día (máximo 800 mg al día) durante 1 a 6 meses o en ciclos de 28 días. Giardiasis Suspensión o Tableta 400 mg 400 mg una vez al día por 5 días. Niños de 2 a 12 años: 400 mg una vez al día por 5 días. Larva Migrans Cutánea Tableta 400 mg 400 mg al día por 1 a 3 días. 400 mg al día por 1 a 3 días. Capilariasis Intestinal Tableta o Suspensión 400 mg 400 mg al día por 10 días. No especificada en el documento base para esta indicación. 6. Mecanismo de acción El albendazol ejerce su efecto antiparasitario (larvicida, ovicida y vermicida) mediante una toxicidad selectiva, teniendo una afinidad mucho mayor por las estructuras del helminto que por las de los mamíferos. Su mecanismo de acción abarca las siguientes vías bioquímicas: El resultado final de todos estos bloqueos metabólicos y estructurales es la inmovilización progresiva y la muerte del parásito. 7. Efectos secundarios El albendazol es un medicamento generalmente muy bien tolerado cuando se emplea en tratamientos de corta duración (de 1 a 3 días, o en dosis única). Los efectos secundarios reportados suelen ser leves y transitorios: 8. Efectos adversos Los efectos adversos de mayor preocupación suelen presentarse únicamente en tratamientos médicos prolongados, como los requeridos para la hidatidosis o la neurocisticercosis. Se dividen en: 9. Toxicidad y manejo La toxicidad sistémica por albendazol es poco frecuente de forma aguda, debido principalmente a su bajísima tasa de absorción inicial. Sin embargo, requiere una vigilancia médica especializada durante el uso crónico (por toxicidad en el hígado y en la médula ósea). Contraindicaciones absolutas: Hipersensibilidad conocida al fármaco y el embarazo, ya que es potencialmente teratogénico. Tampoco se recomienda su utilización rutinaria en niños menores de 1 año. Manifestaciones de sobredosis: En caso de una sobredosis significativa, las manifestaciones clínicas incluyen una exacerbación aguda de los efectos gastrointestinales y mareo intenso. Manejo clínico de la toxicidad y sobredosis: Manejo coadyuvante preventivo: En el caso específico de la neurocisticercosis, se debe iniciar la administración de glucocorticoides (corticosteroides) antes de iniciar el esquema con albendazol. Esto es vital para disminuir la respuesta inflamatoria cerebral secundaria a la muerte de los cisticercos y prevenir complicaciones como las convulsiones.
Sulfadiazina de plata
Monografía farmacológica: Sulfadiazina y Sulfadiazina de Plata La Sulfadiazina es una sulfonamida de acción corta que continúa siendo un pilar fundamental en el tratamiento de infecciones parasitarias y bacterianas específicas. En su forma sistémica es el estándar de oro para la toxoplasmosis, mientras que su variante tópica, la Sulfadiazina de plata, es esencial en el manejo avanzado de quemaduras. 1. Nombre del medicamento y principales usos La Sulfadiazina se emplea en diversas patologías dependiendo de su vía de administración: 2. Tipos de medicamento Se clasifica principalmente en dos grupos según su farmacocinética y uso: 3. Tiempos farmacocinéticos El comportamiento del fármaco en el organismo se define por los siguientes parámetros: 4. Presentaciones y gramaje / 5. Dosis en adultos y niños A continuación se detallan las pautas posológicas según la indicación clínica y la presentación del fármaco: Indicación / Presentación Gramaje Disponible Dosis en Adultos Dosis en Niños (mayores de 2 meses) Toxoplasmosis (Tabletas) 500 mg 2 a 4 g diarios divididos en 4 dosis (cada 6 horas). 100 a 150 mg/kg/día divididos en 4 dosis. (Máximo 6 g/día). Fiebre Reumática (Profilaxis) 500 mg 1 g una vez al día. < 30 kg: 500 mg/día. > 30 kg: 1 g/día. Nocardiosis (Tabletas) 500 mg 4 a 8 g diarios (ajustar según respuesta). 100 a 150 mg/kg/día. (Máximo 6 g/día). Infecciones Urinarias 500 mg 2-4 g iniciales, luego 2-4 g/día en 3-6 dosis. Carga: 75 mg/kg. Mantenimiento: 150 mg/kg/día en 4-6 dosis. Quemaduras (Crema Tópica) 1% (1g por cada 100g) Aplicar cada 12 horas (espesor de 1.6 mm) en zona afectada. Uso para prevención de infecciones; no se detallan ajustes pediátricos específicos. Nota crítica: No se recomienda su uso en neonatos menores de 2 meses por el riesgo elevado de kernicterus (ictericia nuclear o daño cerebral por bilirrubina). 6. Mecanismo de acción La Sulfadiazina es un antagonista del Ácido Para-Aminobenzoico (PABA). Su funcionamiento se basa en: 7. Efectos secundarios Se consideran efectos frecuentes o de intensidad leve: 8. Efectos adversos Reacciones graves o infrecuentes que requieren vigilancia clínica estrecha: 9. Toxicidad y manejo La complicación más crítica es la cristaluria masiva, que puede derivar en obstrucción renal y anuria (ausencia de orina). Protocolo de manejo de toxicidad: Embarazo y Lactancia: Clasificado como Riesgo Tipo D en la forma tópica de plata. Se debe evitar en el último trimestre del embarazo y en lactantes por el riesgo de desplazamiento de la bilirrubina y desarrollo de kernicterus.
Mupirocina
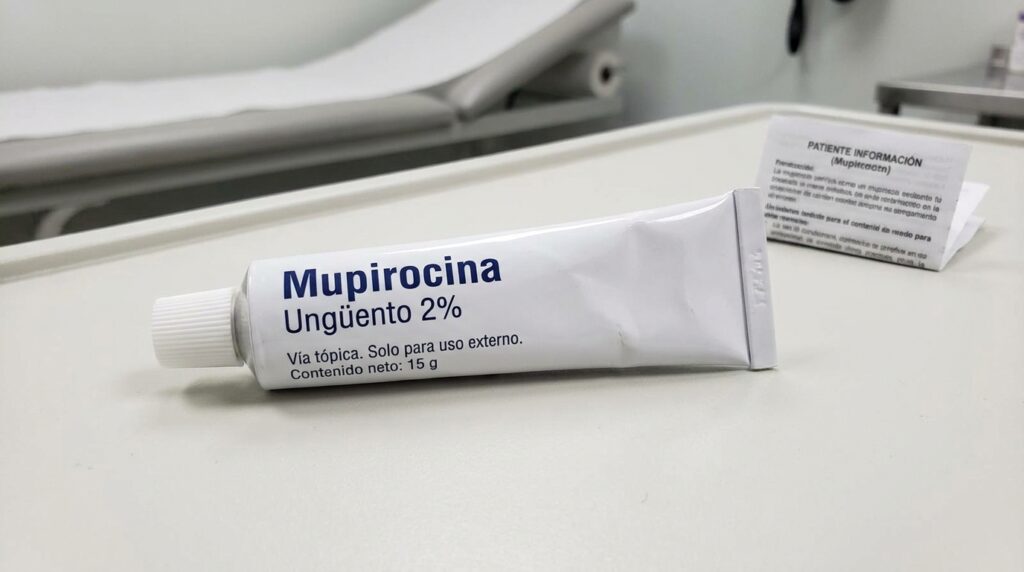
Monografía farmacológica: Mupirocina (Ácido Pseudomónico) Bienvenidos a esta ficha farmacológica de consulta rápida, diseñada específicamente para profesionales de la salud que buscan información precisa, actualizada y consolidada sobre antibióticos de uso tópico. En esta ocasión revisaremos a detalle la Mupirocina, analizando desde su mecanismo de acción hasta su manejo toxicológico. 1. Nombre del medicamento, principales usos Nombre del medicamento: Mupirocina (también conocida en la literatura médica como ácido pseudomónico o ácido pseudomónico A). Principales usos clínicos: Está indicada de forma específica para el tratamiento tópico de diversas infecciones cutáneas y mucosas: 2. Tipos La Mupirocina es un antibiótico natural que se obtiene como derivado de un producto de fermentación de la bacteria Pseudomonas fluorescens. Pertenece a la clase exclusiva de los ácidos pseudomónicos. Una de sus características más destacadas es que no guarda relación estructural con otros agentes antibacterianos tópicos disponibles en la actualidad clínica. Debido a sus propiedades, su uso es exclusivamente local (tópico dermatológico e intranasal), es decir, no se utiliza de forma sistémica. 3. Tiempos Conocer la farmacocinética de este medicamento es vital para entender su perfil de seguridad: a) Tiempo de absorción: La absorción sistémica a través de la piel humana intacta o lesiones cutáneas menores es mínima e insignificante (menor al 1 por ciento). El fármaco permanece actuando de forma local en el estrato córneo de la piel. No obstante, la absorción puede aumentar de manera ligera si se aplica sobre piel muy dañada o heridas abiertas. La poca cantidad que llega a absorberse sistémicamente se inactiva rápidamente, haciendo que los niveles en sangre sean indetectables en la mayoría de los casos. b) Vida media: A nivel local, la acción tópica es bastante prolongada; se pueden detectar restos de radiactividad (en estudios farmacológicos) en el estrato córneo hasta 72 horas después de su aplicación. Sin embargo, a nivel sistémico, si la Mupirocina llega a ser absorbida, se metaboliza sumamente rápido en el torrente sanguíneo mostrando una vida media de eliminación muy corta (de 17 a 40 minutos). Su principal metabolito inactivo (el ácido mónico) tiene una vida media de 30 a 80 minutos. c) Tiempo de aclaramiento: El fármaco aplicado de manera tópica se elimina de forma primaria a través de la descamación natural de las células de la piel. La pequeña fracción que logra llegar a la circulación sistémica es hidrolizada rápidamente en el hígado para convertirse en ácido mónico (inactivo). Posteriormente, el aclaramiento o eliminación de este metabolito se da casi en su totalidad (90 por ciento) a través de los riñones, excretándose por medio de la orina. 4. Presentaciones y gramaje El principio activo de este fármaco se formula en una concentración estandarizada al 2 por ciento (lo que equivale a 20 miligramos [mg] de Mupirocina por cada gramo [g] de producto). Las presentaciones comerciales principales son: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según la presentación y la vía de administración. Presentación y Gramaje Vía de Administración Dosis en Adultos Dosis en Niños Ungüento / Crema / Pomada al 2% (Envases de 15 g, 25 g o 30 g) Cutánea (Dermatológica tópica) Aplicar una capa en el área afectada cada 8 horas (3 veces al día). La duración depende del médico especialista, habitualmente es de 5 a 10 días. No se detalla una dosis pediátrica distinta; se prescribe un uso genérico idéntico al del adulto para infecciones superficiales cutáneas. Pomada nasal al 2% (Envases de 3 g) Intranasal Aplicación intranasal directa para la erradicación de colonización por Staphylococcus aureus (incluyendo cepas resistentes). La literatura compilada no especifica una dosificación distinta para el área pediátrica en esta presentación. 6. Mecanismo de acción La Mupirocina ejerce su actividad antibacteriana al inhibir la síntesis de las proteínas bacterianas. Logra este efecto uniéndose de manera específica, competitiva y reversible a la enzima bacteriana isoleucil-ácido ribonucleico de transferencia sintetasa (isoleucil-ARNt sintetasa). Al bloquear esta enzima estafilocócica (y bacteriana en general), impide que el aminoácido isoleucina se incorpore a la cadena de proteínas en formación. Esto provoca la depleción o agotamiento de ácido ribonucleico de transferencia (ARNt) y culmina con la muerte de la célula bacteriana. Tiene un comportamiento dual dependiendo de la concentración: exhibe actividad bacteriostática a bajas concentraciones (cercanas a la concentración mínima inhibitoria) y es fuertemente bactericida a concentraciones elevadas (como la del 2 por ciento en la que se comercializa). Su actividad antibacteriana se intensifica en un entorno con potencial de hidrógeno (pH) ácido, como el de la superficie cutánea. Gracias a este mecanismo de acción único en su clase, la Mupirocina no presenta resistencia cruzada con otros antibióticos clínicos convencionales. 7. Efectos secundarios Generalmente, este medicamento es muy bien tolerado por los pacientes. Los efectos secundarios reportados inciden apenas entre el 1 y el 3 por ciento de los usuarios y consisten en reacciones locales, leves y transitorias en el sitio exacto de aplicación, las cuales no suelen requerir la suspensión del tratamiento: 8. Efectos adversos A diferencia de los efectos secundarios leves, los efectos adversos implican respuestas mucho más severas o incluso sistémicas, aunque afortunadamente son muy raros: 9. Toxicidad y manejo Toxicidad: La toxicidad intrínseca sistémica de la Mupirocina es excepcionalmente baja (en estudios con modelos animales, la dosis letal 50 o DL50 por vía oral es mayor a 5 gramos por kilogramo [g/kg] de peso) gracias a su nula absorción en piel intacta. El principal riesgo toxicológico no proviene de la Mupirocina en sí, sino de los excipientes de la formulación en ungüento dérmico, específicamente el polietilenglicol (también llamado PEG o macrogol). La piel lesionada, heridas abiertas extensas o quemaduras graves pueden absorber sistémicamente este excipiente. En pacientes con deterioro o insuficiencia de la función renal (moderada o grave), existe el riesgo de que la acumulación de este compuesto cause nefrotoxicidad severa. Manejo clínico y prevención:
Metoxaleno
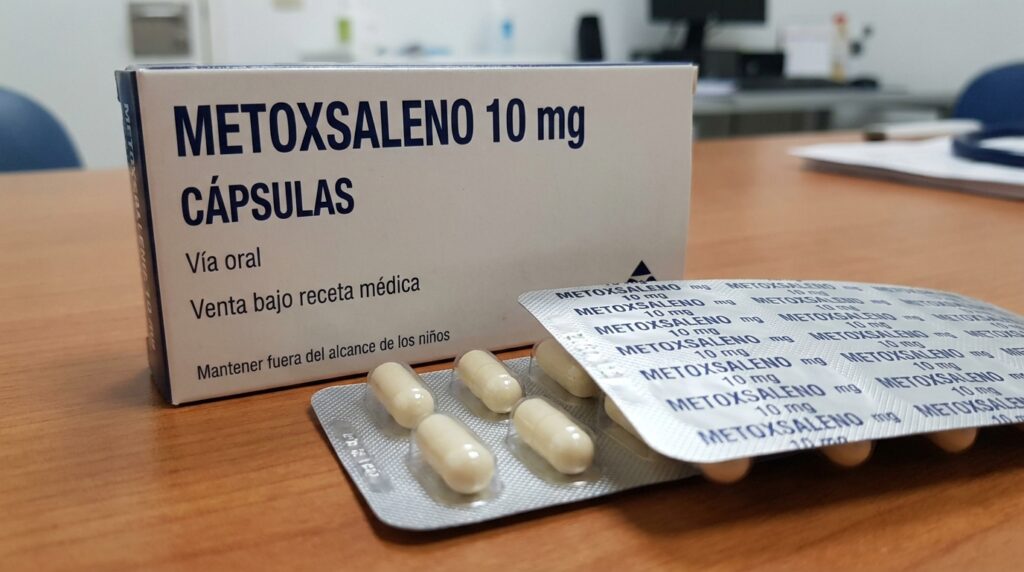
Monografía farmacológica: Metoxaleno Bienvenido a esta guía de consulta rápida diseñada para médicos. En esta monografía revisaremos a detalle el metoxaleno, su mecanismo, dosificación y manejo de toxicidad, ideal para actualizar tus conocimientos en dermatología y fototerapia. 1. Nombre del medicamento, principales usos Nombre del medicamento: Metoxaleno (también conocido como 8-metoxipsoraleno). Principales usos: El metoxaleno es un agente fotosensibilizante. Su uso clínico principal se da en combinación con la luz ultravioleta A (UVA) como parte integral de la terapia de psoralenos y luz ultravioleta A (PUVA). Sus indicaciones primarias incluyen: 2. Tipos El metoxaleno es una molécula lipófila que pertenece a la familia de las furocumarinas (obtenidas de la fusión de un furano con una cumarina), las cuales son comúnmente conocidas como psoralenos. Clínicamente, se clasifica según su vía de administración en tres tipos principales: 3. Tiempos: Absorción, Vida Media y Aclaramiento Es fundamental comprender la farmacocinética del metoxaleno para optimizar el momento de la irradiación con luz ultravioleta A (UVA): 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se detalla la posología recomendada según la presentación farmacológica: Presentación y Gramaje Dosis en Adultos Dosis en Niños Cápsulas blandas o tabletas (10 a 70 miligramos [mg]) Psoriasis (por peso corporal):– Menos de 30 kilogramos (kg): 10 miligramos (mg).- 30 a 50 kilogramos (kg): 20 miligramos (mg).- 51 a 65 kilogramos (kg): 30 miligramos (mg).- 66 a 80 kilogramos (kg): 40 miligramos (mg).- 81 a 90 kilogramos (kg): 50 miligramos (mg).(Ingerir 1.5 a 2 horas [h] antes de la radiación ultravioleta A [UVA]).Vitíligo: 20 miligramos (mg) (2 tabletas) en dosis única de 2 a 4 horas (h) antes de la exposición. Como regla general: 0.4 a 0.6 miligramos por kilogramo (mg/kg). El uso sistémico está estrictamente contraindicado o fuertemente desaconsejado en menores de 12 años debido al alto riesgo de formación de cataratas oculares y toxicidad sistémica. Loción o Tintura (al 1 por ciento [%]) y Ungüento tópico (al 0.4 por ciento [%]) Vitíligo localizado: Aplicar una capa delgada y uniforme estrictamente sobre las áreas despigmentadas, de 1 a 2 horas (h) antes de la exposición lumínica (la exposición iniciará de 1 minuto y aumentará progresivamente). Se debe lavar meticulosamente el área con jabón tras la exposición. Sólo bajo supervisión estricta de la especialidad de dermatología pediátrica para lesiones muy puntuales y localizadas. Solución inyectable para fotoféresis (20 microgramos por mililitro [mcg/mL] en ampolletas) Linfoma cutáneo de linfocitos T: Se inyecta directamente en la bolsa de fotoactivación del equipo de fotoféresis para el tratamiento extracorpóreo de leucocitos. Precaución: No inyectar directamente al paciente. La seguridad y eficacia no han sido plenamente establecidas en la población pediátrica. 6. Mecanismo de acción El metoxaleno es un fármaco fotosensibilizante que requiere ser fotoactivado específicamente por luz ultravioleta de longitud de onda larga, en el rango de 320 a 400 nanómetros (nm) (conocida como luz ultravioleta A [UVA]). A nivel celular, el compuesto se intercala en las cadenas del ácido desoxirribonucleico (ADN) de las células epidérmicas. Con la posterior irradiación de rayos de luz ultravioleta A (UVA), ocurren dos tipos de reacciones: En conjunto, estas reacciones fototóxicas inducen profundos efectos antiproliferativos, inmunosupresores y antiinflamatorios (como la disminución de células de Langerhans y la apoptosis linfocitaria). En el caso del vitíligo, la reacción inflamatoria fototóxica estimula a los melanocitos activos/funcionales del folículo piloso para que sinteticen melanina y migren hacia la epidermis despigmentada para lograr la repigmentación. 7. Efectos secundarios El tratamiento, especialmente por vía oral, puede desencadenar efectos secundarios. Los más comunes reportados incluyen: 8. Efectos adversos Los efectos adversos más serios están estrechamente ligados a la radiación y a la toxicidad del fármaco: 9. Toxicidad y manejo El manejo adecuado de las contraindicaciones y de una posible intoxicación es vital en la práctica médica: Contraindicaciones y precauciones: Manejo de la Toxicidad: La toxicidad clínica del metoxaleno se manifiesta principalmente como quemaduras severas en la piel, secundarias a una sobredosis del fármaco, o bien, a una sobreexposición a la luz ultravioleta A (UVA) o a la luz solar natural.
Isotretinoina
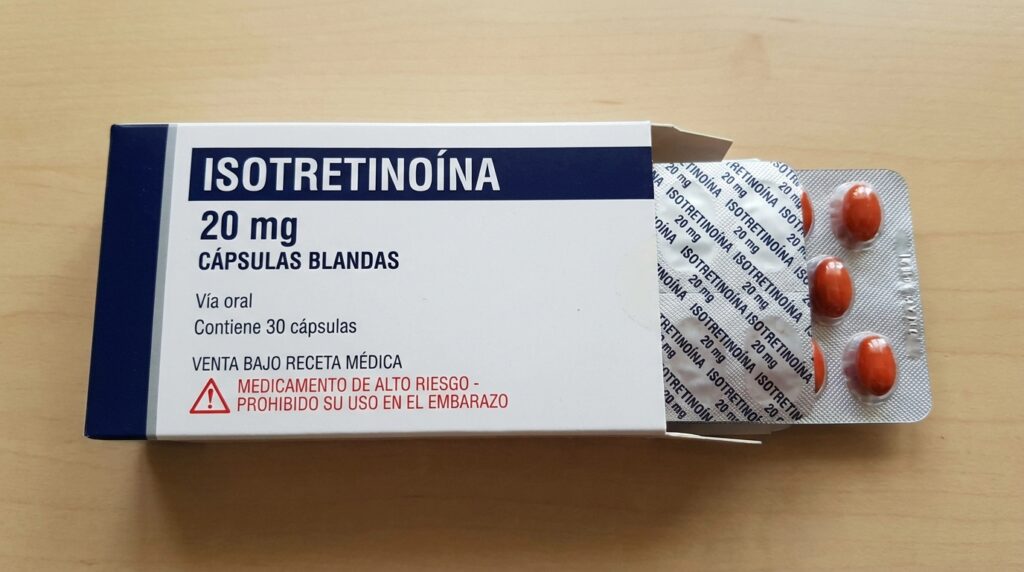
Monografía farmacológica: Isotretinoína Esta ficha de consulta rápida está diseñada para profesionales de la salud que buscan una referencia farmacológica y clínica actualizada sobre la Isotretinoína, un pilar en el manejo dermatológico. A continuación, se desglosan sus características, pautas de dosificación y consideraciones de seguridad. 1. Nombre del medicamento y principales usos Nombre del medicamento: Isotretinoína (ácido 13-cis-retinoico). Principales usos clínicos: 2. Tipos de formulaciones La isotretinoína es un fármaco retinoide sintético de primera generación (estereoisómero sintético del ácido retinoico). Se presenta en las siguientes formulaciones: 3. Tiempos farmacocinéticos a) Tiempo de absorción: Tras la administración oral, alcanza su concentración máxima en plasma (pico plasmático) en un periodo de 2.9 a 6.4 horas. Debido a su alta lipofilia (afinidad por los lípidos), la formulación clásica duplica su biodisponibilidad y absorción gastrointestinal cuando se ingiere junto con alimentos ricos en grasas. Los efectos clínicos generales se perciben en un plazo de 30 a 90 días de tratamiento continuo. b) Vida media: La vida media de eliminación de la isotretinoína intacta es de 10 a 20 horas. Sin embargo, su principal metabolito activo (la 4-oxo-isotretinoína) tiene una vida media más prolongada, oscilando entre las 24 y las 39 horas. c) Tiempo de aclaramiento: El medicamento se une de modo extensivo a la albúmina plasmática. Se elimina predominantemente a través de las heces y la orina en proporciones casi idénticas. El aclaramiento corporal total toma alrededor de 5 a 7 días. Nota crítica de seguridad: Debido a su acumulación en tejido adiposo y su altísimo potencial teratogénico, se requiere un periodo de lavado clínico obligatorio de 1 mes (30 días) continuo tras suspender el tratamiento antes de considerar seguro un embarazo o permitir la donación de sangre por parte del paciente. 4 y 5. Presentaciones, gramaje y Dosis (Adultos y niños) A continuación, se detalla la dosificación recomendada. En casos de persistencia de acné quístico severo, se puede iniciar un segundo ciclo después de un periodo de descanso estricto de 2 meses. Vía de Administración Presentaciones y Gramaje Dosis en Adultos Dosis en Niños y Adolescentes Oral (Sistémica) Cápsulas blandas de 10 miligramos (mg), 20 miligramos (mg), 30 miligramos (mg) y 40 miligramos (mg). (Envases habituales con 30 cápsulas). Dosis inicial: 0.5 miligramos por kilogramo de peso al día (mg/kg/día). Mantenimiento: 0.5 a 1.0 miligramos por kilogramo de peso al día (mg/kg/día), en dos dosis divididas (cada 12 a 24 horas) junto con alimentos. Acné muy severo (tronco/espalda): Hasta 2.0 miligramos por kilogramo de peso al día (mg/kg/día). Objetivo del ciclo (4 a 5 meses): Alcanzar una dosis total acumulada de 120 a 150 miligramos por kilogramo de peso (mg/kg) por ciclo (usualmente 15 a 20 semanas). Menores de 12 años: Uso no indicado ni recomendado. Mayores de 12 años (Adolescentes): Las dosis sugeridas y esquemas terapéuticos son exactamente iguales a los del adulto, calculados en base a su peso corporal (0.5 a 1.0 miligramos por kilogramo de peso al día). Tópica (Local) Gel al 0.05 por ciento (0.05%). Aplicar una capa fina sobre la zona afectada una vez al día, preferentemente por la noche, previa limpieza de la piel. Menores de 12 años: No recomendado. Mayores de 12 años: Misma dosificación que en adultos. 6. Mecanismo de acción Es un análogo sintético de la vitamina A. Aunque su mecanismo exacto no se conoce por completo a nivel genético, posee múltiples dianas de acción en la unidad pilosebácea: 7. Efectos secundarios Estos efectos son respuestas clínicas esperadas y dependientes de la dosis, derivadas directamente del mecanismo de acción. La mayoría son reversibles al suspender la terapia y se asemejan a los síntomas de la hipervitaminosis A: 8. Efectos adversos Son complicaciones inesperadas y severas que requieren vigilancia estrecha, modificación de la dosis o suspensión del tratamiento: 9. Toxicidad y manejo La toxicidad aguda por retinoides secundaria a una sobredosis es rara, pero produce un cuadro clínico idéntico a la intoxicación aguda por vitamina A (Hipervitaminosis A). Signos de toxicidad aguda: Cefalea (dolor de cabeza) intensa, náuseas, vómitos, somnolencia, irritabilidad, alteraciones visuales y prurito (comezón) generalizado. Manejo de la toxicidad e interacciones: Vigilancia y Manejo Clínico Precautorio (Rutina):
Imiquimod
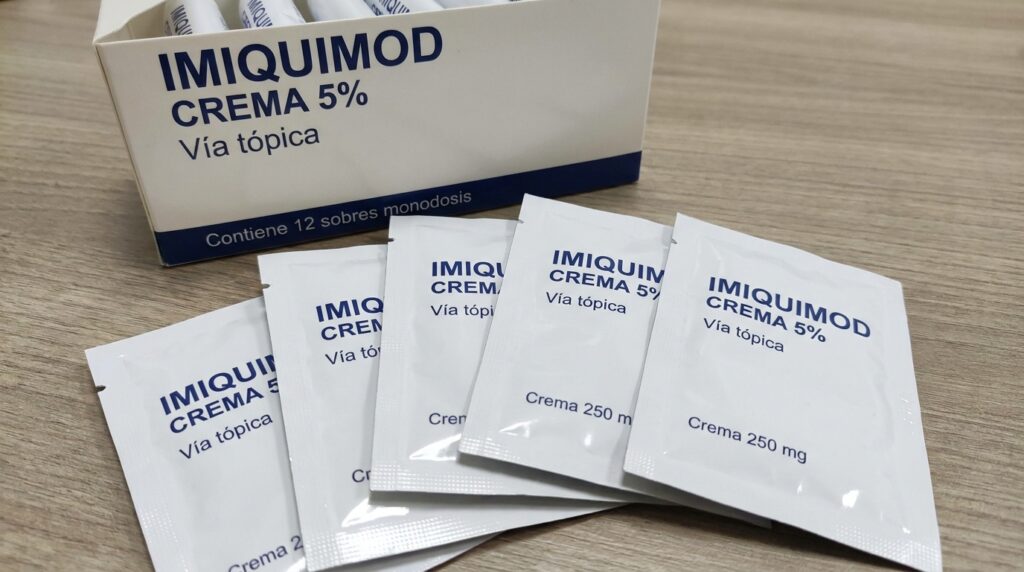
Monografía farmacológica: Imiquimod 1. Nombre del medicamento, principales usos Nombre del medicamento: Imiquimod (1-(2-metilpropil)-1H-imidazo[4,5-c]quinolina-4-amina). Principales usos aprobados: Usos no indicados por el fabricante (fuera de etiqueta o “off-label”): 2. Tipos El imiquimod es una amina heterocíclica imidazoquinolina sintética. Es único en su clase química principal para uso clínico dermatológico, por lo que no tiene derivados tópicos directos de otra índole en la práctica clínica rutinaria. Pertenece a la familia de las imidazoquinolinas y se clasifica farmacológicamente en el grupo de los inmunomoduladores tópicos (modificador de la respuesta inmunitaria). 3. Tiempos 4. Presentaciones y gramaje 5. Dosis en adultos y niños A continuación, se detalla la posología y administración según la presentación y grupo etario del paciente: Indicación Paciente Presentación Dosis y frecuencia Duración del tratamiento Verrugas genitales y perianales Adultos y niños mayores de 12 años Crema 5 por ciento Aplicar 1 capa delgada sobre el tejido de la verruga 3 veces por semana, antes de acostarse. Dejar actuar de 6 a 10 horas y lavar con agua y jabón neutro. Continuar hasta la desaparición de las lesiones (duración máxima de 16 semanas). Verrugas genitales y perianales Niños menores de 12 años Cualquier presentación No se recomienda su uso; la seguridad y eficacia no están establecidas en este grupo. No aplica. Queratosis actínica Adultos Crema 5 por ciento Aplicar 1 capa delgada en el área contigua de afectación 2 a 3 veces por semana, antes de acostarse. Dejar actuar unas 8 horas y retirar con agua y jabón neutro. 16 semanas máximo (o ciclos de 4 semanas según el protocolo y respuesta). No usar más de 36 sobres por ciclo. Queratosis actínica Adultos Crema 2.5 por ciento y 3.75 por ciento Aplicar diariamente 1 vez por la noche. Dejar actuar aproximadamente 8 horas y retirar con jabón suave y agua. 2 ciclos de 2 semanas cada uno, separados por 2 semanas sin tratamiento. Carcinoma de células basales superficial Adultos Crema 5 por ciento Aplicar 1 capa delgada 5 veces por semana, antes de acostarse, cubriendo el tumor y un margen de 1 centímetro de piel sana circundante. Dejar actuar 8 horas y lavar. Ciclo de terapia de 6 semanas consecutivas. Queratosis y Carcinoma basocelular Niños (cualquier edad) Cualquier presentación Contraindicado. Estas patologías no son propias de la edad pediátrica y no hay estudios de seguridad. No aplica. 6. Mecanismo de acción El imiquimod no posee actividad antiviral o antineoplásica antiproliferativa directa in vitro. Ejerce su efecto terapéutico actuando como un modificador de la respuesta inmunitaria mediante los siguientes mecanismos: 7. Efectos secundarios Los efectos secundarios son predominantemente locales en el sitio de aplicación, producto de la inflamación inducida que comúnmente corresponde a la eficacia terapéutica e inmunológica del fármaco. 8. Efectos adversos Las reacciones adversas consisten en exacerbaciones severas del estado inflamatorio local o respuestas sistémicas no deseadas que requieren atención clínica: 9. Toxicidad y manejo Debido a que su absorción sistémica es mínima, la toxicidad sistémica grave por uso terapéutico no está documentada. Su uso se considera categoría B de riesgo en el embarazo. Manejo preventivo y precauciones generales:
Fluorouracilo
Monografía farmacológica: Fluorouracilo (5-FU) Bienvenido a esta guía clínica rápida enfocada en el Fluorouracilo (también conocido de manera extendida como 5-fluorouracilo o 5-FU), un agente antineoplásico fundamental en la oncología médica y la dermatología. Esta monografía está diseñada para profesionales de la salud que buscan una revisión estructurada, precisa y actualizada sobre su farmacología, posología y manejo de toxicidades. 1. Nombre del medicamento, principales usos Nombre del medicamento: Fluorouracilo (5-fluorouracilo o 5-FU). Principales usos clínicos: El fluorouracilo es un agente antimetabolito antineoplásico ampliamente utilizado en el tratamiento de tumores sólidos. Sus indicaciones se dividen según su vía de administración: 2. Tipos El fluorouracilo es un agente antimetabolito, clasificado específicamente como un análogo de la pirimidina (pirimidina fluorada). Se clasifica según su vía de administración en dos tipos principales, cada uno con indicaciones clínicas completamente distintas: (Nota clínica: Funcionalmente, existen otras fluoropirimidinas orales relacionadas y derivados de este fármaco, tales como el Tegafur, S-1, Capecitabina y la Floxuridina [FUdR]). 3. Tiempos: Absorción, Vida Media y Aclaramiento El perfil farmacocinético del fluorouracilo varía drásticamente dependiendo de su vía de administración: a) Tiempo de absorción: b) Vida media: Presenta una depuración plasmática sumamente rápida. Su vida media de eliminación es extremadamente corta, oscilando entre 8 y 20 minutos tras la inyección intravenosa (IV) en bolo, lo cual se debe a su rápido catabolismo hepático. c) Tiempo de aclaramiento: 4 y 5. Presentaciones, Gramaje y Dosis El fluorouracilo está disponible en presentaciones para uso hospitalario oncológico y uso ambulatorio dermatológico. Tabla de Presentaciones y Dosis (Adultos y Niños) Presentación y Gramaje Vía de Administración Dosis en Adultos Dosis en Niños Solución inyectable sistémicaViales de 250 miligramos en 5 mililitros (mg/ml), 500 mg en 10 ml y 1000 mg en 20 ml.(Concentración constante de 50 mg/ml). Intravenosa (IV)(Bolo o infusión continua) Altamente variable y dependiente del esquema quimioterapéutico (ej. FOLFOX, FOLFIRI) y tolerancia hematológica del paciente.Esquema semanal: 500 a 600 miligramos por metro cuadrado (mg/m2) a la semana por 6 a 8 semanas.Esquema mensual: 500 mg/m2 diarios por 5 días en ciclos mensuales. (Nota: Si se usa modulación con Leucovorina, la dosis en bolo se reduce a 375 – 425 mg/m2).Bolos convencionales: 400 a 500 mg/m2.Infusiones continuas: Dosis de carga seguida de 1000 a 2400 mg/m2 en 24 a 120 horas. Uso no recomendado. La seguridad y eficacia no han sido establecidas en la población pediátrica para indicaciones oncológicas estandarizadas. Formulaciones TópicasCrema o ungüento al 5% (50 mg de fármaco por gramo).(Existen soluciones al 0.5%, 1%, 2%, 4% y 5%, a veces combinadas con ácido salicílico). Tópica(Cutánea, mucosa genital) Queratosis actínica o carcinomas basocelulares: Aplicar una capa fina sobre la lesión cada 12 horas (1 a 2 veces al día). Debe continuarse hasta que la reacción inflamatoria llegue a la etapa de ulceración y necrosis (usualmente en 2 a 4 semanas).Condilomas: Se aplica según esquema clínico, siendo estricto en evitar tocar tejido sano. Uso general no recomendado y contraindicado por el riesgo de absorción sistémica y toxicidad severa. 6. Mecanismo de acción El fluorouracilo actúa como un agente antineoplásico antimetabolito de la fase S del ciclo celular. Ejerce su acción citotóxica al ingresar a la célula y ser transformado enzimáticamente hacia varios metabolitos de estado nucleótido activos. El proceso se detalla de la siguiente manera: Ambos efectos citotóxicos son notablemente más agresivos en células atípicas de proliferación rápida. 7. Efectos secundarios Los efectos secundarios son respuestas no deseadas pero que son clínicamente esperadas del tratamiento, siendo frecuentemente dependientes de la dosis administrada: Efectos Secundarios Sistémicos: Efectos Secundarios Tópicos: 8. Efectos adversos Los efectos adversos representan complicaciones severas que requieren intervención médica inmediata o la suspensión definitiva del tratamiento. Efectos Adversos Sistémicos: Efectos Adversos Tópicos: 9. Toxicidad y manejo El manejo de la toxicidad por fluorouracilo requiere vigilancia clínica estrecha debido a los riesgos asociados con sus interacciones enzimáticas y modulaciones bioquímicas. Déficit enzimático (DPD): El factor de riesgo más crítico para la toxicidad aguda, inesperada y potencialmente letal, es la deficiencia hereditaria (parcial o total) de la enzima dihidropirimidina-deshidrogenasa (DPD). Como el 80% del fármaco depende de esta enzima para su degradación, los pacientes con déficit sufren una acumulación sistémica que prolonga masivamente la vida media del fármaco. Esto resulta en mielosupresión, toxicidad gastrointestinal y neurotoxicidad catastróficas, incluso al administrar la primera dosis convencional. Modulación bioquímica: En oncología, el fluorouracilo se utiliza frecuentemente en conjunto con ácido folínico (Leucovorina) para formar un complejo ternario más estable y potenciar la inhibición de la timidilato-sintetasa (TS). Debido a que esta estrategia incrementa la eficacia pero también eleva significativamente la toxicidad (especialmente la incidencia de mucositis y diarrea), la dosis sistémica del fluorouracilo debe reducirse en estos esquemas combinados. Manejo Hospitalario y Soporte: Ante la sospecha de toxicidad severa o sobredosis, la primera medida es suspender inmediatamente la administración. El tratamiento es fundamentalmente de soporte médico agresivo en ámbito intrahospitalario: Antídoto Específico: El tratamiento con Triacetato de uridina está indicado como antídoto específico competitivo. Se utiliza en casos de sobredosis conocida, infusión accidental acelerada o cuando se detecta toxicidad grave de forma precoz (especialmente de vital importancia en pacientes con déficit documentado de la enzima dihidropirimidina-deshidrogenasa [DPD]). Para que este antídoto atenúe eficazmente la toxicidad sistémica, idealmente debe iniciarse dentro de las primeras 96 horas posteriores a la finalización de la administración del fluorouracilo. Recomendaciones para el tratamiento Tópico: Es fundamental advertir al paciente que evite la exposición excesiva a la luz solar (radiación ultravioleta) durante el tratamiento tópico, ya que esto aumenta la intensidad de las reacciones adversas inflamatorias en la piel. Además, se debe orientar al paciente indicando que el proceso de curación y reepitelización de la piel puede durar de 1 a 2 meses después de haber suspendido la aplicación del fármaco.
Calcipotriol
Monografía farmacológica: Calcipotriol Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En esta monografía farmacológica abordaremos a detalle el uso del calcipotriol, una herramienta terapéutica fundamental en dermatología para el manejo de la psoriasis. 1. Nombre del medicamento, principales usos Nombre del medicamento: Calcipotriol (fármaco también conocido de manera indistinta como calcipotrieno). Principales usos clínicos: El calcipotriol está indicado primariamente para el tratamiento tópico de la psoriasis en placas (psoriasis vulgaris) con un grado de severidad de leve a moderado. Cuenta también con presentaciones específicas formuladas para el tratamiento de la psoriasis localizada en el cuero cabelludo. De forma clínica, el alivio de las lesiones se observa generalmente después de 2 semanas de tratamiento, manteniendo una mejoría continua hasta alcanzar las 8 semanas. Frecuentemente, este medicamento se emplea como estrategia para minimizar la necesidad de utilizar corticosteroides tópicos a largo plazo, o bien, se utiliza en conjunto con ellos para mejorar significativamente la respuesta clínica del paciente. 2. Tipos El calcipotriol es un derivado sintético de la vitamina D3 (un análogo tópico del colecalciferol o vitamina D). Se prescribe fundamentalmente como medicamento de aplicación tópica (uso dermatológico exclusivo). En la práctica clínica, este fármaco se puede encontrar bajo dos modalidades principales: 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento a) Tiempo de absorción: La absorción transdérmica sistémica del calcipotriol es sumamente baja. Se estima que únicamente entre el 1 por ciento y el 5 por ciento de la dosis que es aplicada directamente sobre la placa psoriásica alcanza la circulación sistémica. Es importante destacar que esta absorción puede incrementar si la piel presenta un daño severo, si la piel está inflamada, o si se utilizan técnicas de vendajes oclusivos. En el caso de su uso combinado, la betametasona forma un reservorio en la epidermis permitiendo que solo pequeñas cantidades alcancen la circulación. b) Vida media: La vida media plasmática (a nivel sistémico) es muy corta, calculada en un rango que va de minutos a unas pocas horas, lo cual es resultado de su rápida metabolización en el organismo. Sin embargo, a nivel local, al penetrar la epidermis el fármaco forma un reservorio cutáneo; este mecanismo permite que su efecto terapéutico local se prolongue durante días tras su aplicación en la piel. c) Tiempo de aclaramiento: Una vez que el medicamento alcanza la circulación sistémica, su aclaramiento o depuración es muy rápido. Sufre un veloz metabolismo hepático donde es convertido en metabolitos inactivos (conocidos como MC1046 y MC1080). Su excreción se realiza principalmente por la vía biliar hacia las heces (aproximadamente un 50 por ciento) y en una menor proporción a través de la orina (16 por ciento). A las 72 horas, el medicamento absorbido de forma sistémica y la betametasona combinada han sido depurados casi en su totalidad. 4. Presentaciones y gramaje El calcipotriol se encuentra disponible comercialmente en múltiples formulaciones dermatológicas para adaptarse a la zona de aplicación del paciente. Gramaje estándar en monoterapia: La concentración habitual de este fármaco es del 0.005 por ciento, lo que equivale a 50 microgramos (mcg) de principio activo por cada gramo (g) de producto, o 50 microgramos (mcg) por mililitro (mL) en soluciones. Presentaciones disponibles: Presentaciones en combinación (con corticosteroides): 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada de acuerdo con el grupo etario, la presentación farmacológica y los límites de seguridad terapéutica. Grupo Etario y Presentación Dosis Recomendada Dosis Máxima y Observaciones Clínicas Adultos: Crema, Pomada, Gel o Espuma al 0.005% (Monoterapia) Aplicar de 1 a 2 veces al día (cada 12 o 24 horas) directamente sobre las placas afectadas. Dosis máxima: 100 gramos (g) a la semana (equivalente a 5 miligramos de calcipotriol).Observaciones: El área a tratar no debe superar el 30 por ciento de la superficie corporal total. Si remiten las lesiones, se sugiere bajar a 1 aplicación diaria. Adultos: Solución o Loción Capilar (Tópica) Aplicar 2 veces al día en las lesiones activas del cuero cabelludo. Dosis máxima: 60 mililitros (mL) a la semana.Observaciones: Si se usa pomada en el cuerpo y solución en el cuero cabelludo simultáneamente, la suma total semanal de calcipotriol no debe exceder los 5 miligramos (mg). Adultos: Ungüento, Pomada o Espuma combinada (con Betametasona) Aplicar en las lesiones 1 vez al día. Dosis máxima: No exceder una dosis total de 100 gramos (g) por semana.Observaciones: Utilizar hasta por un máximo de 4 semanas continuas. Niños y adolescentes (mayores de 12 años): Crema o Pomada (Monoterapia) Aplicar de 1 a 2 veces al día sobre las placas psoriásicas. Dosis máxima: 75 gramos (g) a la semana.Observaciones: Uso bajo estricta supervisión médica. La zona a tratar debe ser mínima y estar bien localizada. Niños (de 6 a 12 años): Crema o Pomada (Monoterapia) Aplicar de 1 a 2 veces al día sobre las placas psoriásicas. Dosis máxima: 50 gramos (g) a la semana.Observaciones: Requiere estricta vigilancia clínica y laboratorial de los niveles de calcio en la sangre. Niños (menores de 6 años): Todas las formulaciones No recomendado. Observaciones: Existe un riesgo clínicamente elevado de absorción sistémica y desarrollo de alteraciones metabólicas del calcio. 6. Mecanismo de acción El calcipotriol ejerce sus efectos farmacológicos por medio de su unión directa a los receptores de la vitamina D (Vitamin D Receptor o VDR, por sus siglas en inglés) que se encuentran situados en los queratinocitos (las células principales de la epidermis). Posee una afinidad por este receptor tan alta (equivalente) como la del propio calcitriol (la vitamina D endógena activa). Una vez que el fármaco se ha unido al receptor VDR, este complejo molecular se asocia al receptor X de retinoide alfa (RXR-alfa) y, en conjunto, se unen a los elementos de respuesta de la vitamina D localizados en el ácido desoxirribonucleico (ADN). Este proceso genómico regula la expresión de genes específicos que modulan la diferenciación epidérmica y la respuesta inflamatoria. A nivel del tejido cutáneo, el medicamento actúa como un potente inhibidor de la proliferación excesiva de la epidermis (de