
Hidroxizina
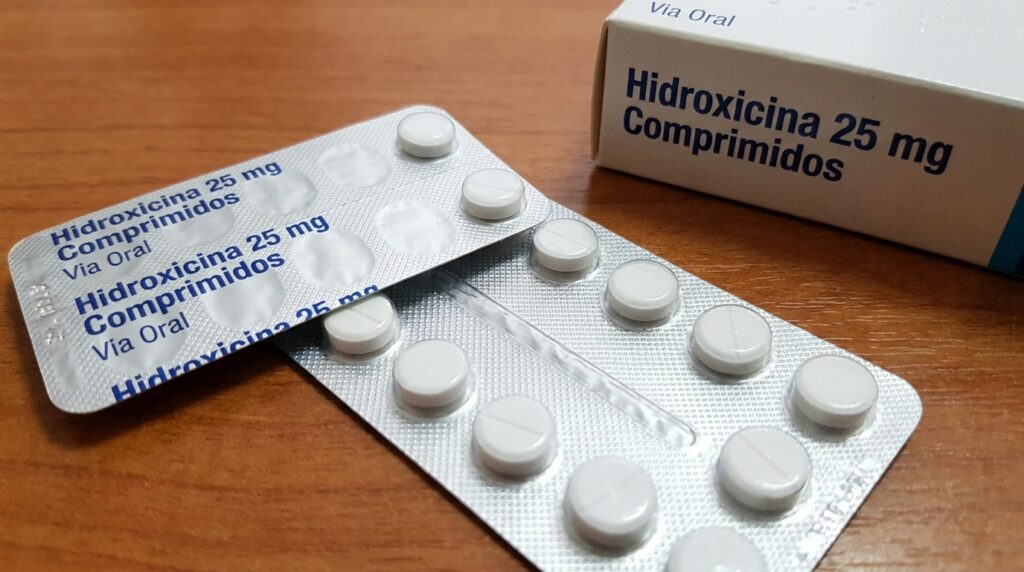
Monografía farmacológica: Hidroxizina Bienvenido a esta ficha de consulta médica rápida. En este artículo detallamos la información farmacológica, posología, farmacocinética y perfil de seguridad de la Hidroxizina (también referida como hidroxicina). Este resumen está diseñado como una herramienta de repaso clínico para médicos y profesionales de la salud. 1. Nombre del medicamento y principales usos Nombre del principio activo: Hidroxizina (o hidroxicina). La hidroxizina es un fármaco versátil con múltiples indicaciones clínicas. Sus principales usos en la práctica médica incluyen: 2. Tipos de Hidroxizina Farmacológicamente, la hidroxizina pertenece a la clase de los antihistamínicos H1 de primera generación. En el uso clínico y comercial, se presenta en dos sales principales: 3. Tiempos (Farmacocinética) Comprender la cinética de la hidroxizina es fundamental, especialmente por sus variaciones en poblaciones vulnerables (niños y adultos mayores). a) Tiempo de absorción (Inicio del efecto) b) Vida media (Semivida biológica) La vida media de eliminación es altamente variable según el grupo etario del paciente: c) Tiempo de aclaramiento 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se detalla la posología básica documentada para el uso de hidroxizina. Las presentaciones y el gramaje de 25 miligramos (mg) son los referentes más habituales en la pauta de prescripción inicial. Población Objetivo Presentaciones Comunes Gramaje de Referencia Dosis Recomendada Adultos Tabletas, jarabes, inyectables (Clorhidrato) y cápsulas (Pamoato) 25 miligramos (mg) 25 miligramos (mg) cada 6 a 8 horas. (La dosis se ajusta según la indicación: ansiedad, prurito o sedación). Niños Jarabes (habitualmente) No se especifica un gramaje único pediátrico en la literatura base Posología individualizada. Se indica como tratamiento del prurito grave y urticaria, pero la posología pediátrica exacta requiere cálculo por peso y no se encuentra estandarizada en el texto de referencia. 6. Mecanismo de acción La hidroxizina actúa como un antagonista competitivo de los receptores de histamina H1. Al ser un antihistamínico de primera generación, tiene una alta lipofilicidad que le permite cruzar fácilmente la barrera hematoencefálica. Sus efectos sobre el Sistema Nervioso Central (SNC) no se deben a una depresión directa de la corteza cerebral, sino que su acción ansiolítica y sedante se atribuye a la supresión de la actividad en regiones clave del área subcortical del Sistema Nervioso Central (SNC). Gracias a este mecanismo múltiple, la hidroxizina cuenta con propiedades: 7. Efectos secundarios La gran mayoría de los efectos secundarios son una extensión directa de su perfil farmacológico y su alta penetración en el Sistema Nervioso Central (SNC) y el Sistema Nervioso Autónomo (SNA). Frecuentemente limitan su uso diurno, aunque en algunos casos (como el prurito infantil) se aprovechan con fines terapéuticos. 8. Efectos adversos Aunque son de aparición menos frecuente, estos efectos requieren una estricta atención clínica debido a su potencial gravedad: 9. Toxicidad y manejo En caso de sobredosis o intoxicación aguda por antagonistas H1 de primera generación como la hidroxizina, el máximo peligro reside en las alteraciones del ritmo cardíaco, la depresión respiratoria y la excitación paradójica del Sistema Nervioso Central (SNC). Síntomas de toxicidad (Cuadro Clínico): Manejo médico de la intoxicación: No se cuenta con un antídoto específico. El pilar del tratamiento se realiza sobre una pauta general sintomática y con medidas de mantenimiento de soporte orgánico (mantenimiento vital):
Hidrocortisona
Monografía farmacológica: Hidrocortisona En la práctica médica diaria, la hidrocortisona es un pilar terapéutico esencial. Esta monografía farmacológica está diseñada como una guía de consulta rápida y detallada para profesionales de la salud, abarcando desde sus principales usos clínicos hasta el manejo de su toxicidad. 1. Nombre del medicamento y principales usos clínicos Nombre: Hidrocortisona (preparación farmacéutica del cortisol, el principal glucocorticoide natural del cuerpo humano). Principales usos clínicos: 2. Tipos de Hidrocortisona y vías de administración Existen diferentes sales y ésteres de la molécula adaptados a la vía de administración y la velocidad de acción deseada: 3. Farmacocinética: Tiempos de absorción, vida media y aclaramiento Comprender la cinética de este glucocorticoide de acción corta es vital para la dosificación y prevención de efectos adversos: a) Tiempo de absorción: b) Vida media: La semivida o vida media plasmática oscila entre 60 a 90 minutos (1.5 a 2 horas). No obstante, la duración de su efecto biológico o tisular es de 8 a 12 horas. El tiempo de vida plasmática puede prolongarse significativamente ante la administración de dosis masivas, estados de estrés fisiológico severo, hipotiroidismo o enfermedad hepática. c) Tiempo de aclaramiento: Sufre un extenso aclaramiento hepático mediante metabolismo (cerca del 70 por ciento se metaboliza en el hígado), dando lugar a metabolitos inactivos (conjugados con ácido glucurónico o sulfatos). Su excreción es principalmente renal (90 por ciento por orina) y un 10 por ciento a través del aparato gastrointestinal. En un periodo aproximado de 12 horas se logra excretar una cantidad cercana a la dosis total administrada (un tercio como metabolitos de dihidroxicetona, y solo un 1 por ciento se excreta inalterado como cortisol libre). 4 y 5. Presentaciones, gramaje y Dosis (Adultos y Niños) La siguiente tabla resume la posología clínica recomendada según la vía de administración y el grupo etario. Vía de Administración y Presentación Gramaje Reportado Dosis en Adultos Dosis en Niños Oral (Comprimidos, suspensión o liberación prolongada) Comúnmente de 20 miligramos (mg) o suspensión magistral de 1 miligramo por mililitro (mg/ml). Reemplazo/Mantenimiento: 20 a 30 mg diarios (divididos: dos tercios por la mañana y un tercio al final de la tarde). Antiinflamatorio: 15 a 240 mg cada 12 horas. Reemplazo/Hiperplasia: 8 a 18 mg por Metro cuadrado (mg/m2) al día, en 3 dosis o divididos de forma desigual (2/3 mañana, 1/3 tarde). Antiinflamación: 2.5 a 10 mg por Kilogramo (mg/kg) al día. Parenteral Intravenosa (IV) e Intramuscular (IM) (Succinato sódico o Fosfato) Solución inyectable, viales o polvo liofilizado de 100 mg y 500 mg. Crisis aguda: Bolo de 100 mg (IV) cada 8 horas o infusión continua a 50-100 mg cada 8h hasta estabilizar. Choque/Asma: 10 a 250 mg cada 4h o 100-500 mg cada 6-8h según severidad. Dosis inicial de choque: 30 mg/kg. Urgencia: 4 mg/kg de peso (máximo 100 mg por dosis) cada 6 a 8 horas. Asma/Choque: 1 a 2 mg/kg al día (mg/kg/día), divididos en cuatro tomas. Tópica (Cremas, ungüentos, lociones, pomadas y oftálmica) 0.1 por ciento (1 mg/g), 1.0 por ciento (10 mg/g) y 2.5 por ciento (25 mg/g). Aplicar una fina capa directa en zona afectada 1 a 4 veces al día con suave masaje. Reducir frecuencia al notar mejoría clínica. Mayores de 2 años: Fina capa 1 a 2 veces al día. Lactantes: Limitar a máximo 7 días continuos. Precaución extrema: Tienen mayor proporción área/masa, favoreciendo toxicidad sistémica. 6. Mecanismo de acción molecular La hidrocortisona es un glucocorticoide de acción corta con actividad mineralocorticoide de grado medio. A nivel celular y molecular, su mecanismo se desarrolla de la siguiente manera: 7. Efectos secundarios Los efectos secundarios suelen ser una extensión de su acción fisiológica y metabólica. Generalmente, son leves a dosis bajas o en tratamientos de corta duración: 8. Efectos adversos graves Estos efectos representan reacciones perjudiciales vinculadas a altas dosis o tratamientos de uso prolongado crónico: 9. Toxicidad y estrategias de manejo El manejo toxicológico de la hidrocortisona se divide en dos escenarios diametralmente opuestos pero igualmente críticos: toxicidad por exceso y toxicidad por interrupción aguda. A) Sobredosis Aguda y Acumulación Tóxica La letalidad por una sobredosis única es excepcional, pero el uso masivo o la acumulación generan un cuadro crítico: hipertensión arterial severa, hipernatremia (sodio elevado en sangre), hipopotasemia profunda (que puede desencadenar arritmias cardíacas mortales) y retención hídrica masiva. B) Toxicidad por Exceso Crónico (Hipercortisolismo iatrogénico) Conlleva al desarrollo del Síndrome de Cushing descrito en los efectos adversos. C) Toxicidad por Interrupción (Síndrome de Retirada y Crisis Addisoniana) Nota clínica vital: La suspensión repentina tras el uso crónico es potencialmente letal. Al estar el eje HPA totalmente suprimido, se frena la secreción endógena de hormona adrenocorticotropa (ACTH) y cortisol de supervivencia.
Difenhidramina
Monografía farmacológica: Difenhidramina Como profesionales de la salud, es fundamental mantener actualizados nuestros conocimientos sobre los fármacos de uso cotidiano. Esta monografía de consulta rápida sobre la Difenhidramina está diseñada para proporcionar un resumen clínico completo, detallando su farmacocinética, posología, mecanismo de acción y el manejo adecuado ante situaciones de toxicidad. 1. Nombre del medicamento, principales usos Nombre genérico: Difenhidramina (generalmente formulado como Clorhidrato de difenhidramina). La difenhidramina es un fármaco ampliamente utilizado en la práctica clínica. Sus principales usos incluyen: 2. Tipos La difenhidramina pertenece a la clase de los antihistamínicos de primera generación que actúan sobre los receptores histaminérgicos tipo 1 (H1). Específicamente, forma parte del subgrupo químico de las etanolaminas (es un derivado de la etanolamina). Se clasifica en dos tipos principales según su vía de administración: 3. Tiempos Conocer la farmacocinética de la difenhidramina es clave para calcular los intervalos de dosificación y prevenir toxicidad: 4. Presentaciones y gramaje Las presentaciones comerciales de difenhidramina más habituales en la práctica clínica incluyen: 5. Dosis en adultos y niños A continuación, se detalla la posología en función de la presentación y la edad del paciente. Nota clínica: En pacientes con Insuficiencia Renal o Insuficiencia Hepática se debe prolongar el intervalo de dosificación y administrar con extrema precaución. Presentación y Vía Indicación Principal Dosis en Adultos y Adolescentes (mayores de 12 años) Dosis en Niños (especificaciones por edad y peso) Oral (Tabletas, Cápsulas, Comprimidos) Alergia 25 a 50 miligramos cada 6 a 8 horas. Dosis máxima: 300 miligramos al día. Niños de 6 a 12 años: 12.5 a 25 miligramos cada 6 a 8 horas.Dosis máxima: 150 miligramos al día.(No se recomiendan presentaciones sólidas en niños pequeños. Evitar en menores de 2 años). Oral (Tabletas, Cápsulas, Comprimidos) Insomnio ocasional 50 miligramos administrados 20 a 30 minutos antes de acostarse. No se recomienda su uso sin estricta supervisión médica. Algunas pautas indican 25 a 50 miligramos únicamente en mayores de 12 años. Oral (Jarabe 250 miligramos / 100 mililitros) Alergia / Antitusivo 10 a 20 mililitros (equivalente a 25 – 50 miligramos) cada 4 a 6 horas. Niños de 6 a 12 años: 5 a 10 mililitros (12.5 – 25 miligramos) cada 4 a 6 horas. Niños de 2 a 5 años: 2.5 mililitros cada 4 a 6 horas (solo bajo indicación médica). Regla por peso (3 a 12 años): 5 miligramos por kilogramo de peso corporal al día, fraccionada cada 6 a 8 horas. Dosis máxima: 50 miligramos por kilogramo al día.(Contraindicado en menores de 2 años). Parenteral (Intramuscular o Intravenosa lenta) Hipersensibilidad aguda 10 a 50 miligramos por dosis, cada 8 horas. Dosis máxima: 400 miligramos al día. Niños de 3 a 12 años: 5 miligramos por cada kilogramo de peso corporal al día, fraccionado en 4 dosis (cada 6 horas). Dosis máxima: 300 miligramos al día. Tópica (Crema al 2 por ciento) Prurito localizado Aplicar una capa fina sobre la zona afectada de 3 a 4 veces al día. Aplicar una capa fina sobre la zona afectada de 3 a 4 veces al día. (Evitar en menores de 2 años y no aplicar en áreas extensas de piel). 6. Mecanismo de acción La difenhidramina ejerce su efecto clínico a través de múltiples vías: 7. Efectos secundarios Los efectos secundarios de la difenhidramina son previsibles a dosis terapéuticas y derivan directamente de sus propiedades sedantes y anticolinérgicas: 8. Efectos adversos Estas son reacciones indeseables que indican una intolerancia, susceptibilidad del paciente, o que pueden comprometer su bienestar: 9. Toxicidad y manejo La sobredosis aguda de difenhidramina representa una urgencia médica. El máximo peligro reside en sus profundos efectos de excitación sobre el Sistema Nervioso Central, combinados con una toxicidad cardiaca por el bloqueo de los canales de sodio. Manifestaciones Clínicas de Toxicidad: El paciente presenta un cuadro clínico muy similar a la intoxicación por atropina (síndrome anticolinérgico tóxico): Manejo Terapéutico de la Toxicidad: No existe un antídoto de primera línea universal; el abordaje se basa en un tratamiento sintomático estricto y medidas de mantenimiento vital.
Loratadina
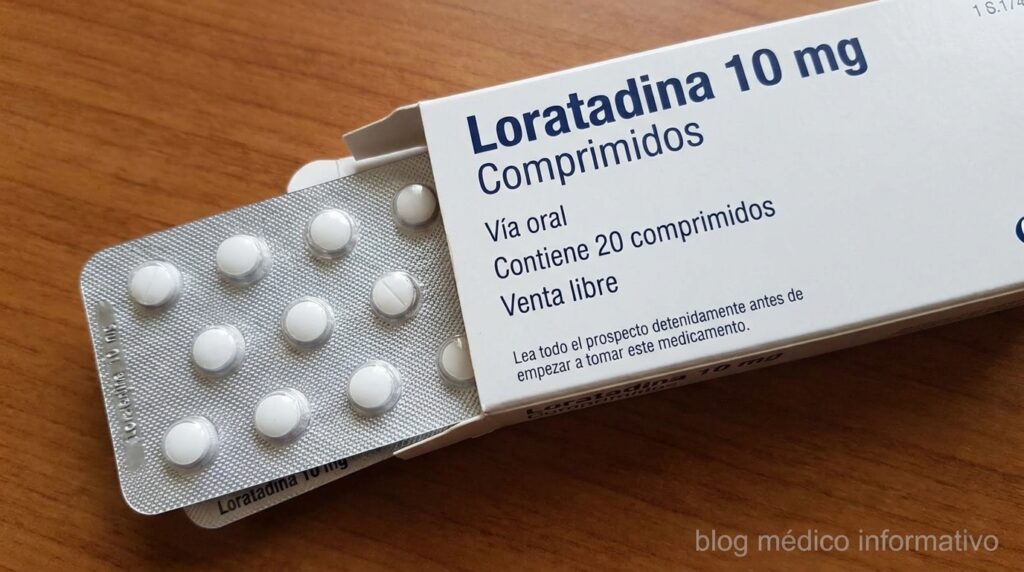
Monografía farmacológica: Loratadina Como profesionales de la salud, es fundamental mantener actualizados nuestros conocimientos sobre los fármacos de uso diario. A continuación, presento la monografía farmacológica detallada de la Loratadina, una guía clínica indispensable para la consulta médica, estructurada para una lectura rápida y precisa. 1. Nombre del medicamento, principales usos Nombre genérico: Loratadina. Principales usos terapéuticos: Este fármaco está indicado principalmente para el manejo y alivio temporal de los síntomas derivados de procesos alérgicos y de hipersensibilidad inmediata. Sus indicaciones avaladas incluyen: 2. Tipos La loratadina es un fármaco único en su composición, clasificado farmacológicamente como un antihistamínico tricíclico de segunda generación (de acción periférica y perfil no sedante). Es importante destacar que no existen diferentes subtipos de sales de loratadina en el mercado. Clínicamente, se considera un profármaco, dado que su efecto terapéutico sostenido depende fundamentalmente de su metabolito activo principal: la desloratadina (la cual también se comercializa de forma independiente). 3. Tiempos Farmacocinéticos a) Tiempo de absorción: Tras su administración por vía oral, la loratadina presenta una absorción rápida y casi completa en el tracto gastrointestinal. b) Vida media: c) Tiempo de aclaramiento: Presenta un aclaramiento de tipo mixto y prolongado que facilita la cómoda posología de una dosis al día. Sufre un extenso metabolismo hepático de primer paso, mediado mayoritariamente por las enzimas del sistema del citocromo P-450, específicamente las vías citocromo P450 3A4 (CYP3A4) y citocromo P450 2D6 (CYP2D6). Se excreta de forma equilibrada: aproximadamente un 40 por ciento en la orina y otro 40 por ciento en las heces a lo largo de un periodo de 10 días, eliminándose principalmente en forma de metabolitos conjugados inactivos. 4. Presentaciones y gramaje La loratadina comercializada cuenta con presentaciones adaptadas tanto para la población pediátrica como para adultos. Las más estandarizadas son: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según la edad, el peso y la presentación del medicamento: Grupo de Edad / Peso Presentación Sugerida Dosis Recomendada Adultos y niños mayores de 12 años Tabletas (10 miligramos) o Jarabe 1 tableta (10 miligramos) o 10 mililitros vía oral, 1 vez cada 24 horas. Niños de 2 a 12 años (Peso > 30 kilogramos) Tabletas (10 miligramos) o Jarabe 1 tableta (10 miligramos) o 10 mililitros vía oral, 1 vez cada 24 horas. Niños de 2 a 12 años (Peso < 30 kilogramos) Jarabe (1 miligramo / 1 mililitro) 5 mililitros (5 miligramos) vía oral, 1 vez cada 24 horas. Niños menores de 2 años No aplica Se debe evitar su uso. No se ha establecido seguridad ni eficacia. Ajuste de dosis en poblaciones especiales: En pacientes que presenten insuficiencia hepática grave o insuficiencia renal severa (Tasa de Filtración Glomerular < 30 mililitros por minuto), la dosis inicial recomendada es de 10 miligramos administrados en días alternos (cada 48 horas) o bien, 5 miligramos diarios. 6. Mecanismo de acción La loratadina actúa como un antagonista selectivo de los receptores de histamina tipo 1 (H1) a nivel estrictamente periférico (tracto gastrointestinal, útero, grandes vasos y músculo liso bronquial). Su mecanismo consiste en competir de forma reversible por los sitios receptores con la histamina libre en las células efectoras, logrando estabilizar el receptor en su conformación inactiva. Su rasgo distintivo como fármaco de segunda generación es su escasa lipofilia y su alta afinidad a la glicoproteína P. Estas características evitan que atraviese la barrera hematoencefálica de manera significativa. Como resultado, la ocupación de los receptores H1 en el Sistema Nervioso Central (SNC) es mínima, careciendo de efectos sedantes y antimuscarínicos (anticolinérgicos) clínicamente importantes a dosis terapéuticas. Adicionalmente, se le atribuyen propiedades antialérgicas que actúan inhibiendo la respuesta inflamatoria: reduce la expresión de la molécula de adhesión intercelular 1 (ICAM-1) implicada en la migración de leucocitos y atenúa tanto la quimiotaxis como la activación de eosinófilos que induce el factor activador de plaquetas. 7. Efectos secundarios A dosis terapéuticas convencionales (10 miligramos diarios), la loratadina presenta un perfil de tolerabilidad altamente favorable. Los efectos secundarios esperados (leves y comunes) abarcan: 8. Efectos adversos Aunque infrecuentes, las respuestas indeseables de mayor gravedad reportadas incluyen: 9. Toxicidad y manejo Perfil toxicológico: A diferencia de otros antihistamínicos de segunda generación retirados del mercado, la literatura avala que la loratadina carece de cardiotoxicidad severa; es decir, no prolonga el intervalo QT en el Electrocardiograma (ECG) ni genera arritmias ventriculares graves en dosis habituales. Se considera una dosis con potencial tóxico aquella ingesta (voluntaria o accidental) superior a 1.5 miligramos por kilogramo de peso. Clínica de la sobredosis: El cuadro clínico simula una sobredosis de atropina (síndrome anticolinérgico leve a moderado). Se caracteriza por: somnolencia severa, taquicardia sinusal, cefalea acentuada, midriasis (pupilas dilatadas), rubicundez facial (cara enrojecida), retención urinaria franca, sequedad extrema de piel y mucosas, hipomotilidad intestinal y agitación o irritabilidad motora. Protocolo de Manejo: Al no existir un antídoto específico, el abordaje terapéutico es netamente de soporte general y manejo sintomático:
Ranitidina
Monografía farmacológica: Ranitidina Nota Clínica Importante de Actualización: Es fundamental recordar a la comunidad médica que la Ranitidina fue retirada del mercado en la mayoría de los países a partir de los años 2019 y 2020. Agencias reguladoras como la Administración de Alimentos y Medicamentos de los Estados Unidos (FDA), la Agencia Europea de Medicamentos (EMA) y la Comisión Federal para la Protección contra Riesgos Sanitarios (COFEPRIS) en México, tomaron esta decisión tras la detección de niveles inaceptables de N-Nitrosodimetilamina (NDMA), un probable carcinógeno humano, cuya concentración aumenta con el tiempo y la temperatura de almacenamiento en el fármaco. La siguiente información farmacológica se presenta con fines de consulta histórica, académica y de referencia toxicológica. 1. Nombre del medicamento y principales usos Nombre genérico: Ranitidina. Principales usos clínicos e históricos: 2. Tipos de medicamento La ranitidina pertenece a una sola clase de fármacos: los antagonistas del receptor H2 de histamina (comúnmente conocidos como bloqueadores H2). A nivel de formulación, el principio activo se presentaba principalmente como Clorhidrato de ranitidina (sal de hidrocloruro). Ocasionalmente, se comercializó en combinación con citrato de bismuto (Citrato de bismuto y ranitidina) para esquemas de tratamiento de erradicación de la bacteria Helicobacter pylori. 3. Tiempos farmacocinéticos a) Tiempo de absorción Se absorbe rápidamente en el tracto intestinal tras su administración por vía oral. La concentración plasmática máxima (Tmax) se alcanza generalmente entre 1 a 3 horas. Posee una biodisponibilidad aproximada del 50% debido a que experimenta un metabolismo hepático de primer paso. Por vía intramuscular (IM), la absorción es muy rápida, alcanzando el pico plasmático en aproximadamente 15 minutos. En la vía intravenosa (IV), se alcanzan concentraciones terapéuticas de inmediato y se mantienen efectivas por un periodo de 6 a 8 horas. b) Vida media La vida media de eliminación plasmática es de aproximadamente 1.6 a 3 horas en pacientes adultos con función renal normal. Es vital considerar que esta vida media se prolonga significativamente en pacientes con insuficiencia renal, pudiendo llegar a 4.8 horas o más. c) Tiempo de aclaramiento El aclaramiento (o depuración) ocurre principalmente por excreción renal (filtración glomerular y secreción tubular) y, en menor medida, por metabolismo hepático. Aproximadamente el 30% de una dosis oral y el 70% de una dosis administrada por vía intravenosa (IV) se excreta en la orina como fármaco inalterado en un lapso de 24 horas. El aclaramiento total en adultos sanos es de 730 mililitros por minuto (mL/min). Este aclaramiento disminuye significativamente en ancianos, en pacientes con insuficiencia renal moderada a grave y en pacientes con quemaduras recientes. 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) La siguiente tabla resume las presentaciones más comunes y las posologías históricamente recomendadas. Consideración especial (Ajuste renal): En pacientes con aclaramiento de creatinina menor a 50 mililitros por minuto (mL/min), la dosis oral recomendada es de 150 miligramos (mg) cada 24 horas y la dosis por Vía Intravenosa (IV) es de 50 miligramos (mg) cada 18 a 24 horas. Presentación y Gramaje Dosis en Adultos Dosis en Niños (1 mes a 16 años) Gragea, Tableta o Comprimido(150 mg y 300 mg) Úlcera aguda / ERGE: 150 miligramos (mg) por vía oral cada 12 horas o 300 mg antes de dormir.Mantenimiento: 150 mg cada 24 horas (al acostarse).Zollinger-Ellison (Hipersecreción):150 mg cada 8 horas (dosis máxima de hasta 6 gramos por día en casos severos). Úlcera péptica: 2 a 4 miligramos por kilogramo de peso al día (mg/kg/día), divididos cada 12 horas (máximo 300 mg/día).ERGE: 5 a 10 mg/kg/día, divididos en 2 o 3 tomas. Jarabe / Solución Pediátrica(15 miligramos por mililitro [mg/mL] o 150 mg en 10 mL) Las mismas dosis calculadas para la vía oral en tabletas, ajustadas al volumen del jarabe. Utilizado principalmente por dificultad de deglución. Las mismas dosis orales pediátricas descritas arriba, calculadas estrictamente según el peso y convertidas a mililitros. Ampolleta / Solución Inyectable(50 miligramos en envases de 2 mL o 5 mL) Vía Intramuscular (IM): 50 miligramos (mg) cada 6 a 8 horas sin diluir.Vía Intravenosa (IV) intermitente: 50 mg cada 6 a 8 horas. (Diluir a 20 mL e infundir de forma lenta en no menos de 5 a 30 minutos).Infusión Vía Intravenosa (IV) continua: 6.25 miligramos por hora (mg/h). Vía Intravenosa (IV): 1 a 4 miligramos por kilogramo de peso al día (mg/kg/día), divididos para administrarse cada 6 a 8 horas (máximo 50 mg por dosis). Infundir lentamente en no menos de 15 a 30 minutos. 6. Mecanismo de acción La ranitidina ejerce una inhibición competitiva y reversible sobre el receptor H2 de histamina, el cual se ubica en la membrana basolateral de la célula parietal gástrica. Al bloquear la unión de la histamina, disminuye la concentración intracelular de adenosín monofosfato cíclico (AMPc) y reduce la secreción de iones de hidrógeno (ácido clorhídrico) hacia la luz del estómago. Sus efectos fisiológicos principales incluyen: 7. Efectos secundarios Son eventos predecibles asociados al uso normal, poco frecuentes (ocurren en menos del 3% de los pacientes), generalmente transitorios y leves: 8. Efectos adversos Los efectos adversos (eventos indeseables, inesperados o de mayor gravedad) son raros pero de gran importancia clínica: 9. Toxicidad y manejo La ranitidina posee un margen terapéutico amplio, por lo que la intoxicación aguda por sobredosis es poco frecuente y raramente fatal. Presentación clínica de la toxicidad: Los síntomas suelen ser una exacerbación de los efectos adversos: alteraciones de la marcha (ataxia), hipotensión severa, bradicardia y excentricidades en el comportamiento (confusión severa). En estudios preclínicos se observaron temblores, vómitos y taquipnea (respiración rápida) a dosis extremas. Medidas de prevención de toxicidad: Manejo de la sobredosis:
Sucralfato
Monografía farmacológica: Sucralfato Guía clínica farmacológica para profesionales de la salud sobre las indicaciones, dosis y manejo del Sucralfato. 1. Nombre del medicamento y principales usos Nombre genérico: Sucralfato Principales usos clínicos: El Sucralfato es un pilar en la gastroenterología y medicina crítica. Sus indicaciones principales incluyen: 2. Tipos El Sucralfato pertenece a la familia farmacológica de los agentes protectores de la mucosa gastrointestinal(antiulcerosos de acción local). Químicamente, es un complejo formado por octasulfato de sacarosa (un disacárido) e hidróxido de polialuminio (una sal básica de aluminio). No existen subtipos de este medicamento; se trata de un principio activo único dentro de su clase que actúa por adhesión física. 3. Tiempos 4 y 5. Presentaciones, gramaje y dosis A continuación, se detallan las presentaciones farmacéuticas comerciales (tabletas, suspensión y sobres) y las posologías recomendadas tanto para adultos como para pediatría (uso “fuera de etiqueta” o off-label, respaldado por asociaciones pediátricas). Población y Condición Clínica Presentación y Gramaje Recomendado Dosis Recomendada y Frecuencia Consideraciones de Administración y Duración Adultos:Úlcera gástrica, duodenal activa, o Gastritis Tabletas de 1 gramo o Suspensión (1 gramo / 5 mililitros o 20 gramos / 100 mililitros) 1 gramo, 4 veces al día (cada 6 horas). Alternativa: 2 gramos, 2 veces al día (cada 12 horas). Administrar Vía Oral (VO) con el estómago vacío, al menos 1 hora antes de las comidas y al acostarse. Duración sugerida: 4 a 8 semanas. Adultos:Profilaxis y mantenimiento de úlcera Tabletas de 1 gramo 1 gramo, 2 veces al día. Vía Oral. Duración según criterio médico para evitar recaídas. Adultos:Profilaxis de úlcera por estrés (UCI) Suspensión, sobres o tabletas trituradas 1 gramo, cada 4 a 6 horas. Vía Oral o por sonda nasogástrica. Administrar durante el periodo de estado crítico. Niños (Mayores de 12 años): Usos generales Tabletas o Suspensión 1 gramo, 4 a 6 veces al día. Dosis máxima: 8 gramos diarios. Vía Oral. Duración sugerida: 4 a 8 semanas. Niños (2 a 12 años): Usos generales y reflujo Suspensión (1 gramo / 5 mililitros) 500 miligramos (2.5 mililitros de suspensión), 4 a 6 veces al día. Vía Oral. Duración sugerida: 4 a 8 semanas. Lactantes y Niños (Menores de 2 años): Usos generales Suspensión (1 gramo / 5 mililitros) 250 miligramos (1.25 mililitros), 4 a 6 veces al día. Cálculo por peso: 40 a 80 miligramos por kilogramo al día (dividido cada 6 horas). Vía Oral. Duración según evolución pediátrica. Otras vías de administración Enemas Según preparación magistral o indicación institucional. Útil en proctitis por radiación o úlceras rectales. Nota de activación: Requiere un medio ácido para su correcta activación, por lo que no debe mezclarse de inmediato con agentes que neutralicen drásticamente el ácido del estómago. 6. Mecanismo de acción El Sucralfato es un agente de acción estrictamente local; no ejerce efectos sistémicos. Al entrar en contacto con el agua o las soluciones ácidas del estómago (con un Potencial de Hidrógeno o pH inferior a 4), la molécula experimenta un enlace cruzado y se polimeriza, formando una pasta (gel) altamente espesa, viscosa y de naturaleza polianiónica (con carga negativa). Esta pasta se une de manera selectiva y fuerte a las proteínas o exudados (que poseen carga positiva) presentes en la base de las úlceras o erosiones epiteliales mucosopurulentas. Esta unión desencadena los siguientes efectos protectores y reparadores: 7. Efectos secundarios Debido a su bajísima absorción sistémica, el Sucralfato es considerado un fármaco muy bien tolerado. Sus principales efectos secundarios derivan de su acción local y su componente de aluminio: 8. Efectos adversos Aunque raros, existen riesgos adversos que ameritan monitoreo clínico, especialmente en entornos hospitalarios o en uso conjunto con otros fármacos: 9. Toxicidad y manejo El Sucralfato está virtualmente desprovisto de toxicidad sistémica en individuos con riñones sanos. El principal riesgo clínico de toxicidad está intrínsecamente relacionado con la absorción del componente de aluminio. Toxicidad por aluminio: En pacientes con disfunción renal grave o Insuficiencia Renal Crónica, el catión de aluminio que llega a absorberse (<0.02 por ciento) no puede ser excretado adecuadamente. El uso ininterrumpido y prolongado conduce a una peligrosa acumulación de aluminio, que clínicamente puede provocar: Manejo y precauciones clínicas:
Racecadotrilo
Monografía farmacológica: Racecadotrilo 1. Nombre del medicamento y principales usos Nombre genérico: Racecadotrilo (también referido en la literatura médica y bioquímica como acetorfán o acetorfano). Principales usos clínicos: El racecadotrilo funciona como un medicamento antidiarreico y agente antisecretor intestinal puro. Está indicado principalmente para el tratamiento sintomático de la diarrea aguda inespecífica en pacientes adultos. En la población pediátrica (lactantes a partir de los 3 meses de edad y niños), su uso principal es como terapia adjunta y complementaria a la rehidratación oral o parenteral en el tratamiento de la diarrea aguda y la diarrea en general, de manera particular cuando las medidas de soporte clínico habituales y de hidratación resultan insuficientes por sí solas para el control de los síntomas. 2. Tipos de medicamento El racecadotrilo es clasificado desde el punto de vista farmacológico como un profármaco. Esto significa que la molécula original administrada no es activa por sí misma, sino que requiere ser hidrolizada una vez que ingresa en los tejidos periféricos del paciente para convertirse en su metabolito biológicamente activo. Este metabolito activo recibe el nombre de tiorfano (también denominado tiorfan). 3. Tiempos farmacocinéticos a) Tiempo de absorción Tras su administración por vía oral, el racecadotrilo presenta una absorción rápida en el tracto gastrointestinal. La actividad inhibitoria sobre la enzima plasmática diana comienza a observarse a los 30 minutos posteriores a su ingesta. La concentración plasmática máxima y el pico de su máxima actividad biológica se alcanzan a las 2.5 horas (dos horas y media). Es importante considerar en la consulta médica que la ingesta simultánea con alimentos retrasa este pico aproximadamente una hora y media, pero no altera la biodisponibilidad total del fármaco en el organismo. b) Vida media La semivida de eliminación biológica (vida media) del fármaco es de aproximadamente 3 horas. Sin embargo, su efecto clínico de inhibición enzimática se mantiene activo en el paciente por un periodo prolongado de hasta 8 horas tras la administración de una dosis terapéutica estándar. c) Tiempo de aclaramiento El aclaramiento del racecadotrilo es rápido y se realiza a través de la excreción de sus metabolitos (tanto de los activos como de los inactivos). Su vía de eliminación primordial es la vía renal (representando aproximadamente el 81.4 por ciento de la dosis eliminada), seguida de la vía fecal (alrededor de un 8 por ciento) y, finalmente, una fracción mínima sin significancia clínica a través de la vía pulmonar (menor al 1 por ciento). 4. Presentaciones y gramaje El racecadotrilo se encuentra disponible para prescripción en las siguientes presentaciones farmacológicas y gramajes: 5. Dosis en adultos y niños El tratamiento clínico con racecadotrilo tiene como pauta general no prolongarse por más de 7 días continuos. El tratamiento debe suspenderse en el momento en que el paciente registre 2 deposiciones consecutivas de consistencia normal. A continuación, se detalla la posología en una tabla de consulta rápida: Grupo de Pacientes Peso corporal / Edad aproximada Dosis recomendada y Presentación sugerida Frecuencia y modo de administración Lactantes Menos de 9 kilogramos (kg) (menores de 9 meses) 10 miligramos (mg) por toma (Granulado oral) 3 veces al día (cada 8 horas), vía oral. Administrar siempre junto a terapia de rehidratación. Lactantes y Niños De 9 a 13 kilogramos (kg) (de 9 a 30 meses) 20 miligramos (mg) por toma (Granulado oral) 3 veces al día (cada 8 horas), vía oral. Administrar siempre junto a terapia de rehidratación. Niños De 13 a 27 kilogramos (kg) (de 30 meses a 9 años) 30 miligramos (mg) por toma (Granulado oral) 3 veces al día (cada 8 horas), vía oral. Administrar siempre junto a terapia de rehidratación. Niños mayores Más de 27 kilogramos (kg) (mayores de 9 años) 60 miligramos (mg) por toma (Granulado oral) 3 veces al día (cada 8 horas), vía oral. Administrar siempre junto a terapia de rehidratación. Adultos Independiente del peso corporal 100 miligramos (mg) por toma. (Cápsulas) 3 veces al día (cada 8 horas), preferentemente antes de las comidas principales. Dosis inicial: 100 miligramos (mg) de inmediato, luego continuar el horario. Dosis máxima: 300 miligramos al día (mg/día). Consideraciones pediátricas fundamentales: La dosis estándar calculada en la población infantil es de 1.5 miligramos por kilogramo de peso corporal (mg/kg) por toma, administrada 3 veces al día. La dosis diaria total no debe exceder de aproximadamente 8 miligramos por kilogramo (mg/kg). El medicamento está estrictamente contraindicado en menores de 3 meses de edad. 6. Mecanismo de acción El racecadotrilo ejerce su función farmacológica como un agente antisecretor intestinal actuando a través de su metabolito activo, el tiorfano. Este metabolito funciona como un dipéptido inhibidor específico, competitivo y reversible de la enzima encefalinasa (una endopeptidasa neutra que se encuentra localizada en la membrana de los enterocitos del intestino delgado). La función fisiológica habitual de la encefalinasa es degradar las encefalinas (péptidos opioides endógenos). Por lo tanto, al inhibir esta enzima, el fármaco previene la degradación enzimática, prolongando la vida media y reforzando la acción local de las encefalinas endógenas en el tracto digestivo. Estas encefalinas activan posteriormente los receptores opioides delta, logrando así inhibir y reducir drásticamente la hipersecreción intestinal de agua y electrolitos que suele ser desencadenada por procesos inflamatorios o por toxinas bacterianas (como sucede, por ejemplo, con la toxina del cólera). Características fisiológicas distintivas: Es considerado un antisecretor puro porque reduce la hipersecreción patológica sin afectar ni inhibir la secreción celular basal. A diferencia de fármacos clásicos como la loperamida, el racecadotrilo no tiene ningún efecto sobre la motilidad intestinal (no la disminuye ni prolonga el tiempo de tránsito orocecal). Además, al poseer una estructura que no logra atravesar la barrera hematoencefálica de manera significativa, carece por completo de efectos secundarios sobre el Sistema Nervioso Central (SNC). 7. Efectos secundarios En la práctica clínica, el racecadotrilo destaca por tener un perfil de tolerabilidad muy favorable. Los efectos secundarios esperables suelen ser de carácter leve y transitorio, e incluyen: Es destacable mencionar a los pacientes que la incidencia clínica de estreñimiento reactivo tras su uso es significativamente menor al compararse con fármacos pertenecientes al grupo
Bromuro de pinaverio
Monografía farmacológica: Bromuro de Pinaverio Bienvenidos a esta ficha de consulta rápida, diseñada especialmente para profesionales de la salud que buscan una referencia farmacológica precisa y actualizada. En esta monografía revisaremos a detalle el bromuro de pinaverio, un fármaco ampliamente utilizado en la gastroenterología clínica. 1. Nombre del medicamento, principales usos Nombre: Bromuro de pinaverio. Principales usos: Este fármaco está indicado primordialmente como antiespasmódico de acción específica en el tracto gastrointestinal. Sus usos clínicos abarcan: 2. Tipos (si es que hay más de un solo tipo de medicamento) El bromuro de pinaverio es, químicamente, un derivado del amonio cuaternario (o nitrógeno cuaternario) y funcionalmente se clasifica como un antiespasmódico musculotrópico. En la práctica clínica y comercialmente, lo podemos prescribir en dos modalidades principales: 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento El perfil farmacocinético del bromuro de pinaverio está marcado por su escasa penetración sistémica, lo cual es una gran ventaja terapéutica. 4. Presentaciones y gramaje En el arsenal terapéutico, podemos encontrar el bromuro de pinaverio en las siguientes presentaciones farmacéuticas: 5. Dosis en adultos y niños Para asegurar la máxima eficacia y minimizar los riesgos de lesiones locales, es vital instruir correctamente al paciente sobre la posología y la forma de administración. Población Presentación y Gramaje Dosis Recomendada Vía de Administración y Observaciones Importantes Adultos Tableta de 50 miligramos (mg) 50 miligramos (mg), 3 veces al día. Oral. Tomar en medio de las comidas. Adultos Tableta de 100 miligramos (mg) 100 miligramos (mg), 2 veces al día. (Excepcionalmente hasta 100 mg, 3 veces al día en casos severos). Oral. Las tabletas no deben masticarse ni chuparse. Deben tragarse enteras con un vaso grande de agua en medio de las comidas. Nunca administrar antes de acostarse a dormir para evitar daño esofágico. Niños y adolescentes(menores de 18 años) Diversas presentaciones Uso no recomendado. No aplica. No se ha establecido la seguridad y eficacia en pacientes pediátricos; su indicación está restringida a adultos. 6. Mecanismo de acción El bromuro de pinaverio actúa como un calcio antagonista específico del músculo liso del tracto gastrointestinal. Ejerce su efecto espasmolítico bloqueando los canales de calcio dependientes de voltaje (específicamente los del tipo L) en las membranas celulares. Al impedir el flujo de iones de calcio hacia el interior de la célula muscular lisa, previene y alivia la contracción muscular. La clave de su gran perfil de seguridad radica en su estructura química: por ser un derivado con nitrógeno cuaternario (amonio cuaternario), presenta una muy baja penetración sistémica y no cruza la barrera hematoencefálica (BHE). Esto limita su acción directamente al tubo digestivo cuando se administra por vía oral, logrando ser altamente selectivo y careciendo de los efectos anticolinérgicos y cardiovasculares sistémicos que típicamente observamos en otros bloqueadores de canales de calcio. 7. Efectos secundarios Debido a su baja absorción sistémica, generalmente es un medicamento muy bien tolerado. Los efectos secundarios reportados suelen ser de intensidad leve y principalmente de carácter local: 8. Efectos adversos Los efectos adversos de mayor relevancia clínica se derivan principalmente de una técnica de administración incorrecta por parte del paciente. Consideraciones clínicas adicionales: 9. Toxicidad y manejo La toxicidad sistémica por bromuro de pinaverio es excepcionalmente rara gracias a su precaria absorción intestinal.
Rabeprazol
Monografía farmacológica: Rabeprazol Bienvenido a esta guía rápida de consulta médica. En esta monografía detallaremos las características farmacológicas, posología, indicaciones y perfil de seguridad del Rabeprazol, un medicamento clave en el manejo de la patología ácido-péptica. 1. Nombre del medicamento, principales usos Nombre: Rabeprazol (comercializado y utilizado clínicamente de forma habitual como rabeprazol sódico). Principales usos clínicos: 2. Tipos El rabeprazol pertenece a la clase farmacológica de los Inhibidores de la Bomba de Protones (IBP) gástrica. Químicamente, se clasifica como un derivado de los benzimidazoles sustituidos. En la práctica clínica rutinaria, este medicamento se emplea de forma exclusiva como una sal sódica (rabeprazol sódico). A diferencia de otros medicamentos de su misma familia farmacológica, no se detalla el uso comercial de múltiples isómeros o derivados adicionales bajo este principio activo. 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento 4. Presentaciones y gramaje El rabeprazol se encuentra disponible en el mercado principalmente en las siguientes formas farmacéuticas: Gramajes disponibles: 10 miligramos (mg) y 20 miligramos (mg). 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según la presentación, el gramaje y la población a tratar. Indicación Clínica Presentación / Gramaje Dosis en Adultos Dosis en Niños y Adolescentes Mantenimiento de Enfermedad por Reflujo Gastroesofágico (ERGE) Comprimidos con recubrimiento entérico / 10 miligramos (mg) 10 a 20 miligramos (mg) una vez al día (preferentemente por las mañanas). Adolescentes (12 años o más): 10 a 20 miligramos (mg) una vez al día por un máximo de 8 semanas. No recomendado como primera línea en menores de 12 años. Enfermedad por Reflujo Gastroesofágico (ERGE) erosiva y Úlceras pépticas activas Comprimidos con recubrimiento entérico / 20 miligramos (mg) 20 miligramos (mg) una vez al día (durante 4 a 8 semanas). En casos graves o resistentes, se puede usar 20 miligramos (mg) dos veces al día. Adolescentes (12 años o más, para patología erosiva): 20 miligramos (mg) una vez al día por un máximo de 8 semanas. Erradicación de Helicobacter pylori Comprimidos con recubrimiento entérico / 20 miligramos (mg) 20 miligramos (mg) dos veces al día (cada 12 horas) durante 7 a 14 días (dentro de un esquema de terapia combinada con antibióticos). Información no disponible / No recomendado. Síndrome de Zollinger-Ellison (estados hipersecretorios) Comprimidos con recubrimiento entérico / 20 miligramos (mg) Dosis inicial de 60 miligramos (mg) una vez al día. Se puede titular hasta 100 miligramos (mg) al día o 120 miligramos (mg) diarios divididos en dos tomas. El objetivo es reducir la secreción ácida a 1-10 milimoles por hora. Información no disponible / No recomendado. 6. Mecanismo de acción El rabeprazol es un profármaco que actúa como una base débil lipófila inactiva. Tras su absorción sistémica e intestinal, el fármaco difunde a través de las membranas lipídicas hasta llegar a las células parietales del estómago. Debido a su naturaleza química, se concentra selectivamente en el medio altamente ácido de los canalículos secretores de dichas células. En este entorno ácido, el profármaco se protona y sufre una conversión química hacia su forma activa: un catión de sulfenamida tiofílica reactivo. Este metabolito activo forma un enlace disulfuro covalente e irreversible con los grupos sulfhidrilo de la enzima Hidrogenión-Potasio Adenosina Trifosfatasa (H+/K+-ATPasa, conocida como la “bomba de protones”) ubicada en la superficie secretora. Al bloquear de manera definitiva esta vía común final, el rabeprazol suprime de forma profunda y sostenida la producción de ácido gástrico, tanto en su fase basal (durante el ayuno) como en la fase estimulada por la ingesta de alimentos. 7. Efectos secundarios Los efectos secundarios vinculados al uso del rabeprazol ocurren con una frecuencia baja; por lo general son de carácter leve, transitorio y dependientes de la dosis administrada. Los más reportados en la práctica clínica diaria incluyen: 8. Efectos adversos Los efectos adversos representan complicaciones más graves y raras. Usualmente están estrechamente asociados a la terapia crónica (tratamientos mantenidos por meses o años) o a susceptibilidades individuales del paciente: 9. Toxicidad y manejo A nivel general, la clase de los Inhibidores de la Bomba de Protones (IBP) se caracteriza por tener una “baja toxicidad”. La intoxicación aguda por sobredosis de rabeprazol es un evento clínico sumamente raro y la experiencia en salas de urgencias es muy limitada. Existen reportes de exposición accidental o intencional a dosis elevadas (hasta 80 miligramos diarios) sin que se manifiesten signos clínicos de toxicidad severa o síndromes toxicológicos específicos. Manejo de la sobredosis y consideraciones:
Pantoprazol
Monografía farmacológica: Pantoprazol Bienvenido a esta guía médica de consulta rápida sobre el Pantoprazol, un fármaco ampliamente utilizado en la práctica clínica diaria. Esta monografía está diseñada para profesionales de la salud que buscan información farmacológica detallada, actualizada y sintetizada. 1. Nombre del medicamento y principales usos Nombre: Pantoprazol Principales usos clínicos: 2. Tipos de medicamento El pantoprazol pertenece a la clase farmacológica de los Inhibidores de la Bomba de Protones (IBP). Desde el punto de vista químico y estructural, es un profármaco inactivo derivado de los benzimidazoles sustituidos. En el ámbito comercial, se encuentra formulado principalmente como dos sales: 3. Tiempos farmacocinéticos El conocimiento de la farmacocinética del pantoprazol es clave para predecir su inicio y duración de acción: 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) A continuación, se detalla la posología en una tabla consolidada según la formulación del fármaco: Presentación y Gramaje Dosis en Adultos Dosis en Niños Tabletas, Comprimidos o Grageas con recubrimiento entérico (20 miligramos) Mantenimiento de ERGE y profilaxis por AINEs: 20 miligramos cada 24 horas. Niños mayores de 5 años (Peso de 15 a menos de 40 kilogramos): 20 miligramos cada 24 horas (para ERGE, duración hasta 8 semanas). Tabletas, Comprimidos o Grageas con recubrimiento entérico (40 miligramos) ERGE erosiva y úlceras: 40 miligramos cada 24 horas (durante 4 a 8 semanas).Erradicación de H. pylori: 40 miligramos cada 12 horas (junto con antibióticos).Síndrome de Zollinger-Ellison: Iniciar con 80 miligramos al día, titulable hasta 160 a 240 miligramos diarios. (Las dosis mayores a 80 miligramos deben dividirse en dos tomas). Niños mayores de 5 años (Peso igual o mayor a 40 kilogramos): 40 miligramos cada 24 horas (para ERGE, duración hasta 8 semanas). Suspensión oral(Gramaje no estandarizado en la fuente) Utilizada principalmente en pacientes con dificultad para deglutir o portadores de sondas de alimentación. Se dosifica respetando los mismos esquemas de miligramos de la vía oral mencionados arriba. No se encuentra pauta pediátrica específica detallada. Formulación intravenosa (Inyección / Frasco ámpula de 40 a 80 miligramos para reconstitución) Alternativa sin vía oral / ERGE: 40 miligramos intravenosos cada 24 horas (hasta por 10 días).Sangrado de tubo digestivo: Bolo intravenoso intermitente de 80 miligramos, seguido de infusión continua a 8 miligramos por hora durante 72 horas (uso extendido en guías, pero catalogado fuera de indicación oficial u off-label). Inhibe el ácido hasta por 21 horas. No se ha establecido formalmente la seguridad y eficacia de la formulación intravenosa en la población pediátrica. 6. Mecanismo de acción El pantoprazol ingresa al organismo como un profármaco inactivo, comportándose como una base débil lipófila. Gracias a su recubrimiento entérico, atraviesa el ambiente ácido del estómago sin degradarse y se absorbe de manera óptima en el intestino delgado. Una vez en el torrente circulatorio sistémico, llega a las células parietales gástricas. El fármaco se difunde a través de las membranas lipídicas hasta llegar a los canalículos secretores ácidos de la célula parietal. En este espacio, debido a un potencial de hidrógeno (pH) extremadamente ácido (menor a 3), el pantoprazol se protoniza rápidamente. Esta protonación induce una conversión molecular que transforma al profármaco en su forma activa: un catión de sulfenamida tiofílica reactivo (o sulfenamida tetracíclica). Esta molécula activada se une de manera covalente a los residuos del aminoácido cisteína de la enzima Hidrógeno/Potasio-Adenosina Trifosfatasa (H+/K+ ATPasa), comúnmente conocida como la “bomba de protones”, ubicada en la superficie luminal. La formación de este enlace disulfuro produce una inhibición irreversible de la enzima. Como resultado, se bloquea la vía común final de la secreción de ácido clorhídrico gástrico, abarcando tanto la secreción de ácido basal como la estimulada por los alimentos. Para que la célula recupere su capacidad de secretar ácido, requiere sintetizar nuevas bombas enzimáticas, un proceso que toma varios días. 7. Efectos secundarios El perfil de tolerabilidad del pantoprazol es altamente favorable, presentando una baja frecuencia de efectos secundarios, los cuales suelen ser leves y transitorios. Los más comunes son: 8. Efectos adversos Aunque seguro a corto plazo, el uso prolongado o crónico del fármaco (generalmente mayor a un año) se asocia con efectos adversos de mayor severidad: 9. Toxicidad y manejo