
Tigeciclina
Monografía farmacológica: Tigeciclina La Tigeciclina es un antibiótico de amplio espectro de vital importancia en la práctica médica actual. Esta monografía está diseñada como una guía de referencia rápida y detallada para médicos, abarcando desde sus principales usos e indicaciones clínicas hasta su dosificación, mecanismo de acción y manejo de toxicidad. 1. Nombre del medicamento, principales usos Nombre: Tigeciclina. Principales usos: Es un antibiótico de amplio espectro reservado principalmente para situaciones clínicas donde los tratamientos antibacterianos alternativos no son adecuados o frente a infecciones por bacterias multirresistentes. Su uso debe ser estricto y cuidadoso debido a su asociación con un incremento en la mortalidad global en comparación con otros fármacos (advertencia de seguridad). Sus indicaciones clínicas incluyen: Nota clínica importante: No se recomienda el uso de Tigeciclina para infecciones del tracto urinario ni para bacteriemia primaria, debido a que las concentraciones activas del fármaco tanto en orina como en suero son relativamente bajas. 2. Tipos La tigeciclina pertenece a la clase farmacológica de las glicilciclinas (siendo el primer antibiótico de esta clase). Está estructuralmente emparentada con las tetraciclinas, ya que es un derivado semisintético de la minociclina (específicamente, la 9-t-butilglicilamido-minociclina). No existen múltiples subtipos o variaciones de este medicamento. 3. Tiempos 4. Presentaciones y gramaje 5. Dosis en adultos y niños El medicamento se administra en infusión intravenosa (IV) lenta (durante 30 a 60 minutos). Su uso está contraindicado en niños menores de 8 años debido al riesgo de alteración en el desarrollo óseo y manchas permanentes en los dientes. Tabla de Dosificación por Grupo Etario Tipo de Paciente Presentación y Gramaje Dosis Inicial (Impregnación / Carga) Dosis de Mantenimiento Duración del Tratamiento Adultos Vial con polvo liofilizado de 50 miligramos (mg) 100 miligramos (mg) por vía intravenosa (IV). 50 miligramos (mg) por vía intravenosa (IV) cada 12 horas. 5 a 14 días. Adolescentes(12 a menores de 18 años) Vial con polvo liofilizado de 50 miligramos (mg) No requiere dosis de carga distinta. 50 miligramos (mg) por vía intravenosa (IV) cada 12 horas (Dosis máxima: 50 miligramos (mg) / 12 h). 5 a 14 días. Niños (8 a menores de 12 años) Vial con polvo liofilizado de 50 miligramos (mg) No requiere dosis de carga distinta. 1.2 miligramos por kilogramo de peso (mg/kg) por vía intravenosa (IV) cada 12 horas (Dosis máxima: 50 miligramos (mg) / 12 h). 5 a 14 días. Ajustes de dosis por comorbilidades: 6. Mecanismo de acción La tigeciclina es un agente antibacteriano de acción principalmente bacteriostática. Actúa inhibiendo la traducción y síntesis de proteínas bacterianas al unirse de forma reversible a la subunidad ribosomal 30S. Esta unión bloquea la entrada de las moléculas de aminoacil-ARNt (Ácido Ribonucleico de transferencia) en el sitio A (aceptor) del complejo ribosoma-ARN mensajero, impidiendo la incorporación de residuos de aminoácidos y la elongación de las cadenas peptídicas. Su estructura molecular única (posee un gran sustituyente voluminoso butilglicilamido-t en la posición 9) le permite evadir los dos mecanismos principales de resistencia bacteriana clásicos contra las tetraciclinas: 7. Efectos secundarios Los efectos secundarios reportados suelen ser un efecto de clase y de toxicidad directa. Incluyen: 8. Efectos adversos La terapia con tigeciclina conlleva riesgos más severos que deben monitorizarse estrictamente: 9. Toxicidad y manejo
Tenofovir
Monografía farmacológica: Tenofovir Esta guía de consulta rápida está diseñada para profesionales de la salud y compila la información farmacológica esencial sobre el Tenofovir, un pilar en el manejo de enfermedades virales crónicas. A continuación, se detallan sus características farmacocinéticas, posología, perfil de seguridad y pautas de manejo clínico. 1. Nombre del medicamento, principales usos Nombre genérico: Tenofovir Principales usos clínicos: 2. Tipos de formulación El Tenofovir es un profármaco que requiere metabolización en el organismo para volverse activo. En la práctica clínica existen dos formulaciones principales (sales) diseñadas para mejorar su biodisponibilidad oral y perfil de seguridad: 3. Tiempos farmacocinéticos a) Tiempo de absorción (Concentración máxima): b) Vida media: c) Tiempo de aclaramiento: La eliminación es eminentemente por vía renal. Aproximadamente el 70% al 80% del fármaco se recupera sin modificaciones en la orina. El aclaramiento sistémico de tenofovir es de aproximadamente 300 mililitros por minuto, una cifra que supera la tasa de filtración glomerular normal, lo que evidencia que se elimina mediante una combinación de filtración glomerular y secreción tubular activa (a través de los transportadores de aniones orgánicos OAT1 y OAT3). 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños Nota clínica de ajuste posológico: En pacientes con insuficiencia renal que presenten un Aclaramiento de Creatinina menor a 50 mililitros por minuto, es obligatorio disminuir la dosis o ajustar el intervalo del Fumarato de Tenofovir Disoproxilo (TDF). En contraste, el Fumarato de Tenofovir Alafenamida (TAF) no requiere ajuste de dosis si el Aclaramiento de Creatinina es mayor a 15-30 mililitros por minuto. Tipo de Tenofovir Presentaciones y Gramaje Dosis en Adultos Dosis en Niños y Adolescentes Fumarato de Tenofovir Disoproxilo (TDF) Tabletas/Comprimidos: 300 miligramos (mg) [equivalente a 245 mg de tenofovir disoproxilo], 250 mg, 200 mg, 150 mg.Polvo oral (gránulos): 40 miligramos por gramo (mg/g). VIH-1 o VHB: 300 miligramos (1 tableta de 300 mg) por vía oral, cada 24 horas, con o sin alimentos. VIH-1 (mayores de 2 años) y VHB (mayores de 12 años):• 35 kilogramos (kg) o más: 300 miligramos al día.• Menos de 35 kg: Se dosifica por peso utilizando tabletas de menor gramaje (150 mg a 250 mg) o polvo oral a razón de 8 miligramos por kilogramo (mg/kg) al día. Fumarato de Tenofovir Alafenamida (TAF) Tabletas/Comprimidos: 28 miligramos (equivalente a 25 miligramos de tenofovir alafenamida).Frecuentemente se encuentra en co-formulaciones en dosis de 10 miligramos o 25 miligramos. VHB crónico: 25 miligramos (1 tableta) por vía oral, cada 24 horas, acompañado de alimentos. VHB crónico: (Adolescentes mayores de 12 años y con un peso de al menos 35 kilogramos): 25 miligramos una vez al día con alimentos. No recomendado en menores de 12 años. 6. Mecanismo de acción El Tenofovir pertenece a la familia farmacológica de los Inhibidores Nucleotídicos de la Transcriptasa Inversa (INTI). Es un análogo de nucleótido, específicamente un fosfonato acíclico del monofosfato de adenosina. Una vez que penetra en la célula, las enzimas celulares (cinasas celulares) lo fosforilan hasta convertirlo en su metabolito activo: el difosfato de tenofovir (que estructural y funcionalmente actúa como un trifosfato). Este metabolito ejerce su efecto clínico inhibiendo de manera competitiva la enzima transcriptasa inversa del Virus de la Inmunodeficiencia Humana (VIH) y la enzima polimerasa del Ácido Desoxirribonucleico (ADN) del Virus de la Hepatitis B (VHB), compitiendo con el sustrato natural del cuerpo humano (la desoxiadenosina 5′-trifosfato). Al incorporarse a la cadena del Ácido Desoxirribonucleico (ADN) viral naciente, como el fármaco carece de un grupo químico vital llamado 3′-hidroxilo, provoca la terminación prematura de la cadena de Ácido Desoxirribonucleico (ADN) y, por ende, bloquea irreversiblemente la replicación del virus. Su toxicidad selectiva y bajo efecto en células sanas se explica por su escasa afinidad por las polimerasas del Ácido Desoxirribonucleico (ADN) humano (alfa, beta y gamma). 7. Efectos secundarios Por lo general, el Tenofovir es un medicamento bien tolerado. Los efectos secundarios suelen ser frecuentes pero de intensidad leve a moderada: 8. Efectos adversos Estos son los efectos graves, potencialmente mortales o que requieren una monitorización médica estricta y la posible suspensión del fármaco: 9. Toxicidad y manejo Cuadro clínico de sobredosis o toxicidad aguda: Se caracteriza principalmente por una exacerbación dramática de los efectos adversos renales (con elevación aguda de la creatinina sérica y una hipofosfatemia severa) acompañada de síntomas gastrointestinales severos. En casos extremos, el paciente puede desarrollar acidosis láctica clínica. Interacciones que exacerban la toxicidad: Vigilancia clínica (Prevención): Manejo terapéutico ante toxicidad o sobredosis:
Teicoplanina
Monografía farmacológica: Teicoplanina La Teicoplanina es un potente agente antimicrobiano de uso intrahospitalario. Esta monografía está diseñada como una guía de consulta rápida y actualizada para profesionales de la salud, estructurada para facilitar la toma de decisiones clínicas oportunas. 1. Nombre del medicamento y principales usos Nombre del medicamento: Teicoplanina. Principales usos clínicos: Antimicrobiano indicado para el tratamiento de infecciones graves causadas por bacterias grampositivas sensibles, tanto aerobias como anaerobias. Su espectro incluye cepas resistentes a la meticilina y cefalosporinas, abarcando Staphylococcus aureus, Streptococcus (hemolíticos y no hemolíticos), Enterococcus, Listeria monocytogenes y Clostridium (incluyendo Clostridium difficile). En la práctica médica, se utiliza principalmente para: 2. Tipos La Teicoplanina es un antibiótico perteneciente a la clase de los glucopéptidos, estructuralmente emparentado con la vancomicina. En la práctica clínica y farmacológica no se divide en “tipos” moleculares distintos para su prescripción. El principio activo es un complejo natural formado por una mezcla de seis compuestos muy similares producidos por el microorganismo Actinoplanes teichomyceticus: cinco compuestos principales estrechamente relacionados (Teicoplanina A2-1 a A2-5) con un sustituyente en un ácido decanoico o nonanoico, y un compuesto menor (RS-1) con un hidrógeno terminal en el oxígeno. Todas las presentaciones comerciales contienen esta misma mezcla activa. 3. Tiempos farmacocinéticos a) Tiempo de absorción: b) Vida media: Posee una vida media de eliminación terminal extraordinariamente prolongada. En pacientes con una función renal conservada, oscila entre las 45 a 70 horas (h), pudiendo documentarse hasta 130 a 170 horas (h) dependiendo de la literatura clínica. Esta característica farmacocinética permite, en la mayoría de las indicaciones, esquemas de dosificación de una sola vez al día. c) Tiempo de aclaramiento: El aclaramiento plasmático total es de aproximadamente 11.9 mililitros por hora por kilogramo (mL/h/kg), con una correlación directa con el aclaramiento de creatinina del paciente. La teicoplanina prácticamente no sufre metabolismo hepático (menos del 10 por ciento (%)). Cerca del 90 al 97 por ciento (%) del fármaco se excreta de forma inalterada por la orina mediante filtración glomerular. La eliminación completa del organismo puede tardar hasta 16 días. 4 y 5. Presentaciones, gramaje y dosis A continuación, se integran las presentaciones comerciales y las pautas posológicas ajustadas por grupo etario y severidad clínica. Nota clínica importante: En adultos con función renal deteriorada o insuficiencia renal, es obligatorio ajustar la dosis de mantenimiento a partir del cuarto día de tratamiento, prolongando el intervalo de dosificación para evitar acumulación tóxica. Presentación y Gramaje Población y Severidad Clínica Dosis de Carga Dosis de Mantenimiento y Vías de Administración Polvo liofilizado inyectable(Frasco ámpula de 200 miligramos (mg) o 400 mg + ampolleta diluyente de 3 a 3.2 mililitros (mL)) Adultos: Infecciones severas (ej. endocarditis, septicemia, osteomielitis) 12 miligramos por kilogramo (mg/kg) o 400 mg por vía intravenosa (IV) cada 12 horas (h) por 3 a 5 dosis. 12 mg/kg o 400 mg al día por vía intravenosa (IV) o intramuscular (IM) en dosis única. (En endocarditis considerar dosis mayores a 6 mg/kg/día). Polvo liofilizado inyectable(Frasco ámpula de 200 mg o 400 mg + ampolleta diluyente) Adultos: Infecciones moderadas (ej. piel, tejidos blandos, tracto urinario) o dosis estándar 6 mg/kg o 400 mg por vía IV o IM cada 12 h durante 3 dosis (o por 4 días). 6 mg/kg o 200 a 400 mg al día por vía IV o IM en dosis única. Polvo liofilizado inyectable(200 mg o 400 mg) Niños: De 2 meses a 12 o 16 años (Infecciones severas) 10 mg/kg por vía IV cada 12 h por 3 dosis. 6 a 10 mg/kg al día por vía IV o IM en dosis única. Polvo liofilizado inyectable(200 mg o 400 mg) Recién nacidos:Menores a 2 meses 16 mg/kg mediante infusión IV de 30 minutos, como dosis única el primer día. 8 mg/kg mediante infusión IV de 30 minutos, una vez al día. Solución oral (Liofilizado inyectable preparado para vía oral) Adultos: Diarrea asociada a antibióticos por Clostridium difficile No aplica 200 mg disueltos en agua, administrados por vía oral, dos veces al día. 6. Mecanismo de acción La teicoplanina es un antibiótico bactericida (con excepción de los enterococos, frente a los cuales suele comportarse como bacteriostático). Actúa inhibiendo la biosíntesis de la pared celular bacteriana. Se une de manera firme, selectiva, reversible y con alta afinidad al extremo terminal D-alanil-D-alanina del péptido precursor (peptidoglucano naciente). Al bloquear este sitio, inhibe la acción de la enzima transglucosilasa, impidiendo la polimerización, la elongación y la formación de enlaces cruzados (entrecruzamiento) en el peptidoglucano. Esto debilita profundamente la pared celular, desestabiliza a la bacteria y ocasiona su lisis celular. 7. Efectos secundarios Generalmente incluyen manifestaciones sistémicas y locales. Aunque es bien tolerada, puede presentar: 8. Efectos adversos Aunque presenta un perfil de toxicidad menor que otros fármacos de su familia (como la vancomicina), puede desencadenar efectos adversos de consideración: 9. Toxicidad y manejo Toxicidad y Sinergias: El riesgo de nefrotoxicidad y ototoxicidad se incrementa sustancialmente si se administra de forma conjunta con otros fármacos que comparten este perfil. Se debe evitar el uso simultáneo con aminoglucósidos, anfotericina B, ciclosporina A o diuréticos de asa (como furosemida). En casos de sobredosis masiva (ej. reportes pediátricos de hasta 100 mg/kg), se ha observado alteración aguda renal, irritabilidad y agitación severa. Manejo e intervenciones clínicas:
Talidomida
Monografía farmacológica: Talidomida Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En esta revisión exhaustiva, abordaremos las propiedades, indicaciones, dosis y manejo de seguridad de la Talidomida, un fármaco inmunomodulador de gran relevancia clínica, especialmente en el campo de la hematología y la dermatología. 1. Nombre del medicamento, principales usos Nombre genérico: Talidomida. Nombres comerciales comunes: Talizer, Inmunoprin, Thalomid (varían según la región). Principales usos aprobados (Primera línea y mantenimiento): Otros usos con eficacia demostrada, limitados o fuera de indicación (Off-label / Investigación): 2. Tipos La talidomida es el compuesto original y pionero de la clase de los fármacos inmunomoduladores (IMiDs). En su forma química, existe a pH fisiológico como un derivado racémico del ácido glutámico, compuesto por una mezcla de isómeros (enantiómeros) S(-) y R(+). Existe una interconversión rápida entre ambos en el plasma sanguíneo; el equilibrio favorece al producto R(+), mientras que el enantiómero S(-) es el responsable de las propiedades sedantes del fármaco. A partir de la estructura de la talidomida, la ciencia médica ha desarrollado análogos de segunda y tercera generación (derivados IMiDs) para reducir la toxicidad y aumentar la potencia, siendo los principales la lenalidomida y la pomalidomida. 3. Tiempos farmacocinéticos a) Tiempo de absorción: La absorción en el tracto gastrointestinal es lenta pero extensa. La concentración plasmática máxima se alcanza entre 3 y 4 horas posteriores a la administración oral. Presenta una latencia de absorción aproximada de 30 a 40 minutos. b) Vida media: La vida media de eliminación aparente oscila entre 6 y 8.7 horas. Dada su baja solubilidad, la talidomida presenta el fenómeno farmacocinético “flip-flop” (la velocidad de absorción es más lenta que la de eliminación), por lo que esta vida media refleja principalmente su tasa de absorción continua. c) Tiempo de aclaramiento (Clearance): La depuración corporal total se calcula en 10.4 litros por hora (L/h). Más del 90 por ciento del medicamento absorbido se hidroliza espontáneamente en los fluidos corporales y se excreta en orina y heces dentro de las primeras 48 horas. Destaca que no requiere de un metabolismo hepático primario intenso. 4. Presentaciones y gramaje 5. Dosis en adultos y niños A continuación, se detalla la posología en relación con las presentaciones y la población objetivo: Indicación Clínica Pacientes Adultos Pacientes Pediátricos (Usos excepcionales / off-label) Mieloma Múltiple Dosis inicial: 100 a 200 mg por día (dosis única antes de acostarse). Ajustar según edad y recuento de neutrófilos/plaquetas. No indicado formalmente para esta patología en pediatría. Eritema Nodoso Leproso Inicio: 200 a 400 mg por día. Mantenimiento: 50 a 100 mg por día (periodos prolongados). Dosis sujetas a criterio del especialista en casos refractarios (iniciar con la dosis menor posible). Estomatitis aftosa en infección por VIH 200 mg por día (puede aumentar a 200 mg dos veces al día en refractariedad). Adolescentes mayores de 13 años: 200 mg, 1 vez al día por 4 semanas (suspender al mejorar). Enfermedad de Injerto contra Huésped (GVHD) Guías variables. Se ajusta según respuesta clínica y aparición de neurotoxicidad. Mayores de 2 años: Iniciar con 3 a 6 mg por kilogramo (kg) al día (dividido en 2 a 4 tomas). Máximo: 12 mg/kg/día. Enfermedad de Crohn Reservado para falla terapéutica severa. Mayores de 2 años: 1.5 a 2.5 mg por kilogramo (kg) al día (máximo 300 mg al día). 6. Mecanismo de acción Las acciones fisiológicas de la talidomida son complejas y actúan a través de múltiples vías: 7. Efectos secundarios Se refieren a los efectos previsibles, usualmente relacionados con la tolerabilidad del tratamiento: 8. Efectos adversos Estos son los eventos indeseables de gran gravedad que representan un riesgo médico elevado: 9. Toxicidad y manejo El abordaje clínico exige un monitoreo riguroso centrado en la prevención de daños estructurales: Manejo Teratogénico (Contraindicación absoluta y Control Estricto): NUNCA debe administrarse en el embarazo. El fármaco está regulado por programas de distribución restringida del fabricante. Requiere prescripción por médicos con licencia especial. Las mujeres fértiles deben usar dos métodos anticonceptivos eficaces antes, durante y después del tratamiento. Los varones deben utilizar condón (el fármaco se excreta en el semen). Prohibida la donación de sangre para todos los pacientes. Manejo del Riesgo Trombótico: Por la alta tasa de Trombosis Venosa Profunda (TVP), la mayoría de los pacientes oncológicos requiere tromboprofilaxis (anticoagulantes preventivos) durante los primeros 5 meses de tratamiento. Se utilizan heparinas de bajo peso molecular, warfarina o ácido acetilsalicílico (aspirina) dependiendo del riesgo de cada paciente. Manejo de la Neurotoxicidad: Examen físico neurológico de rutina en busca de neuropatía: Manejo de la Mielosupresión: Suspender de forma temporal el medicamento si el recuento absoluto de neutrófilos desciende a menos de 750 por milímetro cúbico (mm3). Se debe reiniciar con dosis menores una vez resuelta la crisis neutropénica.
Sofosbuvir velpatasvir
Monografía farmacológica: Sofosbuvir / Velpatasvir Bienvenidos a esta ficha farmacológica diseñada para profesionales de la salud. En esta revisión detallada, abordaremos todo lo que el médico debe recordar sobre la combinación de Sofosbuvir / Velpatasvir, un tratamiento de vanguardia para la infección por el Virus de la Hepatitis C (VHC). A continuación, desglosamos su farmacocinética, dosis pediátricas y en adultos, mecanismos de acción y perfil de seguridad. 1. Nombre del medicamento y principales usos 2. Tipos de medicamento No existen múltiples variantes o tipos de esta molécula. Se trata de un régimen de tableta única (combinación de dosis fija) compuesto por dos agentes Antivirales de Acción Directa (AAD) con mecanismos sinérgicos: 3. Tiempos (Farmacocinética) Comprender la farmacocinética de esta combinación es vital para prever interacciones y tiempos de respuesta metabólica. a) Tiempo de absorción (Tmax): La administración del fármaco puede realizarse con o sin alimentos. b) Vida media: c) Tiempo de aclaramiento y eliminación: 4 y 5. Presentaciones, gramaje y Dosis (Adultos y niños) A continuación, se detalla la posología recomendada de acuerdo con el grupo etario y el peso del paciente. Población y Peso del Paciente Presentación Farmacéutica Gramaje (Sofosbuvir / Velpatasvir) Dosis Recomendada y Duración Adultos y niños (peso de 30 kilogramos o más) Comprimidos recubiertos con película 400 miligramos (mg) / 100 miligramos (mg) 1 comprimido por vía oral cada 24 horas. Duración estándar: 12 semanas. Niños (peso de 17 kilogramos a menos de 30 kilogramos) Comprimidos recubiertos o granulado oral (pellets) 200 miligramos (mg) / 50 miligramos (mg) 1 comprimido o 1 sobre de granulado por vía oral cada 24 horas durante 12 semanas. Niños (peso menor a 17 kilogramos) Granulado oral (pellets) 150 miligramos (mg) / 37.5 miligramos (mg) 1 sobre de granulado por vía oral cada 24 horas durante 12 semanas. Consideración clínica: En cuadros de cirrosis descompensada, este esquema debe suplementarse invariablemente con ribavirina, calculada con base en el peso del paciente. 6. Mecanismo de acción Esta terapia dual combina dos Antivirales de Acción Directa (AAD) que atacan diferentes blancos esenciales del ciclo de vida viral: 7. Efectos secundarios La combinación farmacológica se caracteriza por ser muy bien tolerada por la mayoría de los pacientes. En el seguimiento clínico, las reacciones secundarias más comunes son: Si el régimen incluye la coadministración con ribavirina, el profesional médico debe sumar al perfil de tolerabilidad los efectos propios de esta última (especialmente la anemia hemolítica). 8. Efectos adversos Existen eventos clínicos de mayor severidad y advertencias fundamentales a tener en cuenta durante la prescripción: 9. Toxicidad y manejo
Sofosbuvir ledipasvir
Monografía farmacológica: Sofosbuvir y Ledipasvir Esta monografía clínica está diseñada como una herramienta de consulta rápida para profesionales de la salud, detallando las pautas de uso, farmacocinética, dosificación y perfil de seguridad de la combinación de Sofosbuvir y Ledipasvir en el tratamiento de la Hepatitis C. 1. Nombre del medicamento, principales usos Nombre genérico: Sofosbuvir y Ledipasvir (comercializado frecuentemente bajo la marca comercial Harvoni). Principales usos clínicos: Este fármaco está indicado primordialmente para el tratamiento de la infección crónica por el Virus de la Hepatitis C (VHC) en adultos y pacientes pediátricos (de 3 años de edad y mayores). Su espectro de acción abarca el tratamiento de los genotipos 1, 3, 4, 5 y 6 del Virus de la Hepatitis C (VHC). Se prescribe en pacientes con diferentes estadios de la enfermedad: Dependiendo del escenario clínico y del grado de daño hepático, este medicamento puede prescribirse como monoterapia o en combinación farmacológica con Ribavirina. 2. Tipos No existen diferentes variantes moleculares comerciales o tipos aislados en su presentación habitual para esta indicación. Se trata exclusivamente de un medicamento en combinación de dosis fija administrada de forma completamente oral (dos principios activos coformulados en una sola unidad de dosificación). Pertenece al grupo farmacológico de los Agentes Antivirales de Acción Directa (AAD) de segunda generación, logrando una sinergia al combinar un inhibidor de la proteína NS5A (Ledipasvir) y un inhibidor de la polimerasa NS5B (Sofosbuvir). 3. Tiempos farmacocinéticos El perfil farmacocinético de la combinación muestra un estado de equilibrio (steady-state) que se alcanza después de aproximadamente 1 a 2 semanas de administración diaria continua. a) Tiempo de absorción (Concentración plasmática máxima): La absorción oral de este fármaco no se ve afectada de manera clínicamente significativa por la ingesta de alimentos. b) Vida media (Semivida terminal de eliminación): c) Tiempo de aclaramiento (Vía y tasa de eliminación): 4. Presentaciones y gramaje La vía de administración es estrictamente oral y se indica una vez al día. Las presentaciones comerciales adaptadas a la población incluyen: 5. Dosis en adultos y niños La dosificación y la duración del tratamiento (8, 12 o 24 semanas) se personalizan según la edad, el peso corporal (en niños), el genotipo viral, los tratamientos previos y la presencia o ausencia de cirrosis. Población y Condición Clínica Presentación y Gramaje de la Combinación Dosis Diaria Recomendada y Esquema Adultos: Virus de la Hepatitis C (VHC) Genotipos 1 y 4 (Sin cirrosis) Comprimido: 400 miligramos (mg) Sofosbuvir / 90 miligramos (mg) Ledipasvir 1 comprimido cada 24 horas durante 12 semanas. Adultos: Virus de la Hepatitis C (VHC) Genotipos 1 y 4 (Cirrosis compensada, descompensada o post-trasplante) Comprimido: 400 miligramos (mg) Sofosbuvir / 90 miligramos (mg) Ledipasvir 1 comprimido cada 24 horas + Ribavirina (1000 a 1200 miligramos (mg)/día según peso) durante 12 semanas. Alternativa solo en cirrosis compensada:1 comprimido cada 24 hrs por 24 semanas (sin ribavirina). Adultos: Virus de la Hepatitis C (VHC) Genotipo 3 (Cirrosis compensada y/o fracaso de tratamiento previo) Comprimido: 400 miligramos (mg) Sofosbuvir / 90 miligramos (mg) Ledipasvir 1 comprimido cada 24 horas + Ribavirina (1000 a 1200 miligramos (mg)/día según peso) durante 24 semanas. Niños (3 años o más) con peso ≥ 35 kilogramos (kg) Comprimido o Gránulos: 400 miligramos (mg) Sofosbuvir / 90 miligramos (mg) Ledipasvir 1 comprimido o 1 sobre de gránulos cada 24 horas. Niños (3 años o más) con peso de 17 a < 35 kilogramos (kg) Comprimido o Gránulos: 200 miligramos (mg) Sofosbuvir / 45 miligramos (mg) Ledipasvir 1 comprimido o 1 sobre de gránulos cada 24 horas. Niños (3 años o más) con peso < 17 kilogramos (kg) Gránulos: 150 miligramos (mg) Sofosbuvir / 33.75 miligramos (mg) Ledipasvir 1 sobre de gránulos cada 24 horas. 6. Mecanismo de acción Esta terapia dual erradica el Virus de la Hepatitis C (VHC) atacando simultáneamente dos fases críticas de su ciclo de vida viral: 7. Efectos secundarios El perfil de tolerabilidad de esta combinación es excelente en la inmensa mayoría de los pacientes. Los efectos secundarios suelen ser de intensidad leve. Los reportados con mayor incidencia en ensayos clínicos y fase de farmacovigilancia son: 8. Efectos adversos Existen complicaciones severas y riesgos farmacológicos que exigen un monitoreo médico estricto: 9. Toxicidad y manejo Toxicidad general: Los casos documentados de sobredosis son extremadamente raros. Una exposición sistémica a altas dosis no ha evidenciado un patrón de falla orgánica o diana específica, aunque se presume la exacerbación de los efectos secundarios gastrointestinales y neurológicos (cefalea, fatiga severa). Manejo de sobredosis: No se dispone de un antídoto farmacológico específico para revertir la sobredosis de la combinación Sofosbuvir/Ledipasvir. El protocolo clínico exige la implementación de medidas de soporte vital básico, monitoreo continuo de los signos vitales y observación hospitalaria estrecha. Depuración extracorpórea: En caso de requerirse una eliminación forzada: Precauciones en falla de órganos:
Efedrina
Monografía farmacológica: Efedrina (Sulfato e Hidrocloruro) Bienvenido a esta monografía farmacológica diseñada para médicos y profesionales de la salud. En esta revisión de consulta rápida, analizaremos a detalle la efedrina, abordando desde su mecanismo de acción hasta las pautas de manejo en caso de toxicidad. 1. Nombre del medicamento y principales usos Nombre: Efedrina (disponible frecuentemente como Sulfato de efedrina o Hidrocloruro/Clorhidrato de efedrina). Principales usos clínicos: 2. Tipos y variantes de la Efedrina Existen varios isómeros, sales y mezclas del medicamento. En la práctica médica y clínica habitual se utilizan principalmente dos sales que poseen posologías equivalentes: Otras variantes estructurales incluyen la levoefedrina, la efedrina racémica y la pseudoefedrina (un estereoisómero comúnmente usado como descongestionante nasal, aunque con fuertes restricciones legales en varios países por su uso como precursor en la fabricación ilícita de metanfetamina). 3. Tiempos de acción farmacocinética a) Tiempo de absorción: * Por vía intravenosa (IV), el efecto hemodinámico es inmediato. b) Vida media: Tiene una duración de acción relativamente larga, con una vida media estimada de 3 a 6 horas. Es vital recordar que esta vida media depende fuertemente del potencial de hidrógeno (pH) urinario: una orina ácida acelera la eliminación del fármaco y disminuye su vida media, mientras que una orina con un potencial de hidrógeno (pH) alcalino disminuye la excreción renal y prolonga su efecto en el cuerpo. c) Tiempo de aclaramiento: El aclaramiento renal (depuración) varía de 230 a 660 mililitros por minuto (ml/min). Una fracción significativa del fármaco se excreta de forma inalterada a través de la orina. Al tratarse de una base débil, la velocidad de excreción y el aclaramiento pueden acelerarse considerablemente mediante la acidificación controlada de la orina. 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) La dosificación de la efedrina debe individualizarse según la respuesta clínica. Cabe destacar que, para su uso por vía intravenosa (IV), la efedrina se debe administrar diluida en soluciones intravenosas y envasarse preferentemente en frascos de vidrio. A continuación, se detallan las presentaciones disponibles y la posología recomendada: Presentación y Gramaje Vía de Administración Dosis en Adultos Dosis en Niños Solución inyectable:• 50 miligramos (mg) / 2 mililitros (ml) (25 mg/ml). Envase con 100 ampolletas.• 50 mg / 5 ml (10 mg/ml).• 30 mg / 10 ml (3 mg/ml). Vía intravenosa (IV) Para hipotensión: 10 a 25 mg administrados de forma lenta. Se puede repetir cada 5 a 10 minutos según respuesta hemodinámica. Dosis máxima total: 150 mg cada 24 horas. Generalmente no recomendada en menores de 12 años por falta de datos concluyentes. Mayores de 12 años: Igual a adultos (bolos de 3 a 6 mg hasta alcanzar 30 mg). Menores de 12 años (solo bajo estricto criterio médico): 100 mg por metro cuadrado de superficie corporal. O bien, 0.5 a 0.75 mg por kilogramo (kg) de peso. (Mismas presentaciones indicadas arriba) Vía intramuscular (IM) o vía subcutánea (SC) Para hipotensión o broncoespasmo: 25 a 50 mg. (Nota: Para broncoespasmo agudo también se refieren rangos de 12.5 a 25 mg dependiendo de la severidad). Menores de 12 años (si es estrictamente necesario): 3 mg por kilogramo (kg) de peso corporal al día, fraccionando la dosis total para administrarla cada 4 a 6 horas. 6. Mecanismo de acción La efedrina es una amina simpaticomimética clasificada de acción mixta, lo que significa que ejerce sus efectos cardiovasculares y respiratorios a través de dos vías principales: 7. Efectos secundarios Estos representan los efectos esperados o de intensidad leve, derivados directamente del mecanismo de acción adrenérgico del medicamento sobre el organismo: 8. Efectos adversos A diferencia de los secundarios, estos son reacciones dañinas, graves y no deseadas que pueden comprometer seriamente el estado hemodinámico y neurológico del paciente: 9. Toxicidad y manejo toxicológico La sobredosificación de efedrina desencadena una unión excesiva a los receptores adrenérgicos, provocando un peligroso toxíndrome simpaticomimético o estado hiperadrenérgico. Datos de toxicidad: Manifestaciones clínicas de toxicidad: Vómitos, hipertermia (fiebre alta), hipopotasemia (disminución de potasio en la sangre), hiperglucemia (aumento de la glucosa en sangre), rabdomiólisis (degradación severa del tejido muscular), leucocitosis (aumento de glóbulos blancos), convulsiones, delirio, alucinaciones y un altísimo riesgo de sufrir un accidente cerebrovascular secundario a la hipertensión arterial (HTA) severa. Posteriormente, puede aparecer una hipotensión arterial profunda y bradicardia refleja de forma tardía. Protocolo de Manejo General y Específico:
Diltiazem
Monografía farmacológica: Diltiazem Bienvenidos a esta guía clínica completa sobre el Diltiazem, una monografía farmacológica diseñada específicamente para profesionales de la salud y médicos que buscan información médica precisa sobre indicaciones, posología, farmacocinética y toxicología clínica. 1. Nombre del medicamento y principales usos Nombre: Diltiazem. Principales usos clínicos: 2. Tipos de medicamento (Clase farmacológica) El Diltiazem es un bloqueador selectivo de los canales de calcio. Dependiendo de su formulación farmacéutica para el paciente, se divide en tres tipos principales: 3. Tiempos farmacocinéticos a) Tiempo de absorción: Por vía oral (VO), se absorbe ampliamente (más del 90%) en el tracto gastrointestinal, iniciando su acción en menos de 30 minutos. Sin embargo, debido a un alto metabolismo de primer paso hepático, su biodisponibilidad sistémica final es del 40% al 65%. b) Vida media: La vida media plasmática de eliminación es de 3 a 4.5 horas para las tabletas de liberación inmediata. Esta se extiende a un rango de 5 a 8 horas (llegando hasta 9 horas) en las formas de liberación prolongada. (Nota clínica: en pacientes ancianos y en aquellos con cirrosis o daño hepático, tanto la biodisponibilidad como la vida media pueden aumentar significativamente). c) Tiempo de aclaramiento: Experimenta un extenso metabolismo hepático mediado principalmente por la enzima citocromo P450 3A4 (CYP3A4). Esto produce metabolitos activos como el desacetildiltiazem, el cual retiene aproximadamente el 50% de la potencia vasodilatadora del fármaco original. Su aclaramiento (eliminación) se completa en 24 horas. Se excreta en un 65% a través de las heces (vía biliar) y un 35% a través de la orina (vía renal). Solo del 2% al 4% se excreta como fármaco inalterado. Puede acumularse en pacientes con insuficiencia renal avanzada. 4 y 5. Presentaciones, gramaje y dosis en adultos y niños A continuación, se detalla la posología clínica unificada para su consulta rápida en consulta externa y urgencias: Población y Vía de Administración Presentación y Gramaje Disponible Dosis Recomendada e Indicaciones Clínicas Adultos (Vía Oral – Inmediata) Comprimidos / Grageas: 30 miligramos (mg), 60 mg, 90 mg. Angina e Hipertensión: Dosis inicial de 30 mg a 60 mg administrados de 3 a 4 veces al día (cada 6 a 8 horas). Dosis máxima diaria recomendada: 360 mg. Adultos (Vía Oral – Prolongada) Cápsulas / Comprimidos (Retard): 90 mg, 120 mg, 180 mg, 200 mg, 240 mg, 300 mg. Angina e Hipertensión: Dosis inicial de 90 mg a 120 mg (1 o 2 veces al día según fabricante). Mantenimiento habitual: 240 mg a 360 mg en toma única diaria. Adultos (Intravenosa – IV) Solución inyectable (Viales/Ampolletas): 25 mg en 5 mililitros (mL) [5 mg/mL]. Arritmias Supraventriculares: Bolo intravenoso (IV) inicial de 0.25 miligramos por kilogramo (mg/kg) en 2 minutos (aprox. 75-150 mcg/kg). Si no hay respuesta en 15 min, aplicar segundo bolo de 0.35 mg/kg. Mantenimiento: Perfusión continua de 5 a 15 mg/h (máximo 24 horas). Niños (Vía Oral – VO) Ajustar usando presentaciones orales en adultos. Uso Off-label (Hipertensión): Dosis empírica de 1.5 a 2 miligramos por kilogramo por día (mg/kg/día) divididos en 3 a 4 tomas. Dosis máxima: 3.5 mg/kg/día (nunca superar dosis de adulto). Niños (Intravenosa – IV) Solución inyectable. Uso Off-label (Urgencias): No recomendado rutinariamente. Su uso queda a estricto criterio del especialista pediátrico, sopesando el alto riesgo de bloqueo auriculoventricular (AV) grave. (Ajuste posológico especial: En pacientes con insuficiencia hepática o cirrosis, la dosis no debe superar los 90 miligramos diarios). 6. Mecanismo de acción El Diltiazem actúa uniéndose de manera selectiva a la subunidad alfa-1 (α1) de los canales lentos de calcio tipo L (dependientes de voltaje). Esto inhibe el flujo transmembranal del calcio intracelular hacia las células del músculo liso vascular y del miocardio (músculo cardíaco). 7. Efectos secundarios Suelen ser de intensidad leve a moderada y derivan principalmente de sus propiedades vasodilatadoras y de depresión miocárdica. Incluyen: 8. Efectos adversos Estas son complicaciones médicas de mayor severidad y riesgo clínico que obligan a reevaluar la terapia: 9. Toxicidad y manejo médico La sobredosis por Diltiazem es una emergencia médica letal (potencialmente fatal con ingestas desde los 120 miligramos en adultos, siendo cualquier sobredosis sumamente grave en cardiópatas). Manifestaciones clínicas de toxicidad: Dependen directamente de la dosis e incluyen colapso hemodinámico, hipotensión profunda y refractaria, bradicardia extrema, choque cardiogénico, paro cardiorrespiratorio, bloqueos auriculoventriculares (AV) de alto grado y alteraciones metabólicas (como hiperglucemia). (Nota de interacción grave: El riesgo de cardiotoxicidad se dispara si se administra vía intravenosa en pacientes que consumen bloqueadores beta-adrenérgicos o en pacientes con enfermedad del nodo sinoauricular (SA) preexistente. Además, eleva los niveles de digoxina, precipitando toxicidad digitálica). Manejo terapéutico toxicológico: El manejo debe ser escalonado y en el área de reanimación:
Diazoxido
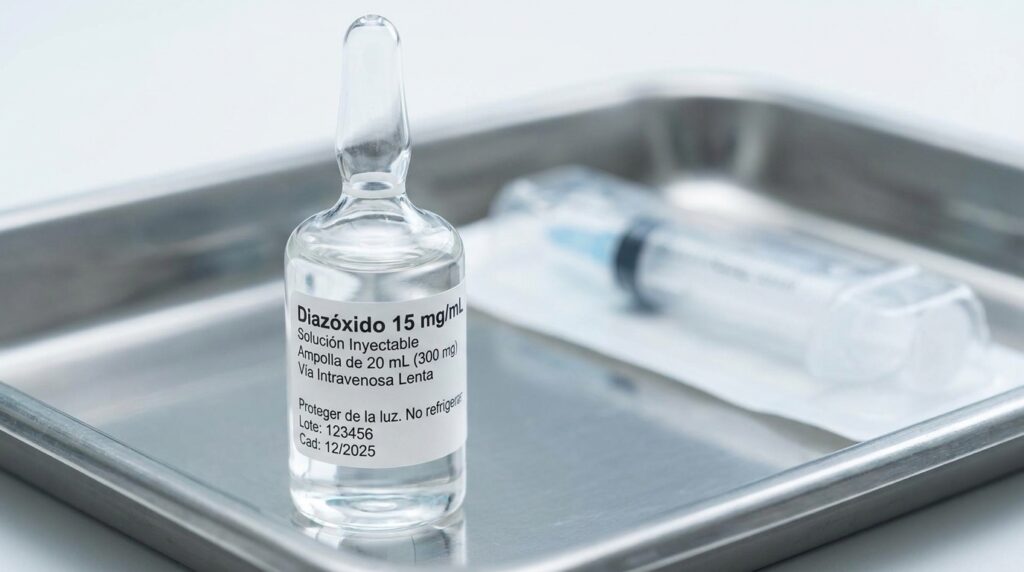
Monografía farmacológica: Diazóxido Bienvenidos a esta ficha de consulta rápida dirigida a profesionales de la salud. En esta monografía abordaremos a detalle el Diazóxido, un fármaco con indicaciones muy precisas tanto en el ámbito de la endocrinología como en la cardiología de urgencias. Conocer su farmacocinética, dosis y perfil de seguridad es indispensable para un manejo clínico seguro y eficaz. 1. Nombre del medicamento y principales usos Nombre del fármaco: Diazóxido. Principales usos clínicos: El uso clínico del diazóxido depende enteramente de su vía de administración: 2. Tipos de formulaciones Aunque el diazóxido no presenta subtipos moleculares distintos, desde la perspectiva terapéutica se divide en dos grandes tipos según su formulación y objetivo clínico: 3. Tiempos farmacocinéticos Comprender la farmacocinética del diazóxido es crucial para evitar toxicidad acumulativa. 4 y 5. Presentaciones, gramaje y Dosis (Adultos y niños) A continuación, se detalla una tabla clínica integral que unifica las presentaciones disponibles en el mercado y las pautas posológicas recomendadas según el grupo etario y la indicación diagnóstica. (Nota: La disponibilidad de marcas comerciales como Proglycem, Proglicem o Eudemine varía según la región. En hospitales pediátricos es frecuente realizar fórmulas magistrales de 5 miligramos por mililitro (mg/mL) o 10 miligramos por mililitro (mg/mL) a partir de cápsulas). Vía y Presentación Indicación y Grupo de Edad Dosis Recomendada Oral: Cápsulas duras de 25 miligramos (mg) y 100 miligramos (mg). Suspensión de 50 miligramos por mililitro (mg/mL). Adultos:Hipoglucemia por hiperinsulinismo. 3 a 8 miligramos por kilogramo al día (mg/kg/día), divididos en 2 o 3 tomas (cada 8 a 12 horas). Dosis máxima: 15 mg/kg/día. Oral: (Mismas presentaciones o magistrales). Niños (mayores de 1 año):Hipoglucemia por hiperinsulinismo. 3 a 8 miligramos por kilogramo al día (mg/kg/día), divididos en 2 a 3 tomas. Oral: (Mismas presentaciones o magistrales). Lactantes y Neonatos:Hipoglucemia por hiperinsulinismo congénito. 8 a 15 miligramos por kilogramo al día (mg/kg/día), divididos en 2 a 3 tomas. Dosis inicial: 10 mg/kg/día. Incrementos escalonados hasta un máximo de 20 mg/kg/día ante falta de respuesta. Parenteral: Solución inyectable intravenosa en ampolletas de 300 miligramos (mg) en 20 mililitros (mL), concentración de 15 mg/mL. Adultos:Emergencias hipertensivas. Iniciar con bolos pequeños de 50 a 150 miligramos (mg) o 1 a 3 miligramos por kilogramo (mg/kg) en bolo rápido (menos de 30 segundos). Dosis máxima por bolo: 150 mg. Repetir cada 5 a 15 min si es necesario. Alternativa: infusión de 15 a 30 miligramos por minuto (mg/min). Parenteral: (Misma presentación). Adultos:Emergencia en embarazo (Eclampsia). 30 miligramos (mg) en periodos cortos, repetidos hasta estabilizar la presión arterial. Parenteral: (Misma presentación). Niños y Lactantes:Crisis hipertensiva grave. 1 a 3 miligramos por kilogramo (mg/kg) administrados en bolo rápido. 6. Mecanismo de acción Químicamente, el diazóxido es un derivado benzotiadiazínico (estructuralmente similar a los diuréticos tiazídicos) pero carece por completo de actividad diurética. Funciona fundamentalmente como un agonista (abridor efectivo) de los canales de potasio sensibles a Adenosín Trifosfato (canales K+ ATP). 7. Efectos secundarios Durante el tratamiento clínico continuo, pueden esperarse diversos efectos colaterales que suelen ser manejables en la consulta ambulatoria: 8. Efectos adversos Estas complicaciones representan un peligro potencial que amerita vigilancia estrecha, ajuste de dosis o suspensión del tratamiento: 9. Toxicidad y manejo clínico Cuadro de toxicidad La toxicidad más significativa y letal se asocia a la administración parenteral, en especial cuando en el pasado se indicaba una inyección rápida fija de 300 miligramos (mg). Debido a su alta unión a la albúmina sérica y eliminación renal, el fármaco se acumula rápidamente en pacientes con disfunción renal, potenciando el riesgo. Protocolo de manejo y precauciones Esperamos que esta ficha te sea de enorme utilidad en tu práctica médica diaria. Si te ha parecido útil, guárdala en tus favoritos y compártela con tus colegas.
Clopidogrel
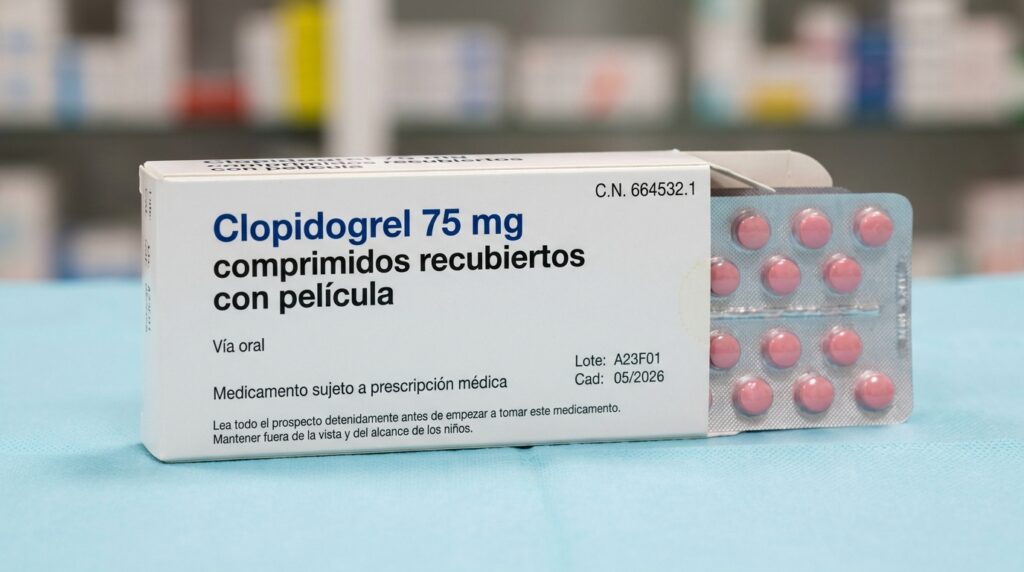
Monografía farmacológica: Clopidogrel Como profesionales de la salud, el manejo de la terapia antiagregante es el pan de cada día en los servicios de urgencias, cardiología y medicina interna. Esta ficha de consulta médica rápida consolida la información farmacológica esencial del Clopidogrel, optimizada para la toma de decisiones clínicas y la revisión de conceptos clave en la prevención secundaria de eventos aterotrombóticos. 1. Nombre del medicamento, principales usos Nombre: Clopidogrel (comercializado comúnmente en sus sales de formulación como bisulfato de clopidogrel o besilato de clopidogrel). Principales usos: Medicamento antiagregante plaquetario (antitrombótico) ampliamente utilizado para la prevención secundaria de eventos aterotrombóticos y vasculares en pacientes con ateroesclerosis sintomática. Las indicaciones clínicas clave incluyen: 2. Tipos El clopidogrel pertenece a la clase farmacológica de las tienopiridinas (antagonistas del receptor de Difosfato de Adenosina). Clínicamente no existen diferentes “tipos” de este medicamento más allá de sus distintas sales (bisulfato o besilato). Sin embargo, el concepto farmacológico más crítico es que el clopidogrel es un profármaco. Esto significa que la molécula administrada es inactiva por sí misma y requiere obligatoriamente una biotransformación hepática (activación metabólica) para convertirse en su metabolito activo derivado del tiol y así ejercer su efecto antiplaquetario. 3. Tiempos a) Tiempo de absorción: El clopidogrel se absorbe rápidamente tras su administración por vía oral (con una absorción de al menos un 50%). Los niveles máximos en plasma (picos plasmáticos) del fármaco inalterado se alcanzan aproximadamente a los 45 minutos post-ingesta. Es importante destacar que el efecto farmacológico es dosis-dependiente: al administrar una dosis de carga oral de 300 miligramos (mg), se logra inhibir el 80% de la actividad plaquetaria dentro de las primeras 5 horas. Apenas el 15% del clopidogrel absorbido logra la activación metabólica hepática; el resto es inactivado sistémicamente por esterasas. b) Vida media: El clopidogrel inalterado (inactivo) tiene una vida media plasmática de aproximadamente 6 horas, mientras que su metabolito circulante principal inactivo tiene una vida media de 8 horas. No obstante, el dato clínico relevante es la duración del efecto antiplaquetario, el cual persiste de 7 a 10 días. Esto ocurre porque la inhibición del receptor plaquetario es de naturaleza irreversible y dura toda la vida útil de la plaqueta afectada. c) Tiempo de aclaramiento: La excreción del medicamento ocurre por vías mixtas en un período de 120 horas (5 días) posteriores a su administración. Aproximadamente el 50% del fármaco y sus metabolitos se aclara a través de la orina, y un 46% se excreta a través de las heces. 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se detalla la posología clínica recomendada y las presentaciones farmacéuticas disponibles para prescripción. Población y Condición Clínica Presentaciones y Gramaje (Vía Oral) Dosis Recomendada Adultos: Prevención secundaria a largo plazo (Infarto reciente, ictus isquémico o enfermedad vascular periférica) Comprimidos recubiertos con película de 75 miligramos (mg). Mantenimiento: 75 miligramos (mg) administrados en una dosis única al día (se puede tomar con o sin alimentos). Adultos: Síndrome Coronario Agudo (SCA) (Angina inestable, NSTEMI) e Intervención Coronaria Percutánea Comprimidos recubiertos de 75 miligramos (mg) y 300 miligramos (mg) (para uso mayormente intrahospitalario). Carga: 300 miligramos (mg) iniciales (en ciertos contextos intervencionistas hasta 600 miligramos (mg)).Mantenimiento: 75 miligramos (mg) diarios, asociados a Ácido Acetilsalicílico (AAS) en dosis de 75-325 miligramos (mg) diarios. Adultos: Infarto Agudo de Miocardio con elevación del ST (STEMI) Comprimidos recubiertos de 75 miligramos (mg) y 300 miligramos (mg). Carga: 300 miligramos (mg) iniciales, seguidos de Mantenimiento: 75 miligramos (mg) diarios, coadministrados con Ácido Acetilsalicílico (AAS).Nota geriátrica: En pacientes mayores de 75 años, se recomienda omitir la dosis de carga inicial. Niños y adolescentes (Menores de 18 años) Comprimidos recubiertos con película de 75 miligramos (mg). Uso no recomendado. No existe evidencia científica ni estudios suficientes que avalen la eficacia y seguridad posológica en pacientes pediátricos. 6. Mecanismo de acción El clopidogrel reduce potentemente la agregación plaquetaria mediante el bloqueo de la vía del Difosfato de Adenosina (ADP). Una vez que el profármaco es biotransformado y activado en el hígado (principalmente por la enzima Citocromo P450 2C19 o CYP2C19), su metabolito activo se une de forma selectiva e irreversible al receptor de Difosfato de Adenosina P2Y12 ubicado en la membrana plaquetaria. Este bloqueo irreversible impide la subsiguiente activación del complejo de la Glucoproteína IIb/IIIa (GPIIb/IIIa), el cual es el mediador final necesario para la interconexión y agregación de las plaquetas. A diferencia del Ácido Acetilsalicílico (AAS), el clopidogrel no interfiere con el metabolismo de las prostaglandinas. Dado que la inhibición sobre la plaqueta es irreversible, la función de coagulación se ve alterada durante el resto del ciclo vital de las plaquetas circulantes (7 a 10 días), recuperándose solo con la liberación de plaquetas de novo por la médula ósea. 7. Efectos secundarios El clopidogrel presenta un perfil toxicológico superior frente a tienopiridinas de generaciones previas (como la ticlopidina), mostrando menor incidencia de efectos no deseados. Los efectos secundarios esperables y de naturaleza leve incluyen: Interacciones Farmacológicas Clínicamente Significativas: 8. Efectos adversos Estas constituyen reacciones graves, infrecuentes y potencialmente letales que exigen intervención médica urgente: 9. Toxicidad y manejo Toxicidad y Resistencia Clínica: La manifestación primaria de una sobredosis es la prolongación sustancial del tiempo de sangría, conllevando un riesgo hemorrágico inminente. Clínicamente, es vital reconocer el fenómeno de “resistencia al clopidogrel”. Existe una variabilidad farmacogenética debida a un polimorfismo de un solo nucleótido en la enzima Citocromo P450 2C19 (presencia del alelo CYP2C19*2 de pérdida de función). Estos pacientes se catalogan como “metabolizadores lentos”, alcanzando una inhibición plaquetaria subóptima y sufriendo un riesgo mucho mayor de re-infartos o eventos cardiovasculares agudos. Manejo Terapéutico y Quirúrgico: