
Simeprevir
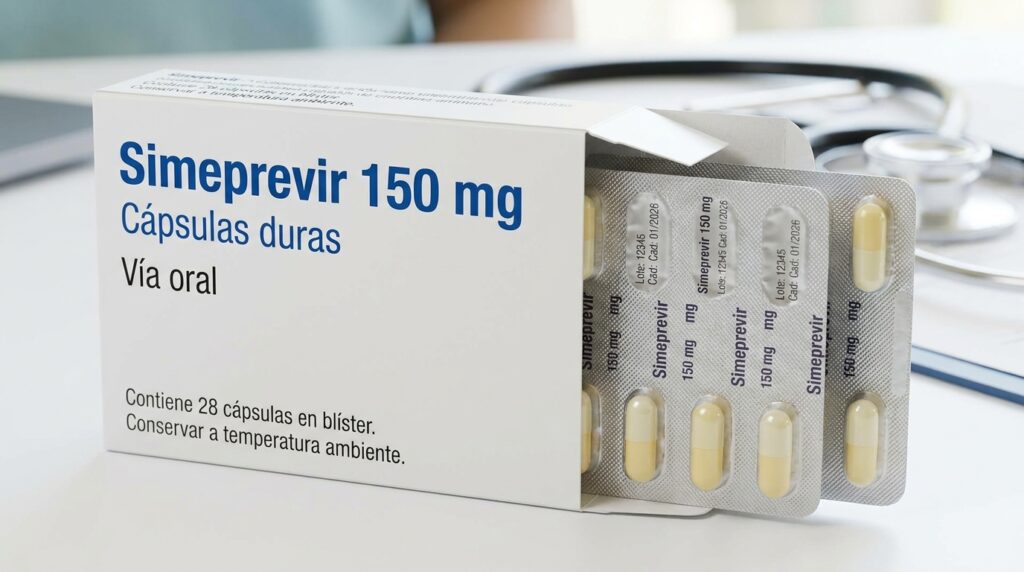
Monografía farmacológica: Simeprevir Bienvenidos a esta guía de consulta farmacológica dirigida a profesionales de la salud. En esta ficha técnica analizaremos a detalle el Simeprevir, un fármaco fundamental en el abordaje terapéutico de infecciones virales hepáticas crónicas. A continuación, desglosamos su perfil farmacocinético, posología y precauciones clínicas. 1. Nombre del medicamento, principales usos Nombre del medicamento: Simeprevir Principales usos: El Simeprevir está indicado para el tratamiento de la infección crónica por el Virus de la Hepatitis C (VHC), actuando específicamente sobre los genotipos 1 y 4. Su uso está aprobado para: Nota clínica de suma importancia: El Simeprevir carece de actividad frente al genotipo 3 y su eficacia clínica se reduce sustancialmente en pacientes con el genotipo 1a que presentan el polimorfismo basal Q80K. Nunca debe administrarse en monoterapia; es imperativo utilizarlo siempre en combinación con otros agentes antivirales (como el sofosbuvir, o la combinación de peginterferón alfa y ribavirina). 2. Tipos El Simeprevir pertenece a la familia de los Antivirales de Acción Directa (AAD). De manera específica, se clasifica como un inhibidor de la proteasa de la serina (enzima encargada de romper enlaces peptídicos en las proteínas) del Virus de la Hepatitis C (VHC) de segunda generación. 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento a) Tiempo de absorción: La concentración plasmática máxima (Cmax) en sangre se alcanza habitualmente entre 4 y 6 horas después de su administración oral. El medicamento debe administrarse siempre junto con alimentos, ya que estos incrementan su biodisponibilidad absoluta (la cantidad de fármaco que llega a la circulación sistémica) hasta en un 62 por ciento. Los alimentos retrasan ligeramente el tiempo de absorción, pero maximizan el Área Bajo la Curva (parámetro farmacocinético que refleja la exposición total del cuerpo al medicamento). b) Vida media: La vida media de eliminación terminal (el tiempo que tarda la concentración plasmática del fármaco en reducirse a la mitad) es prolongada, calculándose en aproximadamente 41 horas en pacientes infectados con el Virus de la Hepatitis C (VHC) y de unas 10 a 13 horas en voluntarios sanos. c) Tiempo de aclaramiento: El aclaramiento (la capacidad del organismo para eliminar el fármaco) está fuertemente influenciado por la captación hepática y el metabolismo celular. El Simeprevir se metaboliza extensamente en el hígado, principalmente a través del complejo enzimático del Citocromo P450 3A4 (CYP3A4) y, en menor medida, mediante las enzimas del Citocromo CYP2C8 y CYP2C19. Se elimina primordialmente por vía biliar hacia las heces (más del 90 por ciento), siendo la eliminación renal mínima (menos del 1 por ciento se excreta en orina). Debido a este perfil, su aclaramiento en el plasma disminuye drásticamente en casos de insuficiencia hepática severa. Presenta una extensa unión a las proteínas del plasma (mayor al 99.9 por ciento). 4. Presentaciones y gramaje / 5. Dosis en adultos y niños El medicamento se distribuye en formato de cápsulas de gelatina dura, formulado como simeprevir sódico. Población Objetivo Presentación Gramaje Dosis y Recomendaciones Clínicas Adultos (mayores de 18 años) Cápsulas (envase con 28 unidades) 150 miligramos Tomar 1 cápsula (150 miligramos) por vía oral, una vez al día. Es fundamental administrar la dosis acompañada de alimentos. La duración habitual del tratamiento es de 12 a 24 semanas dependiendo del régimen combinado con otros antivirales. Niños (menores de 18 años) Cápsulas 150 miligramos No recomendado. No se ha establecido la seguridad, la eficacia ni las dosis adecuadas de este fármaco en pacientes pediátricos. 6. Mecanismo de acción El mecanismo de acción del Simeprevir consiste en unirse de manera específica, reversible y no covalente a la enzima serina proteasa NS3/4A (Proteína No Estructural 3/4A) del Virus de la Hepatitis C (VHC). Esta enzima viral es absolutamente esencial para el procesamiento postraduccional y la división (escisión) de la poliproteína codificada por el virus en sus proteínas funcionales individuales. Al inhibir a la proteasa NS3/4A, el Simeprevir detiene la maduración de las proteínas virales, lo cual previene la elongación y bloquea de manera efectiva la replicación del virus en el interior de la célula del huésped. 7. Efectos secundarios Los efectos secundarios más comunes reportados en la práctica clínica (que generalmente son de carácter leve a moderado y no ponen en riesgo la vida a corto plazo) incluyen: 8. Efectos adversos Las reacciones adversas de mayor severidad o cuidado documentadas durante los ensayos clínicos y en la fase de farmacovigilancia poscomercialización abarcan: 9. Toxicidad y manejo Toxicidad: El Simeprevir presenta un alto riesgo de toxicidad hepática en pacientes con cirrosis descompensada (grado B o C de la escala Child-Pugh). En estos pacientes, el fármaco puede provocar insuficiencia hepática fatal debido a la acumulación de concentraciones plasmáticas muy por encima de los límites de seguridad. Por su metabolismo hepático, está contraindicado su uso en situaciones de insuficiencia hepática manifiesta. Asimismo, está absolutamente contraindicado en pacientes con hipersensibilidad demostrada al fármaco. Debido a que es un sustrato de enzimas inhibidoras, sufre múltiples interacciones farmacológicas de alta toxicidad. Si se combina con medicamentos que sean inductores o inhibidores fuertes o moderados del Citocromo P450 3A (CYP3A o CYP3A4), se altera drásticamente la exposición al fármaco, pudiendo eliminar su efecto antiviral o potenciar gravemente las reacciones adversas. Específicamente, está contraindicada la administración conjunta con ritonavir, telaprevir, boceprevir y ciclosporina (esta última induce un aumento significativo y peligroso de la exposición al Simeprevir). La clasificación de riesgo en el embarazo corresponde a la Categoría C. Manejo de la sobredosis y precauciones clínicas: No existe un antídoto específico para la sobredosis de Simeprevir. El manejo clínico debe centrarse en medidas de soporte general, lo que incluye el monitoreo estricto de signos vitales, vigilancia del estado clínico general del paciente y una adecuada hidratación. Es vital comprender que, debido a que el fármaco presenta una altísima unión a las proteínas plasmáticas (superior al 99.9 por ciento), la hemodiálisis no resulta un método efectivo ni útil para intentar extraer el medicamento de la circulación sanguínea. Como medida preventiva, se deben vigilar estrechamente los análisis de función hepática antes y durante el transcurso de
Saquinavir
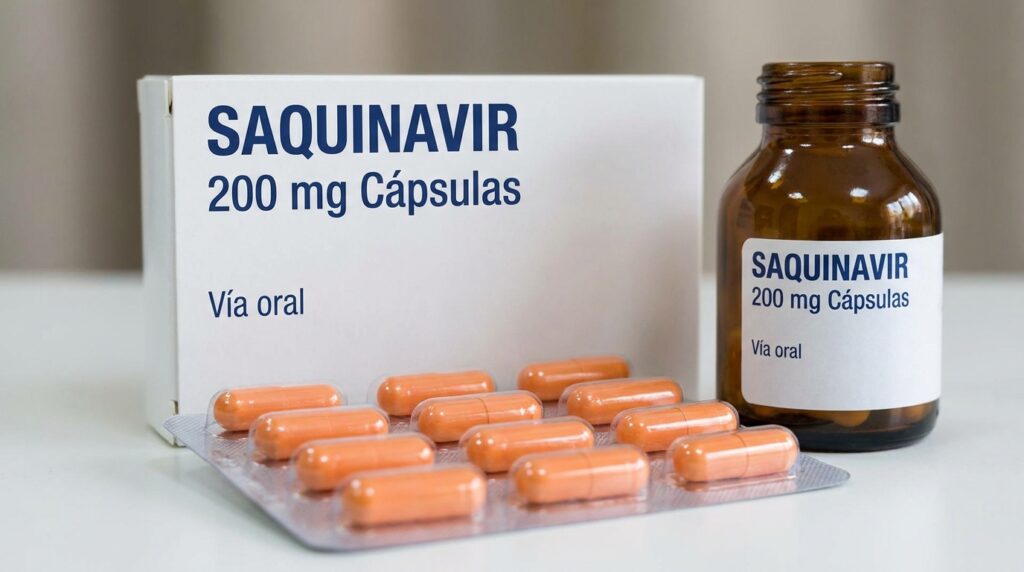
Monografía farmacológica: Saquinavir Esta ficha clínica está diseñada como una herramienta de consulta rápida para profesionales de la salud, detallando la farmacología, posología, efectos secundarios y manejo clínico del Saquinavir, un fármaco clave en la terapia antirretroviral. 1. Nombre del medicamento, principales usos Nombre genérico: Saquinavir. Principales usos: Su uso principal es el tratamiento de la infección por el Virus de la Inmunodeficiencia Humana (VIH) tipos 1 y 2 en pacientes adultos. El tratamiento se debe utilizar siempre en terapia combinada con otros agentes antirretrovirales. De manera imperativa, debe administrarse potenciado con ritonavir (el cual actúa como un potenciador farmacocinético e inhibidor enzimático) para asegurar concentraciones plasmáticas terapéuticas. 2. Tipos El saquinavir pertenece a la clase farmacológica de los Inhibidores de la Proteasa (IP) del Virus de la Inmunodeficiencia Humana (VIH). Químicamente, es una hidroxietilamina peptidomimética (agente antirretroviral). Históricamente ha existido en dos formulaciones: 3. Tiempos a) Tiempo de absorción: La absorción del saquinavir es lenta y sumamente dependiente de los alimentos. Su biodisponibilidad por vía oral en monoterapia (forma aislada) es muy baja (aproximadamente 4%) debido a un extenso metabolismo de primer paso en el hígado. El tiempo en alcanzar la concentración plasmática máxima (Tmax) es de aproximadamente 3 a 4 horas. Para maximizar su absorción, la administración mejora significativamente si se toma dentro de las 2 horas posteriores a una comida alta en calorías y rica en grasas. Al administrarse junto a dosis bajas de ritonavir, su Área Bajo la Curva (AUC) o exposición al fármaco aumenta de 20 a 30 veces. b) Vida media: La vida media en suero (o vida útil) de eliminación varía según su administración: es de aproximadamente 2 horas de forma aislada, pero se extiende de 9 a 15 horas cuando se administra potenciado con ritonavir. c) Tiempo de aclaramiento: Su metabolismo es principalmente hepático (más del 90%), mediado por la isoenzima Citocromo P-450 3A4 (CYP3A4). Su aclaramiento se da de forma predominante a través de las heces (excreción biliar en más del 81% a 95%), mientras que la excreción urinaria es mínima (menor al 3%). 4. Presentaciones y gramaje Actualmente se encuentra disponible en las siguientes presentaciones y gramajes: 5. Dosis en adultos y niños A continuación, se detalla la posología recomendada según el grupo etario. El saquinavir debe tomarse por vía oral, con alimentos (idealmente dentro de las 2 horas posteriores a la comida). Población Presentación Recomendada Dosis y Vía de Administración Adultos Comprimidos (500 miligramos) o Cápsulas (200 miligramos) Vía oral. 1000 miligramos (mg) de Saquinavir + 100 miligramos (mg) de Ritonavir, administrados 2 veces al día (cada 12 horas). En pacientes que nunca han recibido tratamiento (naive), se puede iniciar con 500 mg de Saquinavir + 100 mg de Ritonavir cada 12 horas por los primeros 7 días, y luego subir a la dosis plena para mejorar la tolerancia. Adolescentes (mayores de 16 años) Comprimidos (500 miligramos) o Cápsulas (200 miligramos) Vía oral. Se utiliza la misma dosificación que en la población adulta: 1000 miligramos de Saquinavir + 100 miligramos de Ritonavir, 2 veces al día (cada 12 horas). Niños (menores de 16 años) Cápsulas o formulaciones dispersables Precaución / Uso Off-label. No se recomienda su uso rutinario debido a la falta de datos contundentes sobre seguridad, eficacia y el alto riesgo de prolongación del intervalo QT del Electrocardiograma (ECG). En guías históricas o protocolos estrictos de salvamento, se han utilizado dosis de 50 miligramos por kilogramo de peso (mg/kg) dos veces al día, siempre bajo monitorización estricta por un infectólogo pediatra. 6. Mecanismo de acción El saquinavir es un inhibidor selectivo, directo, competitivo y reversible de la enzima proteasa del Virus de la Inmunodeficiencia Humana (VIH). Funciona como un análogo transicional del sitio de desdoblamiento de fenilalanina-prolina. Al unirse al sitio activo de la proteasa, evita la escisión (corte o fragmentación) postraduccional de las poliproteínas precursoras virales (gag y gag-pol) en las células infectadas. Sin la división de estas moléculas, se impide el ensamblaje adecuado y no se pueden formar los componentes estructurales virales funcionales. Esto da lugar a la producción y liberación de partículas virales inmaduras que carecen de la capacidad de infectar nuevas células. 7. Efectos secundarios Los efectos secundarios más frecuentes son generalmente leves y se manifiestan principalmente a nivel del tracto gastrointestinal y neurológico. Cabe destacar que los efectos gastrointestinales parecen ser menores cuando se utiliza la formulación potenciada con ritonavir. 8. Efectos adversos graves Con el uso prolongado o en ciertas condiciones clínicas, el saquinavir puede desencadenar efectos adversos graves: 9. Toxicidad y manejo Toxicidad La toxicidad más importante, aguda y de mayor riesgo documentada en sobredosis es la cardiotoxicidad, caracterizada por alteraciones en el ritmo cardíaco como bloqueos Auriculoventricular (AV) debidos a la prolongación del intervalo PR, y el alto riesgo de arritmias letales desencadenadas por la prolongación del intervalo QT. También existe un alto riesgo de toxicidad hepática aguda. Manejo clínico y de sobredosis Contraindicaciones Está estrictamente contraindicado en pacientes con: Interacciones Farmacológicas El saquinavir es un sustrato e inhibidor extenso de la isoenzima Citocromo P-450 3A4 (CYP3A4), dotándolo de un enorme potencial de interacciones. No se debe combinar con: Fármacos que aumenten las concentraciones plasmáticas de saquinavir, que prolonguen el intervalo QT, o sustratos de ventana terapéutica estrecha. Está contraindicado el uso conjunto con astemizol, cisaprida, derivados del cornezuelo, midazolam, triazolam, sildenafil, entre otros. Precauciones y Vigilancia
Ritonavir
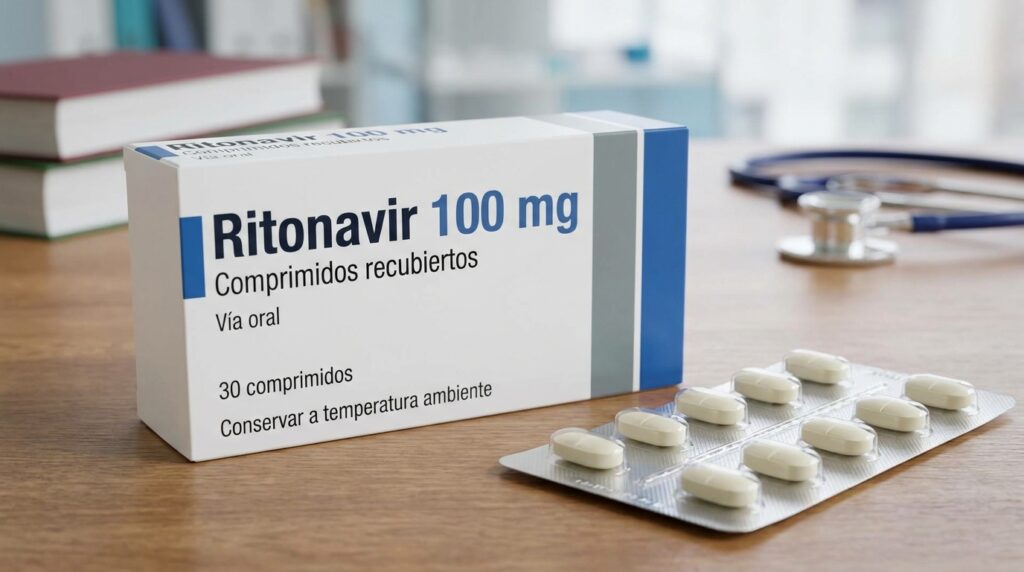
Monografía farmacológica: Ritonavir Esta guía de consulta rápida está diseñada para profesionales de la medicina que buscan información farmacológica validada y estructurada sobre el Ritonavir. A continuación, se detalla su perfil clínico, posología, mecanismo de acción y manejo de toxicidad. 1. Nombre del medicamento y principales usos Nombre del principio activo: Ritonavir Principales usos clínicos: El uso clásico del ritonavir es el tratamiento de la infección por el Virus de la Inmunodeficiencia Humana (VIH) tipo 1 y 2. Sin embargo, en la práctica clínica actual, su indicación primordial no es como agente antiviral directo, sino como “potenciador farmacocinético” (también conocido como booster). Al administrarse a dosis bajas en combinación con otros Inhibidores de la Proteasa (IP) (como darunavir, lopinavir o atazanavir), bloquea el metabolismo hepático de estos fármacos. Esto prolonga su vida media, aumenta y mantiene sus concentraciones terapéuticas en la sangre, y permite una reducción significativa en la frecuencia de administración y el número de comprimidos que el paciente debe ingerir. Bajo este mismo principio de potenciación, el ritonavir se utiliza actualmente para potenciar el nirmatrelvir en el tratamiento de la enfermedad por coronavirus de 2019 (COVID-19) de leve a moderada en pacientes con alto riesgo de progresión clínica. 2. Tipos y clasificación terapéutica El ritonavir es un medicamento antirretroviral de tipo peptidomimético que pertenece a la familia de los Inhibidores de la Proteasa (IP) del Virus de la Inmunodeficiencia Humana (VIH). No existen diferentes subtipos moleculares, pero su uso clínico en la actualidad se clasifica en dos modalidades funcionales principales: 3. Tiempos farmacocinéticos El perfil farmacocinético del ritonavir destaca por su potente autoinducción metabólica y su variabilidad dependiente de los alimentos: 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) La posología del ritonavir varía drásticamente dependiendo de si se utiliza como terapia completa (ya infrecuente) o como potenciador farmacocinético. A continuación, se detalla la dosificación según la presentación clínica: Presentación y Gramaje Dosis en Adultos Dosis en Niños (Pediátrica) Tabletas o Cápsulas (100 miligramos) Potenciador de VIH: 100 a 200 miligramos (mg) una o dos veces al día (según el fármaco acompañante). Potenciador COVID-19 (con nirmatrelvir): 100 miligramos dos veces al día por 5 días. Terapia antirretroviral completa (desuso): 600 miligramos cada 12 horas. Potenciador de VIH: Cálculo basado en superficie corporal o peso (usualmente 17 a 20 mg/kg cada 12 horas). No exceder dosis de adultos (100-200 mg). Se prefiere usar formulaciones combinadas como lopinavir/ritonavir. Solución Oral (80 miligramos por mililitro) 1.25 a 2.5 mililitros (equivalente a 100-200 mg) una o dos veces al día como potenciador. Nota de precaución: Contiene alcohol etílico. Cálculo por metro cuadrado de superficie corporal. Dosis inicial sugerida de 250 miligramos por metro cuadrado cada 12 horas (junto al medicamento a potenciar), ajustando por tolerancia. Polvo para suspensión oral (100 miligramos por sobre) Rara vez empleado; se prefiere la tableta. Si hay disfagia, se respeta la dosis de potenciador de 100 a 200 miligramos al día. Cálculo por superficie corporal o peso. Mezclar con alimentos blandos o líquidos adecuados e ingerir inmediatamente. Nota sobre co-formulaciones: En la práctica pediátrica y de adultos, es común el uso de combinaciones fijas, como lopinavir/ritonavir (soluciones de 80 g/20 g en 100 mL, o tabletas de 200 mg/50 mg y 100 mg/25 mg), donde la dosis del ritonavir ya está preajustada a la mezcla. 6. Mecanismo de acción El ritonavir ejerce un mecanismo de acción dual vital en la farmacología actual: 7. Efectos secundarios La tolerabilidad del ritonavir, especialmente al inicio del esquema terapéutico, suele verse comprometida por efectos secundarios que, en su mayoría, afectan el sistema digestivo y neurológico periférico: 8. Efectos adversos El uso crónico y sistémico de ritonavir conlleva riesgos de efectos adversos severos, particularmente metabólicos y cardiovasculares: 9. Toxicidad y manejo La toxicidad intrínseca aguda y crónica del ritonavir exige una vigilancia médica estricta, especialmente debido a su extenso perfil de interacciones. Manifestaciones de Toxicidad: Las sobredosis agudas exacerban el cuadro de efectos secundarios. Se pueden presentar parestesias severas, fallo renal agudo, deshidratación profunda (secundaria a los vómitos y diarrea), y alteraciones graves del ritmo cardíaco. Manejo Preventivo (Interacciones Farmacológicas): El mayor riesgo vital del ritonavir deriva de su potente inhibición de la enzima Citocromo P450 3A4 (CYP3A4). Manejo Agudo por Sobredosis:
Rimantadina
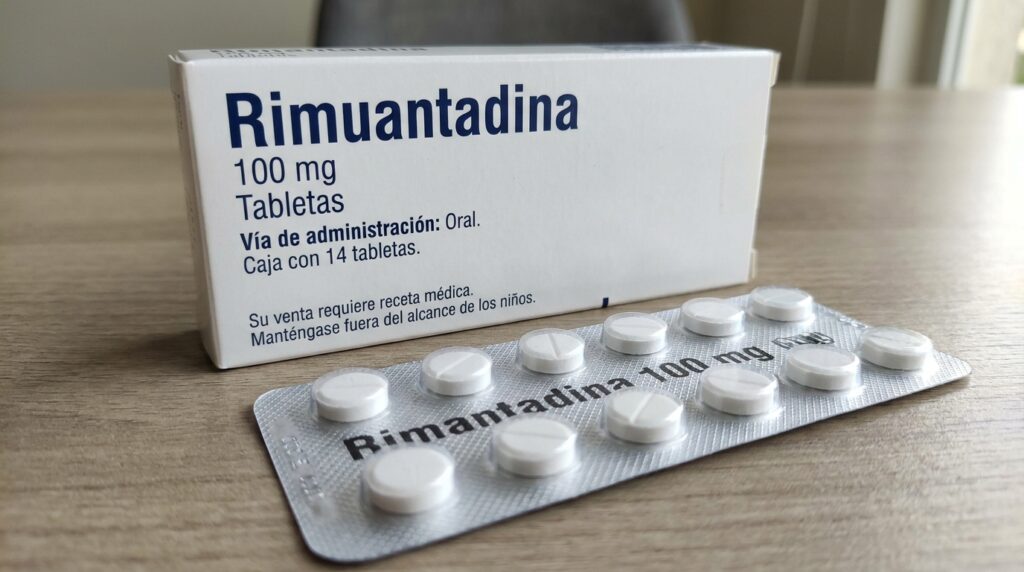
Monografía farmacológica: Rimantadina Bienvenidos a esta ficha de referencia farmacológica diseñada para profesionales de la salud. En esta revisión detallada abordaremos las características clínicas, posología y perfil de seguridad de la Rimantadina, un agente antiviral clave en nuestra práctica médica diaria. 1. Nombre del medicamento, principales usos Nombre genérico: Rimantadina (clorhidrato de rimantadina o clorhidrato de alfa-metil-1-adamantanometilamina). Principales usos: Se trata de un fármaco antiviral indicado específicamente para la profilaxis (prevención) y el tratamiento de la infección respiratoria producida de manera exclusiva por el virus de la influenza tipo A. En la práctica clínica, también se indica como terapia coadyuvante junto con la aplicación de la vacuna contra la influenza estacional en pacientes de alto riesgo, brindando protección mientras el paciente desarrolla anticuerpos específicos. 2. Tipos No existen diferentes “tipos” comerciales o formulaciones alternas de rimantadina en sí, pero farmacológicamente pertenece a la clase de los derivados del adamantano (aminas tricíclicas o aminas cíclicas sintéticas). Es un derivado alfa-metilado y un análogo estructural de la amantadina. La gran ventaja de la rimantadina frente a su predecesor es que cruza la barrera hematoencefálica en mucha menor medida, lo que le confiere un perfil de toxicidad neurológica considerablemente menor y una mejor tolerancia general. 3. Tiempos farmacocinéticos El comportamiento de la rimantadina en el organismo es un pilar fundamental para su dosificación en diferentes grupos etarios: a) Tiempo de absorción Presenta una absorción gastrointestinal casi completa tras su administración oral, logrando una biodisponibilidad mayor al 90 por ciento. Sus concentraciones plasmáticas máximas se alcanzan habitualmente entre las 2 y 6 horas posteriores a su ingesta. b) Vida media Su semivida o vida media plasmática de eliminación es prolongada, oscilando entre las 24 y 36 horas en adultos jóvenes y sanos. Es de suma importancia clínica considerar que esta vida media se alarga de forma significativa en pacientes de la tercera edad y en aquellos con disfunción renal o hepática. c) Tiempo de aclaramiento El aclaramiento sistémico se da inicialmente mediante un extenso metabolismo hepático (a través de procesos de hidroxilación, conjugación y glucuronidación), seguido por la excreción renal de sus metabolitos (entre un 60 y 90 por ciento). Menos del 25 por ciento de la dosis original se excreta sin cambios (intacta) en la orina. La depuración renal de la rimantadina sin modificaciones es similar a la depuración de creatinina. Se debe tener en cuenta que el aclaramiento se reduce hasta en un 50 por ciento en pacientes con insuficiencia renal severa. 4. Presentaciones y gramaje Para adaptarse a las necesidades de adultos, pacientes geriátricos y población pediátrica, el clorhidrato de rimantadina se encuentra disponible en las siguientes presentaciones estandarizadas: 5. Dosis en adultos y niños El tratamiento de elección suele tener una duración estipulada de 5 a 7 días. A continuación, se expone la tabla posológica consolidando las presentaciones y dosificaciones según el grupo de edad y comorbilidades. Presentación Gramaje Dosis en Adultos Dosis en Niños Cápsulas / Tabletas 100 miligramos (mg) Mayores de 12 años y adultos jóvenes: 100 miligramos (mg) cada 12 horas.Adultos mayores de 65 años o con insuficiencia renal/hepática: Reducir la dosis a 100 miligramos (mg) una vez al día. Niños mayores de 10 años: 100 miligramos (mg) cada 12 horas.Niños de 2 a 9 años: 5 miligramos (mg) por Kilogramo (kg) de peso al día, dividida cada 12 o 24 horas (no exceder 75 miligramos al día).Esquema alternativo a partir de 1 año: 5 miligramos (mg) por Kilogramo (kg) al día, en 1 o 2 tomas (sin exceder 150 miligramos al día). Solución Oral (Jarabe) 1 gramo por cada 100 mililitros (ml) Mayores de 12 años y adultos: 20 mililitros (ml) al día (divididos en una o dos tomas).Mayores de 65 años o con insuficiencia renal: 10 mililitros (ml) una vez al día. 1 a 2 años: 5 mililitros (ml) al día.3 a 5 años: 7.5 mililitros (ml) al día.6 a 7 años: 10 mililitros (ml) al día.8 a 11 años: 15 mililitros (ml) al día. Solución (Gotas Pediátricas) 5 gramos por cada 100 mililitros (ml) Tratamiento y Profilaxis Estacional: 200 miligramos (mg) al día divididos en una o dos fracciones. Uso en lactantes y preescolares (1 a 2 años): 2 gotas por Kilogramo (kg) de peso al día (equivalente a 5 miligramos por Kilogramo al día). Administrar cada 12 o 24 horas. Nota clínica obligatoria: Se requiere un ajuste estricto de dosis en pacientes con un Aclaramiento de Creatinina (ClCr) menor o igual a 10 mililitros por minuto (ml/min) o en aquellos con insuficiencia hepática grave. 6. Mecanismo de acción La rimantadina ejerce su potente acción antiviral inhibiendo específicamente la replicación del virus de la influenza tipo A. Es de 4 a 10 veces más activa in vitro que la amantadina. Su mecanismo se divide en las siguientes fases: 7. Efectos secundarios Gracias a su menor penetración cerebral, los efectos secundarios son de menor frecuencia en comparación con otros adamantanos. Suelen ser transitorios, de intensidad leve a moderada y estrictamente dependientes de la dosis. Abarcan: 8. Efectos adversos Aunque goza de buena tolerancia general, constituye un riesgo potencial para reacciones menos frecuentes pero severas, que exigen suspender el fármaco o buscar atención médica: 9. Toxicidad y manejo Manifestaciones de sobredosis y toxicidad Los efectos neurotóxicos pueden potenciarse, aumentando su gravedad si se administra de forma concomitante con medicamentos antihistamínicos, anticolinérgicos o psicotrópicos. Las altas concentraciones plasmáticas y la mortalidad asociada a concentraciones cerebrales se elevan drásticamente en población geriátrica y en pacientes con daño renal o hepático grave. Una toxicidad aguda o sobredosis se presenta con exacerbación en el Sistema Nervioso Central (SNC) (agitación psicomotriz, alteraciones de la marcha, delirio, alucinaciones, convulsiones y coma) acompañado de alteraciones cardiovasculares severas (arritmias). Protocolo de manejo
Rifaximina
Monografía farmacológica: Rifaximina Bienvenidos a esta ficha de consulta médica rápida y detallada. Como profesionales de la salud, sabemos la importancia de tener información precisa y accesible sobre los antimicrobianos de uso frecuente. En esta monografía revisaremos a fondo la Rifaximina, abordando desde sus usos clínicos aprobados hasta su perfil de seguridad y dosificación específica. 1. Nombre del medicamento, principales usos Nombre del medicamento: Rifaximina. Principales usos clínicos: 2. Tipos (Variantes farmacológicas) La Rifaximina es un antibiótico derivado sintético de la rifampina (específicamente de la rifamicina SV), por lo que pertenece a la familia de las rifamicinas. Farmacológicamente, se presenta como Rifaximina alfa, el cual es un polimorfo específico de la molécula que garantiza una absorción sistémica prácticamente nula en condiciones normales. En la práctica clínica, no existen variaciones de la sal, siendo esta la única molécula activa comercializada para estos fines. 3. Tiempos Farmacocinéticos 4. Presentaciones y gramaje Este medicamento se presenta exclusivamente en formatos para administración oral. 5. Dosis en adultos y niños A continuación, se detalla una tabla consolidada con la dosificación sugerida según el grupo etario, la indicación clínica y la presentación farmacológica. Población y Edad Indicación Clínica Presentación Dosis Sugerida y Frecuencia Adultos (mayores de 18 años) Diarrea del viajero / Infección intestinal Tabletas de 200 miligramos (mg) 200 miligramos (mg) cada 8 horas (durante 3 días). Adultos (mayores de 18 años) Encefalopatía Hepática Tabletas de 550 miligramos (mg) o 400 miligramos (mg) 550 miligramos (mg) cada 12 horas, o 400 miligramos (mg) cada 8 horas (tratamiento prolongado según evolución). Adultos (mayores de 18 años) Síndrome del Intestino Irritable con Diarrea (SII) Tabletas de 400 miligramos (mg) o 550 miligramos (mg) 400 miligramos (mg) cada 8 horas, o 550 miligramos (mg) cada 8 horas (durante 10 a 14 días). Adultos (mayores de 18 años) Profilaxis pre/post quirúrgica gastrointestinal Tabletas de 400 miligramos (mg) 400 miligramos (mg) cada 12 horas (durante 3 días). Adultos (Dosis general) Variable según criterio médico Tabletas (Variable) 200 a 550 miligramos (mg) de dos a tres veces al día dependiendo de la indicación clínica. Niños (12 a 18 años) Diarrea del viajero / Infección intestinal Tabletas de 200 miligramos (mg) 200 miligramos (mg) cada 8 horas (dosis equivalente al adulto). Niños (6 a 12 años) Infección intestinal bacteriana Tabletas de 200 miligramos (mg) o Suspensión oral 200 miligramos (mg) cada 12 horas, o 200 miligramos (mg) cada 6 horas (según severidad clínica). Niños (2 a 6 años) Diarrea aguda / Encefalopatía Suspensión oral (100 miligramos [mg] / 5 mililitros [ml]) 100 a 200 miligramos (mg) (equivalente a 5 a 10 mililitros [ml]) cada 8 a 12 horas. (Off-label / Fuera de indicación oficial; uso bajo estricta supervisión médica). (Nota clínica: En pacientes menores de 12 años no se ha establecido completamente la seguridad y eficacia en todas las indicaciones a nivel global, por lo que su uso queda sujeto a un estricto criterio y vigilancia médica). 6. Mecanismo de acción La Rifaximina es un antibiótico bactericida no absorbible de amplio espectro, cuya acción es exclusivamente local en el tracto gastrointestinal. Ejerce su actividad contra bacterias aerobias y anaerobias, tanto Gram positivas como Gram negativas. Su mecanismo de acción consiste en unirse de forma irreversible y no covalente a la subunidad beta de la enzima Ácido Ribonucleico (ARN) polimerasa dependiente del Ácido Desoxirribonucleico (ADN) bacteriano. Esta unión inhibe la síntesis del ARN (ácido ribonucleico), bloqueando en consecuencia la transcripción y la síntesis de proteínas bacterianas, lo que lleva a la muerte del microorganismo. Adicionalmente, a nivel gastrointestinal, este mecanismo reduce drásticamente la producción de amoniaco mediada por la flora bacteriana intestinal, un efecto fundamental en el manejo de la encefalopatía hepática. 7. Efectos secundarios Debido a su acción estrictamente intraluminal, la Rifaximina suele ser un fármaco muy bien tolerado. Los efectos secundarios reportados suelen ser de carácter leve y esperado, e incluyen: 8. Efectos adversos Aunque raros, existen efectos adversos de mayor gravedad o de presentación menos frecuente que requieren de una evaluación médica oportuna: 9. Toxicidad y manejo La toxicidad clínica grave a nivel sistémico por el uso de Rifaximina es extremadamente rara, justificado por su absorción gastrointestinal ínfima (menor al 1%). La toxicidad principal reportada en la práctica clínica se limita predominantemente a las náuseas. Escenario de sobredosis: En los ensayos clínicos controlados, se han administrado dosis masivas de hasta 2400 miligramos (mg) diarios durante periodos de 7 a 14 días en pacientes con encefalopatía hepática, sin evidenciar síntomas de intoxicación distintos al perfil de efectos secundarios habituales ya descritos. Factores de riesgo, precauciones y contraindicaciones: Manejo de la sobredosis accidental o intencional:
Ribavirina
Monografía farmacológica: Ribavirina Bienvenidos a esta ficha farmacológica detallada sobre la Ribavirina, una guía de consulta rápida diseñada específicamente para profesionales de la salud. En este artículo revisaremos a fondo su mecanismo de acción, dosificación ajustada, y el manejo de su toxicidad limitante. 1. Nombre del medicamento y principales usos Nombre: Ribavirina Principales usos terapéuticos: La Ribavirina es un antiviral de amplio espectro empleado en diversas patologías virales de alta complejidad clínica: 2. Tipos (Vías de administración) Este fármaco cuenta con una alta versatilidad clínica, encontrándose disponible en las siguientes formulaciones: 3. Farmacocinética: Tiempos metabólicos Comprender los tiempos de la Ribavirina es crucial debido a su capacidad de secuestro celular y prolongada eliminación. a) Tiempo de absorción: La absorción por el tracto gastrointestinal es rápida, alcanzando la Concentración plasmática máxima (Cmax) en aproximadamente 1.5 a 2 horas (90 a 120 minutos). Su biodisponibilidad oral absoluta ronda entre el 45 por ciento y el 65 por ciento debido a un significativo metabolismo de primer paso hepático. Esta absorción puede aumentar hasta un 70 por ciento si se administra junto con comidas de alto contenido graso, y disminuye con el uso simultáneo de antiácidos. Tras dosis orales múltiples, alcanza un estado de estabilidad dinámica (concentraciones máximas de equilibrio) en aproximadamente 4 semanas. b) Vida media: El fármaco presenta un perfil farmacocinético marcadamente bifásico: c) Tiempo de aclaramiento: La eliminación sistémica (depuración) es compleja. Ocurre a través de metabolismo hepático (procesos de desribosilación e hidrólisis) y excreción renal (el 53 por ciento se elimina en la orina como fármaco inalterado y metabolitos, y un 15 por ciento por vía fecal). El aclaramiento depende del peso corporal, sexo y de la Tasa de Filtración Glomerular (TFG). Disminuye drásticamente (hasta un 66 por ciento) en pacientes de edad avanzada y en aquellos con insuficiencia renal avanzada (depuración de creatinina menor a 30 a 50 mililitros por minuto). 4 y 5. Presentaciones, gramaje y Dosis (Adultos y niños) A continuación, se detalla la dosificación clínica estandarizada y ponderal según la presentación del fármaco y el grupo etario: Presentación y Gramaje Grupo de Pacientes / Indicación Dosis Recomendada Cápsulas / Comprimidos(200 mg y 400 mg).Envases típicos de 12, 90 o 168 unidades. Adultos (Hepatitis C Crónica):Ajustado al peso corporal. Menos de 75 kilogramos: 1,000 miligramos al día (repartidos en 2 tomas por la mañana y 3 por la noche).Más de 75 kilogramos: 1,200 miligramos al día (repartidos en 3 por la mañana y 3 por la noche, o cada 8 horas). Cápsulas / Comprimidos(400 mg) Adultos (Infecciones virales sistémicas): 400 miligramos cada 8 horas. Solución oral / Jarabe(100 mg por cada 5 ml) Niños (Escolares y Preescolares): 15 a 25 miligramos por kilogramo de peso al día, divididos en 3 tomas (cada 8 horas). En volumen: 1 mililitro por kilogramo al día, repartido en 3 tomas. Solución en gotas pediátricas(40 mg por cada 1 ml).Aprox. 20 gotas = 1 ml. Lactantes: 10 gotas por kilogramo de peso al día, repartidas en 3 tomas (cada 8 horas). Polvo liofilizado (Aerosol)6 gramos para reconstituir en 300 ml de agua bidestilada. Pediátricos e Inmunosuprimidos (Virus Sincitial Respiratorio grave): 20 miligramos por mililitro (mg/ml) en el reservorio del nebulizador, administrado durante 12 a 18 horas continuas al día, por 3 a 7 días. (Dosis de investigación corta: 60 mg/ml por 2 horas, 3 veces al día). Solución Inyectable Parenteral (IV/IM)Frascos de 500 mg o 1,200 mg en 12 ml (100 mg/ml). Adultos (Ej. Fiebres hemorrágicas): 12 mililitros diarios (1,200 miligramos totales) divididos en 2 o 3 aplicaciones directas. Solución Inyectable Parenteral (IV/IM) Pediátricos: 0.2 mililitros por kilogramo de peso al día (20 miligramos por kilogramo al día), repartidos en 2 o 3 dosis. Nota clínica obligatoria: Las dosis de la vía oral e intravenosa deben reajustarse imperativamente ante deterioro de la función renal y ante caídas considerables de los niveles de hemoglobina. 6. Mecanismo de acción La Ribavirina es un profármaco que funciona como un antiviral nucleósido-análogo-sintético (específicamente, un análogo de la guanosina). Para activarse, requiere ingresar a la célula huésped donde las quinasas celulares lo fosforilan secuencialmente hasta formar derivados de monofosfato, difosfato y trifosfato activo. Su acción bloquea la replicación viral de virus de Ácido Ribonucleico (ARN) y Ácido Desoxirribonucleico (ADN) mediante tres vías: 7. Efectos secundarios Estos síntomas son altamente prevalentes, especialmente durante terapias de largo plazo: 8. Efectos adversos Estas son complicaciones de alta severidad que exigen monitorización estrecha y posible interrupción del tratamiento: 9. Toxicidad y manejo El manejo de este fármaco requiere experiencia y vigilancia rigurosa debido a su alto perfil toxicológico. Toxicidad reproductiva y contraindicaciones absolutas: La Ribavirina es altamente embriotóxica, mutagénica, oncogénica, posiblemente gonadotóxica y estrictamente teratogénica (Clasificación Categoría X por la Food and Drug Administration (FDA)). Manejo reproductivo obligatorio: Es mandatorio el uso de dos formas efectivas de anticoncepción (métodos de barrera de alta eficacia) por ambos miembros de la pareja sexual durante todo el tratamiento y durante un periodo de “lavado”: 6 meses posteriores a la interrupción en mujeres, y hasta 9 meses posteriores en hombres (por la alta persistencia del fármaco en los espermatozoides). Interacciones y riesgo de toxicidad: Manejo de la sobredosis y la anemia: Una sobredosificación o acumulación farmacológica desencadena una anemia hemolítica de instauración muy rápida, con grave afectación cardiopulmonar por hipoxia anémica. No existe un antídoto farmacológico específico. Consideraciones en terapia ventilatoria: En pacientes intubados tratados con Ribavirina en aerosol, se requiere extrema vigilancia, revisiones constantes y modificaciones al equipo para evitar que el fármaco precipite y obture las válvulas del ventilador mecánico.
Nifedipino
Monografía farmacológica: Nifedipino Como médicos, mantener actualizada nuestra farmacopea mental es esencial para brindar la mejor atención a nuestros pacientes. A continuación, presento una ficha de consulta rápida y detallada sobre el Nifedipino, un fármaco pilar en la práctica de la medicina interna, cardiología y ginecología. Esta monografía está diseñada como una herramienta de referencia rápida para profesionales de la salud, optimizada con la información farmacocinética, posología y manejo toxicológico que necesitamos en el día a día. 1. Nombre del medicamento, principales usos Nombre del medicamento: Nifedipino (frecuentemente mencionado también como nifedipina). Principales usos clínicos: 2. Tipos de formulaciones El nifedipino pertenece a la familia de los antagonistas o bloqueadores de los canales de calcio del tipo dihidropiridina. Para su administración en la práctica clínica, se clasifica en los siguientes tipos según su diseño y formulación farmacológica: 3. Tiempos farmacocinéticos Conocer el comportamiento cinético de este calcioantagonista es vital para prevenir eventos adversos y asegurar la adherencia del paciente: 4 y 5. Presentaciones, gramaje y Dosis en adultos y niños A continuación, se desglosan las presentaciones disponibles (vía oral e intravenosa) y la posología recomendada. Nota de seguridad: Las formas de acción corta o liberación inmediata no se recomiendan para el manejo de la hipertensión crónica ni en pacientes con angina inestable debido al riesgo de isquemia. Presentación y Gramaje Dosis en Adultos Dosis en Niños (Uso fuera de indicación oficial o “Off-label” en guías pediátricas) Oral (Cápsulas de liberación inmediata o rápida)Gramajes: 10, 20 a 40 miligramos Antianginoso / Antihipertensivo: 10 a 40 miligramos por vía oral cada 8 horas. Dosis máxima: 60 a 120 miligramos al día.Crisis hipertensiva: 10 a 20 miligramos por vía oral (la vía sublingual está en desuso por riesgo de hipotensión severa e isquemia).Uso Tocolítico: Ataque inicial de 10 miligramos, seguido de 15 miligramos cada 6 a 8 horas según la dinámica uterina. Máximo 160 miligramos en las primeras 24 horas. Emergencia hipertensiva: Dosis inicial de 0.1 a 0.5 miligramos por kilogramo de peso corporal por dosis (máximo 10 miligramos por toma). Se puede repetir cada 4 a 6 horas. Dosis diaria máxima: 1 a 2 miligramos por kilogramo de peso al día. Oral (Comprimidos de liberación modificada o “Retard”)Gramaje: 20 miligramos Hipertensión arterial y Angina de pecho: 20 miligramos cada 12 horas. Dosis máxima recomendada: 60 miligramos al día. No se recomienda su uso en pacientes pediátricos por falta de datos clínicos y dificultad para fraccionar el fármaco. Oral (Comprimidos de liberación prolongada o “Sistema osmótico de liberación oral”)Gramajes: 30 y 60 miligramos Hipertensión arterial y Angina de pecho: Iniciar con 30 a 60 miligramos una vez al día (cada 24 horas) por vía oral. Se puede incrementar gradualmente. Dosis máxima recomendada: 120 miligramos al día. El uso no está avalado en niños ni adolescentes menores de 18 años por la carencia de estudios de seguridad y eficacia. Intravenosa (Uso hospitalario especializado)Gramaje: Viales (según disponibilidad) Dosis general: 3 a 10 microgramos por kilogramo de peso por vía intravenosa. No se encuentra disponible información de uso pediátrico para esta vía. 6. Mecanismo de acción El nifedipino es un potente antagonista de los canales de calcio (calcioantagonista). A nivel celular, se une específicamente a un sitio en la subunidad formadora de poros (alfa-1) desde el lado interno de la membrana celular. Esto inhibe selectivamente el flujo transmembrana de los iones de calcio a través de los canales lentos regulados por voltaje (tipo L). Al reducir la frecuencia de apertura del canal en respuesta a la despolarización, disminuye el calcio intracelular. Sus efectos clínicos se basan en: 7. Efectos secundarios La inmensa mayoría de las reacciones secundarias son leves, pasajeras y son una extensión fisiológica de su potente efecto de vasodilatación periférica. Debemos informar al paciente sobre la posibilidad de: 8. Efectos adversos Aunque menos frecuentes, es imperativo vigilar complicaciones con mayor impacto clínico y morbilidad: 9. Toxicidad y manejo Una sobredosis aguda o intoxicación por nifedipino representa una emergencia médica, ya que las manifestaciones son extensiones directas, pero descontroladas, de su acción terapéutica. Cuadro clínico de la toxicidad: Inhibición excesiva del flujo de calcio que provoca hipotensión severa progresiva, estado de choque cardiogénico, y depresión cardiaca grave que incluye bradicardia profunda, bloqueo auriculoventricular, insuficiencia cardiaca aguda y paro cardiaco (aunque es más raro con dihidropiridinas que con otros bloqueadores). A nivel sistémico puede presentar hipoxia (falta de oxigenación tisular), acidosis metabólica y alteración del estado de consciencia pudiendo llegar al coma. Protocolo de Manejo Clínico:
Metoprolol
Monografía farmacológica: Metoprolol Bienvenido a esta ficha farmacológica de consulta rápida diseñada para profesionales de la salud. En esta revisión anatómica y clínica, abordaremos a detalle el perfil del Metoprolol, un pilar en la farmacología cardiovascular. Esta monografía está estructurada para ofrecer respuestas ágiles y precisas sobre la posología, mecanismo de acción y manejo toxicológico de este fármaco en la práctica clínica diaria. 1. Nombre del medicamento, principales usos Nombre genérico: Metoprolol. Principales usos clínicos: Sus aplicaciones cardiovasculares primordiales incluyen el tratamiento de la hipertensión arterial, el manejo de la angina de pecho (ya que reduce la demanda de oxígeno del miocardio) y la intervención oportuna en el síndrome coronario agudo o infarto agudo al miocardio (IAM). También es fundamental en la prevención secundaria post-infarto, en el tratamiento de la insuficiencia cardíaca crónica estable (con fracción de eyección reducida), en la profilaxis de la migraña y en el control de taquiarritmias (como la fibrilación auricular y la taquicardia supraventricular). 2. Tipos (si es que hay más de un solo tipo de medicamento) En la práctica clínica, el metoprolol se presenta de forma general como un antagonista de los receptores beta, pero bioquímicamente se divide en dos formas salinas principales que modifican su farmacocinética: 3. Tiempos 4. Presentaciones y gramaje Para la correcta prescripción, es crucial distinguir entre las presentaciones orales e intravenosas: 5. Dosis en adultos y niños A continuación, se detalla una tabla de referencia rápida para la dosificación, la cual varía drásticamente dependiendo de la presentación y la indicación clínica. Presentación y Gramaje Dosis en adultos Dosis en niños Tabletas (Tartrato) 50 mg, 100 mg Hipertensión: 100 a 400 mg al día divididos en 1 o 2 tomas.Angina de pecho: 100 a 200 mg al día divididos en 2 o 3 tomas. Hipertensión: 1 a 2 mg por kilogramo (kg) de peso al día, divididos en 2 tomas (dosis máxima 200 mg al día). Tabletas (Succinato) 25 mg, 50 mg, 100 mg, 200 mg Insuficiencia cardíaca: Inicio con 12.5 a 25 mg una vez al día, incrementando gradualmente hasta 200 mg al día.Hipertensión: 50 a 100 mg una vez al día. Hipertensión: 1 mg por kg de peso una vez al día (dosis máxima inicial 50 mg al día). Uso estricto bajo supervisión de especialista. Solución inyectable 5 mg en 5 mL (1 mg/mL) Infarto Agudo al Miocardio: 5 mg intravenosos cada 2 minutos hasta por 3 dosis (máximo 15 mg).Arritmias: 5 mg a una velocidad de 1 a 2 mg por minuto. Uso hospitalario/urgencias: 0.1 a 0.2 mg por kg de peso por dosis (máximo 5 mg por dosis administrada lentamente). 6. Mecanismo de acción El metoprolol es un medicamento bloqueador de los receptores beta adrenérgicos. Específicamente, es un antagonista selectivo de los receptores adrenérgicos beta-1 (fármaco cardioselectivo). A dosis terapéuticas, bloquea los receptores beta-1 ubicados principalmente en el músculo cardíaco, lo que resulta en una disminución del trabajo cardíaco a través de dos vías: reducción de la frecuencia cardíaca (cronotropismo negativo) y disminución de la fuerza de contracción miocárdica (inotropismo negativo). En condiciones como la angina de esfuerzo, esta reducción del gasto cardíaco disminuye significativamente la demanda de oxígeno del miocardio, logrando un equilibrio crucial entre el suministro y la demanda de oxígeno en el corazón. Adicionalmente, disminuye la secreción de renina por los riñones y carece de actividad simpaticomimética intrínseca y de propiedades estabilizadoras de membrana que sean clínicamente significativas. Cabe destacar que, a dosis muy altas, puede perder su cardioselectividad y bloquear también los receptores beta-2 (presentes en bronquios y vasos sanguíneos). 7. Efectos secundarios Los efectos secundarios reportados suelen ser leves, transitorios y altamente dependientes de la dosis administrada. Los pacientes pueden experimentar: 8. Efectos adversos Al deprimir el trabajo miocárdico, existe un riesgo intrínseco de inducir un exceso de bloqueo beta. Estos efectos de mayor severidad pueden requerir la reducción de la dosis o la suspensión del tratamiento bajo supervisión médica: 9. Toxicidad y manejo Una sobredosis de metoprolol representa una emergencia médica y su cuadro toxicológico se caracteriza por una depresión cardiovascular severa. Cuadro clínico de la toxicidad: Los signos vitales mostrarán bradicardia extrema e hipotensión profunda, evolucionando hacia choque cardiogénico, bloqueo auriculoventricular (AV), insuficiencia cardíaca aguda y, en casos extremos, asistolia. El cuadro puede acompañarse de complicaciones sistémicas como broncoespasmo, alteración del estado de alerta, convulsiones y coma profundo. Manejo toxicológico y soporte médico:
Isosorbida
Monografía farmacológica: Isosorbida (Dinitrato y Mononitrato) Bienvenidos colegas a esta nueva ficha de referencia médica. Hoy repasaremos a fondo la Isosorbida, un nitrovasodilatador pilar en el manejo de la patología isquémica cardíaca. Esta monografía farmacológica está diseñada para ofrecer una consulta rápida, precisa y basada en la evidencia de las características farmacocinéticas, posológicas y clínicas de este medicamento. 1. Nombre del medicamento, principales usos Nombre del principio activo: Isosorbida (disponible clínicamente como Dinitrato de isosorbida y Mononitrato de isosorbida). Principales usos clínicos: 2. Tipos de Isosorbida En nuestra práctica clínica diaria, utilizamos dos formulaciones químicas principales que difieren crucialmente en su metabolismo: 3. Tiempos Farmacocinéticos Comprender la farmacocinética es vital para decidir qué formulación utilizar según el estado hemodinámico del paciente. a) Tiempo de absorción y comienzo de acción: b) Vida media: c) Tiempo de aclaramiento: La eliminación se realiza casi exclusivamente a través del riñón en forma de metabolitos conjugados inactivos (derivados glucurónidos). El aclaramiento sistémico total del fármaco y sus metabolitos se completa en un lapso aproximado de 24 horas posteriores a su administración. 4 y 5. Presentaciones, Gramaje y Dosis (Adultos y Niños) La siguiente tabla resume las pautas de dosificación. Es importante destacar que no existen estudios clínicos que avalen el uso o seguridad de los nitratos en pediatría, por lo que su uso rutinario no está indicado y de manera general se considera contraindicado en niños. Tipo de Isosorbida Presentaciones y Gramaje Vía de Administración Dosis en Adultos Dosis en Niños Dinitrato de isosorbida Tabletas sublinguales de 5 miligramos (mg). Sublingual Crisis: 2.5 a 10 mg (o 5 mg cada 3 a 4 horas). Repetir cada 5 a 15 minutos en crisis (máximo 3 dosis en 30 minutos). En urgencia: masticar y colocar bajo la lengua. Profilaxis: 2.5 a 10 mg cada 2 a 3 horas. No indicado / No disponible. Dinitrato de isosorbida Tabletas orales de 10 mg, 20 mg y 40 mg (acción prolongada). Oral Mantenimiento: 5 a 40 mg ingeridos cada 6 horas (o de 2 a 3 veces al día). Dosis máxima recomendada al día: 240 mg. En insuficiencia cardíaca: 20 a 40 mg cada 4 horas. No indicado / No disponible. Dinitrato de isosorbida Tableta masticable de 5 mg. Oral / Masticable 5 a 10 mg cada 2 a 4 horas. No indicado / No disponible. Dinitrato de isosorbida Solución inyectable. Envase con 100 mililitros (ml) (1 mg/1 ml) o 10 ampolletas con 10 ml (10 mg/10 ml). Infusión intravenosa 2 a 7 mg/hora, hasta obtener respuesta terapéutica. Dosis máxima: 10 mg/hora. Precaución: Debe diluirse en envases de vidrio. No indicado / No disponible. Mononitrato de isosorbida Tabletas orales de 20 mg y 40 mg. Oral Mantenimiento: Iniciar con 10 mg a 20 mg, dos veces al día. Dosis de 20 o 40 mg cada 8 horas (no exceder de 80 mg al día). Casos severos: hasta 40 mg dos veces al día. Preventivo: 20 mg cada 12 horas. Nota: La segunda toma debe darse a más tardar 8 horas después de la primera para dejar un periodo libre de nitratos de 10 a 14 horas. Contraindicado. 6. Mecanismo de Acción La isosorbida es un potente nitrovasodilatador orgánico. Actúa como un profármaco que requiere activación enzimática (mediada por enzimas como el citocromo p-450 del retículo endoplásmico) en el músculo liso vascular. A nivel intracelular, interactúa con grupos sulfhidrilo liberando el ion nitrito libre, que se convierte en radicales libres de óxido nítrico (NO). El óxido nítrico estimula y se une al grupo hemo de la enzima guanilato ciclasa (o guanilil ciclasa soluble), activándola y promoviendo un aumento masivo en la producción celular del mensajero secundario monofosfato de guanosina cíclico (GMPc). El incremento de GMPc activa proteínas quinasas que producen la desfosforilación de las cadenas ligeras de miosina y una marcada disminución del calcio intracelular. Esto evita la interacción de la miosina con la actina, resultando en la relajación del músculo liso y la consiguiente vasodilatación. Efectos hemodinámicos resultantes: 7. Efectos Secundarios Los efectos secundarios son, en su mayoría, respuestas esperadas derivadas de su acción vasodilatadora sistémica: 8. Efectos Adversos Son reacciones no deseadas que requieren vigilancia médica estrecha o ajustes en la terapéutica: 9. Toxicidad y Manejo Médico Manifestaciones de Toxicidad (Sobredosis e Interacciones): La toxicidad clínica por nitratos se manifiesta por una hipotensión severa que no remite, taquicardia refleja sostenida, inquietud, síncope profundo (debido a un rápido secuestro venoso de sangre) y depresión respiratoria. Una interacción que debemos vigilar estrictamente es el uso concomitante con inhibidores de la fosfodiesterasa 5 (PDE5), como el Sildenafil, Tadalafil o Vardenafil. Esta combinación provoca una acumulación masiva de monofosfato de guanosina cíclico (GMPc), originando una vasodilatación excesiva e hipotensión profunda que puede resultar letal, culminando en isquemia severa o infarto. En sobredosis masivas y prolongadas, puede inducirse metahemoglobinemia (oxidación anormal del hierro de la hemoglobina que impide el transporte de oxígeno), manifestándose con cianosis (coloración azulada de la piel), disnea severa (dificultad respiratoria) y deterioro neurológico. Manejo Terapéutico de Urgencia:
Hidralazina
Monografía farmacológica: Hidralazina Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En este artículo detallamos la farmacología, posología y manejo clínico de la hidralazina, un fármaco fundamental en el manejo de la presión arterial y patologías cardiovasculares. 1. Nombre del medicamento, principales usos Nombre: Hidralazina. Principales usos clínicos: 2. Tipos En la práctica médica, la forma farmacéutica disponible y empleada corresponde a una sal única: el clorhidrato de hidralazina (o hidrocloruro de hidralazina). No se dispone de otras variantes estructurales del principio activo de uso común. De manera general, se clasifica funcionalmente como un medicamento vasodilatador arteriolar directo. 3. Tiempos de la Hidralazina Comprender la farmacocinética de este medicamento es vital para la dosificación y prevención de la toxicidad: 4. Presentaciones y gramaje La hidralazina se encuentra disponible en las siguientes presentaciones farmacológicas: 5. Dosis de Hidralazina en adultos y niños A continuación, se presenta la posología recomendada según el grupo etario, la presentación farmacológica y la condición clínica a tratar. Presentación Grupo Etario y Condición Dosis Recomendada y Vía de Administración Tabletas Adultos: Hipertensión arterial sistémica Vía Oral: Iniciar con 10 a 25 miligramos cada 6 a 12 horas. Ajustar progresivamente según la respuesta. Mantenimiento habitual: 40 a 200 miligramos al día (Dosis máxima de seguridad: 300 miligramos al día). Tabletas Adultos: Insuficiencia cardíaca Vía Oral: Iniciar con 12.5 miligramos cada 6 a 12 horas. Dosis de mantenimiento ajustada bajo estricta vigilancia hemodinámica y de tolerancia. Solución Inyectable Adultos: Crisis o emergencias hipertensivas Vía Intramuscular o Intravenosa lenta: 10 a 40 miligramos por dosis. Se puede repetir si es estrictamente necesario según monitoreo. Solución Inyectable Adultos: Preeclampsia y eclampsia Vía Intramuscular o Intravenosa lenta: 5 miligramos iniciales. Seguir con 5 a 10 miligramos cada 20 a 30 minutos (o hasta 20 miligramos cada 20 a 40 minutos) hasta normalizar la presión diastólica. Si no hay efecto con 20 miligramos en total, cambiar de antihipertensivo. Tabletas Niños y adolescentes: Hipertensión arterial crónica Vía Oral: 0.75 a 3.5 miligramos por kilogramo de peso corporal al día, divididos en 4 a 6 tomas. (Dosis máxima diaria: 40 miligramos por kilogramo; Dosis máxima por toma: 20 miligramos). Solución Inyectable Niños y adolescentes: Hipertensión grave Vía Intramuscular o Intravenosa: 0.15 a 0.2 miligramos por kilogramo de peso por dosis, cada 4 a 6 horas. (Dosis máxima de seguridad por toma: 20 miligramos). Solución Inyectable Lactantes: Hipertensión arterial severa Vía Intramuscular o Intravenosa: 0.1 a 0.5 miligramos por kilogramo de peso por dosis, administrado cada 6 a 8 horas. (Nota clínica: En pacientes con diagnóstico de insuficiencia renal o hepática, es obligatorio ampliar los intervalos de tiempo entre cada dosis o reducir el gramaje administrado). 6. Mecanismo de acción La hidralazina es un vasodilatador arteriolar periférico selectivo y de acción directa. Disminuye drásticamente la resistencia vascular periférica y la presión arterial relajando directamente la musculatura lisa de las arterias y arteriolas sistémicas. Cabe destacar que no relaja el músculo liso de las venas. A nivel celular, sus mecanismos descritos incluyen: Como resultado hemodinámico reflejo mediado por los barorreceptores, la caída de la presión arterial estimula al sistema nervioso simpático. Esto genera un aumento compensatorio en la frecuencia cardíaca, la contractilidad del miocardio y la actividad de la renina plasmática. 7. Efectos secundarios La mayoría de los efectos secundarios derivan de la propia vasodilatación y del reflejo simpático compensatorio, siendo habitualmente transitorios: 8. Efectos adversos Existen eventos clínicos de mayor gravedad que exigen la reevaluación del paciente o la suspensión de la terapia médica: Precaución absoluta: El uso parenteral de la hidralazina está contraindicado en pacientes con cardiopatía isquémica, ya que la taquicardia refleja profunda puede desencadenar un infarto agudo de miocardio. 9. Toxicidad y manejo Cuadro de toxicidad por sobredosis: Una dosis tóxica precipita una hipotensión arterial profunda, taquicardia severa, cefalea incapacitante, rubor cutáneo generalizado y alteraciones del ritmo (arritmias cardíacas). Si no se trata, progresa rápidamente a colapso circulatorio y shock cardiovascular. Manejo médico: No existe un antídoto farmacológico específico. El tratamiento es de soporte hemodinámico y sintomático: (Nota terapéutica integral: Para evitar complicaciones de toxicidad y efectos adversos como la retención de líquidos y la taquicardia compensadora, la hidralazina demuestra ser más efectiva y segura cuando se prescribe bajo un esquema de terapia combinada con medicamentos bloqueadores beta adrenérgicos y fármacos diuréticos).