
Baricinitib
Monografía farmacológica: Baricitinib Bienvenido a esta guía médica de consulta rápida diseñada para profesionales de la salud. En esta monografía farmacológica revisaremos a detalle el perfil del Baricitinib, abarcando desde sus indicaciones principales y posología hasta su manejo toxicológico, ideal para la práctica clínica diaria. 1. Nombre del medicamento, principales usos Nombre del medicamento: Baricitinib Usos principales aprobados e indicaciones clínicas: 2. Tipos El baricitinib pertenece a la clase terapéutica de los Fármacos Antirreumáticos Modificadores de la Enfermedad sintéticos dirigidos (FAMEsd). Desde el punto de vista farmacológico, se clasifica como un inmunosupresor del tipo inhibidor selectivo y reversible de la familia de las Janus quinasas (JAK, por sus siglas en inglés). 3. Tiempos Conocer la farmacocinética es crucial para el ajuste de dosis en poblaciones especiales: 4. Presentaciones y gramaje Forma farmacéutica: Comprimidos o tabletas recubiertas con película para administración oral. 5. Dosis en adultos y niños A continuación, se detalla la posología estándar para pacientes con función renal y hepática normal. Nota clínica: Las dosis deben reducirse en casos de insuficiencia renal moderada o ante el uso concomitante de inhibidores fuertes del Transportador de Aniones Orgánicos 3 (OAT3), como el probenecid. Población Indicación Clínica Dosis Recomendada Ajustes y Consideraciones Especiales Adultos Artritis Reumatoide (AR) 2 miligramos (mg) o 4 mg una vez al día por vía oral. Iniciar o reducir a 2 mg al día en: pacientes de 75 años o mayores, historial de infecciones crónicas/recurrentes, o pacientes con control sostenido con 4 mg que son elegibles para reducción. Adultos Dermatitis Atópica (DA) 4 miligramos (mg) una vez al día por vía oral. Reducir a 2 mg al día para mantenimiento tras control sostenido, en pacientes de $\ge$ 75 años, con antecedentes de infecciones crónicas/recurrentes, o con aclaramiento de creatinina de 30-60 ml/min. Adultos Alopecia Areata (AA) 2 miligramos (mg) o 4 mg una vez al día. Se puede iniciar con 2 mg y titular a 4 mg según la respuesta clínica del paciente. Adultos y Niños ($\ge$ 9 años) COVID-19 (Hospitalizados con soporte de oxígeno) 4 miligramos (mg) una vez al día. Duración máxima de 14 días o hasta el alta hospitalaria (lo que ocurra primero). Niños (2 a < 9 años) COVID-19 (Hospitalizados con soporte de oxígeno) 2 miligramos (mg) una vez al día. Duración máxima de 14 días o hasta el alta hospitalaria (lo que ocurra primero). Niños (< 18 años) Artritis Reumatoide / Alopecia Areata No recomendada actualmente. Seguridad y eficacia no establecidas de forma concluyente fuera del ámbito de COVID-19 o Artritis Idiopática Juvenil (AIJ) en ciertas jurisdicciones. 6. Mecanismo de acción El baricitinib es un inhibidor selectivo, competitivo y reversible de las enzimas Janus quinasas 1 y 2 (JAK1 y JAK2). Estas quinasas intracelulares son fundamentales para transducir las señales de los receptores de superficie celular estimulados por diversas citoquinas y factores de crecimiento, los cuales están profundamente implicados en la hematopoyesis, la inflamación y la función inmunitaria. Al inhibir parcialmente la actividad enzimática de JAK1 y JAK2, el baricitinib interrumpe la fosforilación y la subsiguiente activación de los Transductores de Señales y Activadores de la Transcripción (STAT, por sus siglas en inglés). Esto modula la expresión genética a nivel celular, bloqueando de manera efectiva la transcripción de genes de la cascada de señalización proinflamatoria. 7. Efectos secundarios Estos son los efectos reportados con mayor frecuencia, que generalmente son de carácter leve a moderado: 8. Efectos adversos El uso de baricitinib acarrea advertencias de recuadro negro (Black Box Warnings) y precauciones severas debido a riesgos médicos de alta gravedad: 9. Toxicidad y manejo
Azatiprina
Monografía farmacológica: Azatioprina Bienvenido a esta guía médica detallada sobre la Azatioprina, un medicamento inmunosupresor fundamental en la práctica clínica actual. Esta ficha farmacológica está diseñada para médicos que buscan información consolidada, precisa y de consulta rápida sobre usos, posología, farmacodinamia y manejo de toxicidad de este fármaco antimetabolito. 1. Nombre del medicamento y principales usos Nombre del principio activo: Azatioprina Principales usos clínicos: La azatioprina es un agente inmunosupresor de amplio espectro utilizado principalmente en los siguientes escenarios médicos: 2. Tipos de medicamento En la práctica médica, existe un solo tipo de este medicamento como principio activo (azatioprina). Desde el punto de vista de su clasificación farmacológica, pertenece al grupo de las tiopurinas. Se comporta clínicamente como un profármaco antimetabolito (un derivado imidazólico de las bases purínicas), funcionando como un agente inmunosupresor citotóxico que requiere ser transformado por el cuerpo para alcanzar su forma activa. 3. Tiempos de farmacocinética Para el correcto manejo de la azatioprina, es vital comprender su comportamiento metabólico: 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) A continuación, se detalla la posología recomendada clasificada por grupos etarios e indicaciones clínicas. (Se aconseja que la dosis se reduzca o ajuste siempre de acuerdo con la respuesta clínica y la tolerancia hematológica del paciente). Población e Indicación Clínica Presentaciones y Gramaje Dosis Recomendada Adultos: Trasplantes de órganos Tabletas orales de 50 miligramos (mg). (Ocasionalmente ámpulas intravenosas de 50 mg para el periodo perioperatorio temprano). Dosis de inicio: De 1 hasta 5 miligramos por kilogramo (mg/kg) de peso al día (iniciando del día 1 al día 3 prequirúrgico; la dosis inicial habitual suele ser de 3 a 5 mg/kg/día). Mantenimiento: De 1 a 4 mg/kg de peso al día (ajustando según tolerancia hematológica). Adultos: Enfermedades autoinmunes y enfermedad inflamatoria intestinal Tabletas orales de 50 miligramos (mg). Dosis de inicio: 1 a 2.5 mg/kg de peso al día. (Específicamente para Artritis Reumatoide: iniciar con 1 mg/kg/día). Mantenimiento: 1 a 3 mg/kg de peso al día. (Para enfermedad inflamatoria intestinal suele rondar los 2 a 2.5 mg/kg/día). Se ajusta gradualmente evaluando la respuesta tardía. Niños: Trasplantes de órganos Tabletas orales de 50 miligramos (mg). (Nota: deben ingerirse enteras). Misma pauta general que en adultos: Dosis de inicio: Hasta 5 mg/kg de peso al día. Mantenimiento: Acorde a la tolerancia, usualmente entre 1 y 3 mg/kg de peso al día. Niños: Enfermedades autoinmunes y enfermedad inflamatoria intestinal Tabletas orales de 50 miligramos (mg). Dosis general recomendada: 1 a 3 miligramos por kilogramo (mg/kg) de peso al día. El inicio debe ser cauteloso, escalonando la dosis. 6. Mecanismo de acción La azatioprina es un profármaco. Una vez que ingresa al organismo y se absorbe, experimenta una rápida ruptura no enzimática, convirtiéndose en el metabolito activo 6-mercaptopurina (6-MP). Sus profundos efectos de inmunosupresión se logran porque la 6-mercaptopurina (6-MP) funciona como un antimetabolito (o falso metabolito) que altera profundamente el metabolismo intracelular de los ácidos nucleicos de las purinas. La 6-mercaptopurina (6-MP) es biotransformada por vías anabólicas para generar nucleótidos de 6-tioguanina, los cuales son su forma citotóxica plenamente activa. Estos nucleótidos interfieren con la síntesis de novo y se incorporan físicamente como moléculas análogas defectuosas (tio-análogos purínicos) en la estructura genética celular. Esto genera daño directo en las cadenas e inhibición de la formación y función del Ácido Desoxirribonucleico (ADN), el Ácido Ribonucleico (ARN) y la síntesis de proteínas. A nivel inmunológico, este bloqueo estructural frena de forma contundente la ola de proliferación celular clónica (afectando particularmente a los linfocitos T y linfocitos B) subsecuente a la estimulación antigénica. El daño celular promueve la cascada mitocondrial de la apoptosis (muerte celular programada), limitando eficazmente tanto la respuesta inmune celular como la respuesta inmune humoral. 7. Efectos secundarios Estos efectos suelen ser los más comunes, presentándose a menudo de manera leve o transitoria al inicio del esquema (y observándose principalmente a dosis más altas): 8. Efectos adversos Estas son reacciones severas que ameritan vigilancia clínica constante para evitar complicaciones potencialmente letales: 9. Toxicidad y manejo El manejo de la toxicidad por azatioprina requiere pericia médica y monitoreo estricto, dado que no existe un antídoto farmacológico específico. Presentación de la toxicidad: La toxicidad aguda suele presentarse inicialmente con náuseas incapacitantes y vómitos severos. La complicación más temida por sobredosis o acumulación tóxica medicamentosa es la supresión medular franca (mielosupresión), que se manifiesta tardíamente con infecciones generalizadas refractarias, fiebre idiopática prolongada y eventos hemorrágicos francos. Vigilancia clínica y Monitoreo preventivo (Obligatorio): El estándar de oro preventivo exige realizar un control rutinario de laboratorio mediante biometría hemática completa (hemograma) de manera semanal durante las primeras 4 a 8 semanas de iniciado el tratamiento. Posteriormente, este control debe realizarse cada 1 a 3 meses. Asimismo, se requieren pruebas de función hepática de manera periódica. Manejo clínico de eventos adversos (Toxicidad hematológica y hepática): Farmacogenética y precaución enzimática (Enzima Tiopurina S-metiltransferasa – TPMT): Antes de iniciar la terapia, es fuertemente recomendable (el estándar ideal) medir los niveles de la enzima tiopurina metiltransferasa (TPMT). Interacciones críticas que precipitan toxicidad profunda:
Adalimumab
Monografía farmacológica: Adalimumab Bienvenido a esta monografía de consulta rápida dirigida a profesionales de la salud. En este artículo detallamos la información farmacológica, indicaciones y perfil de seguridad del Adalimumab, una herramienta terapéutica clave en el manejo de enfermedades autoinmunes. 1. Nombre del medicamento, principales usos Nombre genérico: Adalimumab Principales usos clínicos: El adalimumab está indicado para el tratamiento de diversas enfermedades autoinmunes e inflamatorias mediadas por el sistema inmunológico. Sus principales indicaciones aprobadas incluyen: 2. Tipos El adalimumab es un anticuerpo monoclonal Inmunoglobulina G1 (IgG1) recombinante completamente humano. Pertenece a la clase de los Fármacos Antirreumáticos Modificadores de la Enfermedad de tipo biológico (FARMEs biológicos). Clínicamente está catalogado como un inhibidor o bloqueador del Factor de Necrosis Tumoral alfa (TNF-alfa). Actualmente, además del medicamento innovador o de referencia (comercializado bajo el nombre de Humira), existen múltiples medicamentos biosimilares aprobados en el mercado (como Amjevita, Hyrimoz, Idacio, Imraldi, entre otros). Todos ellos comparten el mismo mecanismo de acción e indicaciones clínicas. 3. Tiempos farmacocinéticos 4. Presentaciones y gramaje / 5. Dosis en adultos y niños El adalimumab se administra exclusivamente por vía subcutánea. A continuación, se presenta la tabla de dosificación y presentaciones combinadas para una consulta rápida en la práctica clínica: Población y Patología Presentaciones y Gramaje (Vía Subcutánea) Esquema de Dosis Adultos: Artritis Reumatoide, Artritis Psoriásica y Espondilitis Anquilosante Solución inyectable en:• Frasco ámpula (40 miligramos en 0.8 mililitros)• Jeringa prellenada (40 mg en 0.4 o 0.8 mL)• Pluma o autoinyector (40 mg en 0.4 o 0.8 mL) Mantenimiento: 40 miligramos (mg) cada 2 semanas (combinado con metotrexato en Artritis Reumatoide). Nota: Sin metotrexato concomitante, algunos pacientes pueden requerir 40 mg cada semana. Adultos: Psoriasis en placas (moderada a severa) y Uveítis Solución inyectable en:• Pluma / Jeringa de 40 miligramos (mg)• Pluma / Jeringa de 80 miligramos (mg) Dosis inicial: 80 miligramos (mg) al día. Mantenimiento: 40 miligramos (mg) cada 2 semanas, iniciando una semana (a los 7 días) después de la dosis inicial. Adultos: Enfermedad de Crohn (activa) y Colitis Ulcerosa Solución inyectable en:• Pluma / Jeringa de 40 miligramos (mg)• Pluma / Jeringa de 80 miligramos (mg) Inducción: 160 miligramos (mg) el Día 1 (fraccionable en 4 dosis de 40 mg o 2 de 80 mg en dos días consecutivos), seguidos de 80 miligramos (mg) el Día 15 (dos semanas después). Mantenimiento: 40 miligramos (mg) cada 2 semanas a partir del Día 29. Adultos: Hidradenitis Supurativa Solución inyectable en:• Pluma / Jeringa de 40 miligramos (mg)• Pluma / Jeringa de 80 miligramos (mg) Inducción: 160 miligramos (mg) el Día 1, seguidos de 80 miligramos (mg) el Día 15. Mantenimiento: 40 miligramos (mg) cada semana (o 80 mg cada 2 semanas) a partir del Día 29. Niños (≥ 2 años): Artritis Idiopática Juvenil (Poliarticular) Solución inyectable en:• Jeringa de 10 miligramos (mg) en 0.1 o 0.2 mL• Jeringa de 20 miligramos (mg) en 0.2 o 0.4 mL• Jeringa de 40 miligramos (mg) en 0.4 o 0.8 mL Basado en el peso corporal:• De 10 a menos de 30 kilogramos (kg): 20 miligramos (mg) cada 2 semanas.• De 30 kilogramos (kg) o más: 40 miligramos (mg) cada 2 semanas. Niños (≥ 6 años):Enfermedad de Crohn Pediátrica Solución inyectable en:• Jeringa de 20 miligramos (mg)• Jeringa de 40 miligramos (mg)(Elegir según peso) Menos de 40 kilogramos (kg): Inducción de 80 mg el Día 1 y 40 mg el Día 15. Mantenimiento de 20 mg cada 2 semanas.40 kilogramos (kg) o más: Inducción de 160 mg el Día 1 y 80 mg el Día 15. Mantenimiento de 40 mg cada 2 semanas. 6. Mecanismo de acción El adalimumab actúa uniéndose de manera específica y con alta afinidad al Factor de Necrosis Tumoral alfa (TNF-alfa) humano, tanto en su forma soluble como en la unida a la membrana celular. El TNF-alfa es una citocina fundamental en las respuestas inflamatorias e inmunológicas del organismo. Al ocurrir esta unión, el fármaco bloquea e impide que la citocina interactúe con sus receptores de superficie en la membrana celular (receptores p55 y p75 del Factor de Necrosis Tumoral), neutralizando eficazmente sus funciones biológicas y efectos proinflamatorios. Adicionalmente, el adalimumab presenta otros efectos inmunomoduladores: 7. Efectos secundarios Los efectos no deseados más frecuentes, generalmente de intensidad leve a moderada, incluyen: 8. Efectos adversos Estas son complicaciones severas y clínicamente significativas que exigen un monitoreo estrecho y que, en muchos casos, ameritan la interrupción del tratamiento: 9. Toxicidad y manejo Toxicidad por sobredosis aguda: La toxicidad aguda por sobredosis de adalimumab es extremadamente rara en la práctica clínica, principalmente gracias a la naturaleza de sus presentaciones precargadas. Durante los ensayos clínicos, no se documentó toxicidad limitante de la dosis, incluso al administrar dosis altas de hasta 10 miligramos por kilogramo de peso (mg/kg) por vía intravenosa. Manejo clínico y preventivo (Ante toxicidad o eventos adversos):
Acemetacina
Monografía farmacológica: Acemetacina Bienvenido a esta guía de consulta rápida diseñada para médicos y profesionales de la salud. En esta monografía farmacológica detallaremos todo lo referente a la Acemetacina, optimizando la información clínica para un repaso rápido y eficiente en la práctica diaria. 1. Nombre del medicamento, principales usos Nombre del medicamento: Acemetacina. Principales usos clínicos: La acemetacina está indicada para el tratamiento sintomático de procesos que cursan con dolor e inflamación, principalmente secundaria a padecimientos reumatológicos. Sus indicaciones específicas en la práctica médica incluyen: 2. Tipos Este fármaco pertenece a la familia de los Antiinflamatorios No Esteroideos (AINEs). Desde el punto de vista de su estructura química, se clasifica como un derivado del ácido acético, formando parte específicamente del subgrupo del ácido indolacético. Es de suma importancia clínica recordar que la acemetacina actúa de manera primaria como un profármaco, dado que una parte vital de su actividad farmacológica se produce debido a que, una vez en el organismo, se metaboliza y se convierte en indometacina. 3. Tiempos: Absorción, Vida Media y Aclaramiento El perfil farmacocinético de la acemetacina se define por los siguientes tiempos esenciales: 4. Presentaciones y gramaje / 5. Dosis en adultos y niños A continuación, se detalla la tabla de posología y administración, clasificando las presentaciones disponibles y el gramaje correspondiente, así como la dosificación recomendada para población adulta y pediátrica. Presentación y Gramaje Vía de Administración Dosis Recomendada en Adultos Dosis Recomendada en Niños Cápsulas de liberación convencional de 60 miligramos (mg)(Envases con 28 cápsulas) Oral Dosis base: 1 cápsula de 60 miligramos (mg) cada 8 a 12 horas.Mantenimiento: La dosis máxima habitual es de 180 miligramos (mg) al día.Ataque agudo de gota: A criterio médico, se puede iniciar el abordaje con 300 miligramos (mg) durante el primer día. Contraindicado en niños y adolescentes menores de 14 años debido a la falta de evidencia clínica sobre su perfil de seguridad. Cápsulas de liberación prolongada de 90 miligramos (mg)(Envases con 14 o 28 cápsulas) Oral Dosis base: 1 cápsula de 90 miligramos (mg) cada 12 a 24 horas, ajustando según la severidad del cuadro clínico.Mantenimiento: Dosis máxima habitual de 180 miligramos (mg) al día.Crisis gotosas severas: Puede aumentarse de forma transitoria hasta 540 miligramos (mg) al día por un lapso máximo de 2 días, para luego reducir gradualmente a la dosis de mantenimiento. Contraindicado en niños y adolescentes menores de 14 años debido a la falta de evidencia clínica sobre su perfil de seguridad. 6. Mecanismo de acción La acemetacina funciona como un inhibidor dual, competitivo y reversible, del sistema de enzimas Ciclooxigenasas (abarcando tanto la isoforma COX-1 como la COX-2). Al generar este bloqueo en la cascada metabólica del ácido araquidónico, se produce una disminución drástica en la síntesis de prostaglandinas y de otros prostanoides. Un aspecto clínico destacable es que inhibe de manera preferencial aquellas prostaglandinas relacionadas en forma directa con las vías del dolor y la inflamación, mostrando una afectación mucho menor sobre las prostaglandinas de función fisiológica protectora. La atenuación de estos mediadores químicos es lo que le otorga su perfil farmacológico caracterizado por una gran potencia antiinflamatoria, una elevada capacidad analgésica (al elevar el umbral de dolor del paciente) y una acción antipirética (para el control de cuadros febriles). 7. Efectos secundarios La gran mayoría de los efectos secundarios o reacciones no deseadas reportadas suelen presentarse con una intensidad que varía de leve a moderada. Los médicos deben advertir a sus pacientes sobre la posible aparición de: 8. Efectos adversos En el manejo clínico de la acemetacina, los efectos adversos representan complicaciones graves que demandan la suspensión inmediata del fármaco y un replanteamiento de la estrategia terapéutica. Se deben monitorizar signos de: Contraindicaciones absolutas relacionadas: Su prescripción está absolutamente contraindicada en pacientes con hipersensibilidad conocida al fármaco, enfermedad ácido-péptica preexistente, durante la etapa de lactancia materna, y durante el último trimestre del embarazo. Su uso en la gestación en general conlleva un Riesgo en el Embarazo clasificado como categoría C. 9. Toxicidad y manejo Perfil de Toxicidad: Gracias a su mecanismo de acción que respeta en gran proporción a las prostaglandinas fisiológicas, la acemetacina goza de un perfil que reporta una menor toxicidad basal a nivel renal, gástrico y cardiovascular si se le compara con otros fármacos Antiinflamatorios No Esteroideos (AINEs). No obstante, en un escenario de sobredosis aguda o toxicidad medicamentosa, el paciente manifestará una exacerbación crítica de los efectos adversos. El cuadro tóxico incluye: náuseas severas, episodios de vómitos, dolor abdominal agudo, episodios de sudoración profusa e hipertensión arterial. A nivel del Sistema Nervioso Central (SNC), se evidencian trastornos severos como letargo profundo, desarrollo de convulsiones y, en casos extremos, progresión al estado de coma. A nivel sistémico, puede presentarse oliguria, hematuria y cuadros de depresión respiratoria. Advertencia sobre Interacciones (Incremento de riesgo tóxico): Para prevenir interacciones farmacológicas peligrosas que puedan precipitar cuadros de toxicidad, se debe tener estricta precaución al combinar la acemetacina con medicamentos como la digoxina, las sales de litio, distintos fármacos anticoagulantes, terapias con corticoides, penicilina, el ácido acetilsalicílico, la furosemida y el uso de diuréticos ahorradores de potasio. Manejo Hospitalario de la Intoxicación:
Abatacept
Monografía farmacológica: Abatacept Bienvenido a esta guía de consulta rápida diseñada para profesionales de la salud. En esta monografía médica, detallamos la información clínica esencial, farmacocinética y posología del Abatacept, una herramienta terapéutica fundamental en reumatología. 1. Nombre del medicamento, principales usos Nombre del medicamento: Abatacept. Principales usos clínicos: El Abatacept está indicado principalmente cuando la respuesta clínica a uno o más fármacos antirreumáticos modificadores de la enfermedad (FARME), como el metotrexato, ha sido inadecuada. Sus aprobaciones incluyen: 2. Tipos El Abatacept es un medicamento biológico. Estructuralmente, se clasifica como una proteína de fusión recombinante, la cual está compuesta del dominio extracelular del antígeno 4 asociado a linfocitos T citotóxicos (CTLA-4) fusionado a los dominios de la fracción cristalizable (Fc) de la inmunoglobulina G1 humana (IgG1). Existen dos tipos de formulaciones disponibles que varían exclusivamente por su vía de administración: 3. Tiempos: Absorción, Vida Media y Aclaramiento Los parámetros farmacocinéticos del Abatacept dependen de la vía de administración elegida por el médico tratante: a) Tiempo de absorción: * Vía intravenosa (IV): La biodisponibilidad es inmediata y del 100 por ciento. b) Vida media: La vida media terminal de eliminación es comparable para ambas vías de administración, siendo de aproximadamente 13 a 14.3 días (con un rango observado que varía de 8 a 25 días entre distintos pacientes). c) Tiempo de aclaramiento: La depuración sistémica (aclaramiento) media varía ligeramente: 4. Presentaciones y gramaje y 5. Dosis en adultos y niños A continuación, se detalla la guía de dosificación pediátrica y en adultos, integrando las presentaciones farmacológicas y gramajes disponibles para facilitar la prescripción en la consulta clínica. Población y Peso Vía de Administración Presentación y Gramaje Dosis Recomendada e Intervalos Adultos (menor a 60 kilogramos) Intravenosa (IV) Frasco ámpula (polvo liofilizado). Gramaje: 250 miligramos (mg). 500 miligramos (mg) como infusión. Dosis en semanas 0, 2 y 4, seguidas de mantenimiento cada 4 semanas. Adultos (de 60 a 100 kilogramos) Intravenosa (IV) Frasco ámpula (polvo liofilizado). Gramaje: 250 miligramos (mg). 750 miligramos (mg) como infusión. Dosis en semanas 0, 2 y 4, seguidas de mantenimiento cada 4 semanas. Adultos (mayor a 100 kilogramos) Intravenosa (IV) Frasco ámpula (polvo liofilizado). Gramaje: 250 miligramos (mg). 1000 miligramos (mg) como infusión. Dosis en semanas 0, 2 y 4, seguidas de mantenimiento cada 4 semanas. Adultos (cualquier peso) Subcutánea (SC) Jeringa prellenada/pluma precargada. Gramaje: 125 miligramos (mg) en 1 mililitro. 125 miligramos (mg) administrados 1 vez a la semana (con o sin dosis de carga IV previa). En artritis reumatoide, administrar con metotrexato. Niños (desde 6 años, menor a 75 kilogramos) Intravenosa (IV) Frasco ámpula (polvo liofilizado). Gramaje: 250 miligramos (mg). 10 miligramos por kilogramo (mg/kg) según peso. Dosis en semanas 0, 2 y 4, luego cada 4 semanas. Niños (desde 6 años, 75 kilogramos o más) Intravenosa (IV) Frasco ámpula (polvo liofilizado). Gramaje: 250 miligramos (mg). Se aplica el mismo esquema de dosificación intravenosa (IV) que para los pacientes adultos. Niños (desde 2 años, 10 a menos de 25 kilogramos) Subcutánea (SC) Jeringa prellenada/pluma precargada. Gramaje: 50 miligramos (mg). 50 miligramos (mg) administrados una vez a la semana. Niños (desde 2 años, 25 a menos de 50 kilogramos) Subcutánea (SC) Jeringa prellenada/pluma precargada. Gramaje: 87.5 miligramos (mg). 87.5 miligramos (mg) administrados una vez a la semana. Niños (desde 2 años, 50 kilogramos o más) Subcutánea (SC) Jeringa prellenada/pluma precargada. Gramaje: 125 miligramos (mg). 125 miligramos (mg) administrados una vez a la semana. 6. Mecanismo de acción El Abatacept actúa como un potente modulador selectivo que inhibe la señal de coestimulación de los linfocitos T. Para lograr la activación completa de un linfocito T (un paso crítico en la cascada inflamatoria y el daño articular), se requiere una “segunda señal” coestimuladora. Esta señal ocurre cuando el receptor Clúster de diferenciación 28 (CD28) del linfocito T interactúa con los ligandos Clúster de diferenciación 80 (CD80) y Clúster de diferenciación 86 (CD86), los cuales se encuentran en la superficie de las células presentadoras de antígenos. Al ser una forma análoga del antígeno 4 asociado a linfocitos T citotóxicos (CTLA-4), el Abatacept posee una afinidad mucho mayor que el Clúster de diferenciación 28 (CD28) por estos ligandos. Al unirse específicamente a los sitios de Clúster de diferenciación 80 y 86 (CD80/CD86), bloquea de forma competitiva la interacción con el receptor Clúster de diferenciación 28 (CD28). Este bloqueo impide la activación y proliferación de los linfocitos T, disminuyendo drásticamente la producción de citocinas proinflamatorias (como el Factor de Necrosis Tumoral alfa, el interferón gamma y la interleucina-2). El resultado final es la reducción sistémica de la inflamación y la limitación del daño estructural articular. 7. Efectos secundarios El perfil de seguridad del fármaco incluye efectos secundarios esperados, generalmente de menor gravedad y manejables en la consulta ambulatoria: 8. Efectos adversos Las reacciones adversas representan un riesgo mayor y obligan a una vigilancia estrecha por parte del médico: 9. Toxicidad y manejo Manejo de Sobredosis y Toxicidad Actualmente no se conoce un antídoto específico para revertir la sobredosis o toxicidad inducida por Abatacept. Es destacable que, durante los ensayos clínicos, se llegaron a administrar dosis intravenosas de hasta 50 miligramos por kilogramo de peso (mg/kg) sin la manifestación de efectos tóxicos aparentes o inmediatos. En caso de sospecha de sobredosis o toxicidad inmunológica, el manejo clínico requiere: Contraindicaciones y Precauciones Estrictas
Sulindaco
Monografía farmacológica: Sulindaco 1. Nombre del medicamento, principales usos Nombre del medicamento: Sulindaco. Principales usos: El sulindaco es un fármaco ampliamente utilizado para el tratamiento de afecciones reumatológicas e inflamatorias. Sus indicaciones principales incluyen el tratamiento de la osteoartritis (artrosis), artritis reumatoide, artritis gotosa aguda, espondilitis anquilosante, trastornos periarticulares (como bursitis y tendinitis), hombro doloroso agudo y el síndrome de dolor lumbosacro (lumbago). Adicionalmente, se ha propuesto su uso clínico en la prevención de carcinoma de colon en pacientes con poliposis adenomatosa familiar. 2. Tipos En la literatura médica no se describen múltiples formas comerciales o variaciones moleculares de este medicamento. Farmacológicamente, el sulindaco pertenece a la familia de los AINEs (medicamentos antiinflamatorios no esteroideos) y es un derivado del ácido acético (pirrolacético), estando estructuralmente relacionado con la indometacina. Es importante destacar que el sulindaco se considera un profármaco, lo que significa que la molécula original es farmacológicamente inactiva al ingerirse. Una vez en el organismo, requiere de una biotransformación hepática reversible para convertirse en su metabolito activo (sulfuro de sulindaco) y una oxidación irreversible hacia un metabolito inactivo (sulfona de sulindaco). 3. Tiempos Conocer la farmacocinética del sulindaco es vital para su correcta prescripción: a) Tiempo de absorción: Se absorbe de manera rápida y extensa (cerca del 90 por ciento) tras su administración por vía oral. El tiempo necesario para alcanzar la concentración plasmática máxima es de 1 a 3.4 horas para el sulindaco original (profármaco), y requiere de 4.9 a 8 horas para alcanzar los picos máximos de su forma activa (metabolito de sulfuro). b) Vida media: La vida media efectiva en el plasma sanguíneo es de 7 a 7.8 horas para el profármaco. Gracias a su biotransformación, la vida media se prolonga hasta 16.4 a 18 horas para su metabolito activo (sulfuro), característica que permite la comodidad de una dosificación de dos veces al día. c) Tiempo de aclaramiento: El aclaramiento renal (depuración) normal se estima en 1.5 mililitros por kilogramo por minuto (ml/kg/min) o aproximadamente 68 mililitros por minuto (mL/min) para el sulindaco inactivo, y 36 mL/min para el metabolito sulfona. El metabolito sulfuro activo tiene un aclaramiento renal mínimo (menos del 1 por ciento se excreta por orina). Alrededor del 30 por ciento de la dosis se excreta en la orina como sulfona y sus conjugados, y entre el 20 y 25 por ciento como sulindaco y conjugados. El 25 por ciento se excreta por vía biliar (heces). Este fármaco experimenta una extensa circulación enterohepática, lo que prolonga significativamente su duración de acción. 4 y 5. Presentaciones, gramaje y Dosis (Adultos y Niños) A continuación, se detalla la posología recomendada del sulindaco según la población: Población Presentación y Gramaje Dosis Recomendada y Frecuencia Observaciones Clínicas Adultos Tabletas o grageas de 150 miligramos (mg) y 200 mg (vía oral). Cajas o envases usuales con 20 tabletas. Dosis inicial: 150 mg a 200 mg cada 12 horas (o de 1 a 2 tabletas cada 24 horas).Dosis máxima: 400 mg al día. En crisis de artritis gotosa aguda, se suele indicar por un periodo corto de 7 días. Debe administrarse junto con alimentos o líquidos para proteger la mucosa gástrica. La dosis puede reducirse cuando remiten los síntomas. Niños No se encuentra disponible en la literatura pediátrica. Contraindicado / No recomendado. No se ha establecido la seguridad ni la eficacia en población pediátrica. Su uso no se recomienda, especialmente en niños menores de 2 años. 6. Mecanismo de acción El sulindaco funciona bajo un mecanismo de acción de profármaco (siendo relativamente débil o inactivo in vitro). Tras su absorción gastrointestinal, se oxida a sulfona en el hígado y posteriormente la microflora intestinal lo reduce de manera reversible a su metabolito de sulfuro. Este sulfuro activo es más de 500 veces más potente que la molécula original. Su acción principal radica en la inhibición no selectiva de la enzima COX (ciclooxigenasa), bloqueando tanto sus isoformas COX-1 como COX-2. Al inhibir esta enzima, se interrumpe la cascada del ácido araquidónico, lo que disminuye drásticamente la síntesis de prostaglandinas (los mediadores bioquímicos del dolor, la fiebre y la inflamación). Debido a su naturaleza de profármaco, causa menor inhibición de la COX (ciclooxigenasa) gástrica por contacto directo inicial, aunque el riesgo gastrointestinal se mantiene posteriormente debido a la exposición sistémica del metabolito activo. 7. Efectos secundarios Los efectos secundarios son respuestas no deseadas pero previsibles asociadas al uso del medicamento: 8. Efectos adversos Estas son reacciones más severas o perjudiciales que exigen estricta vigilancia médica, ajuste de dosis o suspensión del sulindaco: 9. Toxicidad y manejo Toxicidad: La sobredosis aguda de sulindaco se caracteriza por una exacerbación de sus efectos adversos, particularmente sobre el tracto gastrointestinal (GI) y el riñón, siendo el daño renal u orgánico por uso crónico una preocupación importante. Los signos clínicos incluyen letargo, estupor, coma, hipotensión arterial, náuseas severas, vómito intenso y hemorragia gastrointestinal. También hay alteraciones de la función renal por hipoperfusión. Es crítico recordar que la toxicidad y el riesgo de sangrado se incrementan drásticamente con la interacción de otros AINEs (medicamentos antiinflamatorios no esteroideos) o fármacos anticoagulantes. Manejo específico de la sobredosis: El manejo clínico es exclusivamente de soporte y sintomático, ya que no existe un antídoto específico para la intoxicación por sulindaco. El protocolo sugerido es:
Prednisona
Monografía farmacológica: Prednisona Bienvenidos a esta ficha de consulta rápida diseñada para profesionales de la salud. En esta monografía revisaremos a detalle el perfil farmacológico de la Prednisona, un pilar en la terapia antiinflamatoria e inmunosupresora, abarcando desde su mecanismo de acción hasta el manejo de su toxicidad. 1. Nombre del medicamento y principales usos Nombre: Prednisona. Clasificación: Glucocorticoide (Corticoesteroide) sistémico sintético de acción intermedia. La prednisona actúa principalmente como un potente agente antiinflamatorio e inmunosupresor. Sus indicaciones clínicas abarcan múltiples especialidades: 2. Tipos de medicamento Se clasifica de manera general como un corticosteroide sistémico de administración oral (a diferencia de los esteroides tópicos, inhalados o parenterales). A nivel farmacológico, la prednisona es propiamente un profármaco. Por sí misma carece de actividad biológica significativa hasta que sufre una conversión en el hígado hacia su metabolito activo, la prednisolona. Esta bioactivación es mediada por la enzima 11-beta-hidroxiesteroide deshidrogenasa tipo 1. 3. Tiempos farmacocinéticos Conocer la farmacocinética de la prednisona es vital para calcular intervalos de dosis y prever la duración de sus efectos tisulares. 4 y 5. Presentaciones, gramaje y dosificación en adultos y niños La posología de la prednisona debe individualizarse siempre según la severidad de la enfermedad y la respuesta clínica del paciente. Presentaciones disponibles por vía oral: Tabletas o comprimidos. Gramaje habitual: 5 miligramos (mg), 20 mg y 50 mg por tableta (en algunos países se comercializan presentaciones de 2.5 mg y 10 mg). El empaque suele presentarse en envase con 20 tabletas. Población Dosis Habitual / Inicial Indicaciones Específicas y Dosis Dosis Máxima Adultos 5 a 60 miligramos (mg) al día, en dosis única o fraccionada cada 8 horas, dependiendo de la severidad. Asma / Enfermedad Pulmonar Obstructiva Crónica (EPOC) (exacerbación): 30 a 60 mg diarios (o 40-50 mg) durante 5 a 7 días. Enfermedades inflamatorias/autoinmunes graves (ej. Lupus): Inicio sugerido de 1 miligramo por kilogramo de peso al día (mg/kg/día), o de 40 a 60 mg/día. 250 mg/día (La dosis de sostén debe ajustarse hasta la dosis mínima efectiva). Niños Antiinflamatoria / Inmunosupresora: 0.5 a 2 miligramos por kilogramo de peso al día (mg/kg/día), o 25 a 60 miligramos por metro cuadrado (mg/m2) de superficie corporal al día. Se divide en 1 a 3 tomas (o cada 6 a 12 horas). Asma (exacerbación): 1 a 2 mg/kg/día en 1 o 2 dosis divididas por 3 a 5 días. Síndrome Nefrótico: 2 mg/kg/día divididos cada 8 horas durante 20 días. 40 mg/día en asma (En Síndrome Nefrótico se permite hasta 60 u 80 mg/día en días alternos). Nota clínica obligatoria: En tratamientos prolongados, la suspensión nunca debe ser abrupta; se requiere una reducción gradual de la dosis (tapering). 6. Mecanismo de acción Tras su conversión hepática a prednisolona, el fármaco atraviesa la membrana de las células diana y se une a los receptores de glucocorticoides citoplasmáticos. Este complejo receptor-ligando se transloca al núcleo celular, uniéndose a elementos específicos de respuesta en el Ácido Desoxirribonucleico (ADN). Esto resulta en la modulación de la transcripción del Ácido Ribonucleico (ARN), generando los siguientes efectos: 7. Efectos secundarios Los efectos secundarios suelen presentarse a corto plazo, son dependientes de la dosis y de la tolerancia del paciente. Incluyen: 8. Efectos adversos Los efectos adversos graves se presentan generalmente por el uso prolongado o al sostener dosis mayores a 7.5 – 10 miligramos (mg) al día. Afectan múltiples sistemas: 9. Toxicidad y manejo El abordaje de la toxicidad por prednisona se divide en dos grandes escenarios clínicos: A. Toxicidad aguda por sobredosis: Es un evento poco frecuente y una ingestión masiva rara vez pone en peligro la vida de forma inmediata. Puede manifestarse con agitación, alteraciones mentales severas y riesgo de hemorragia gastrointestinal. B. Supresión abrupta (Toxicidad por abstinencia) y toxicidad crónica: Es el riesgo principal en la práctica médica. La suspensión súbita tras un tratamiento prolongado (mayor a 10-14 días) puede desencadenar una crisis suprarrenal aguda (insuficiencia suprarrenal) debido a la supresión del eje. Esta crisis se caracteriza por hipotensión severa, hipoglucemia, fatiga extrema, náuseas y vómitos. El uso crónico predispone a supresión de la médula ósea e inmunodepresión grave.
Bictegravir, emtricitabina, tenofovir, alafenamida
Monografía farmacológica: Bictegravir, Emtricitabina y Tenofovir alafenamida Bienvenidos, colegas. En esta ficha de consulta médica abordaremos a detalle el esquema antirretroviral compuesto por bictegravir, emtricitabina y tenofovir alafenamida. Esta monografía está diseñada para servir como una referencia rápida, actualizada y basada en evidencia clínica para el tratamiento de la infección por el Virus de la Inmunodeficiencia Humana (VIH), optimizando el tiempo de consulta y la toma de decisiones. A continuación, desglosamos los puntos farmacológicos y clínicos más importantes de esta formulación. 1. Nombre del medicamento, principales usos Nombre genérico: Bictegravir, emtricitabina, tenofovir alafenamida. Nombre comercial habitual: Biktarvy. Principales usos clínicos: Está indicado como régimen completo para el tratamiento de la infección por el Virus de la Inmunodeficiencia Humana de tipo 1 (VIH-1) en: 2. Tipos Se trata de un medicamento antirretroviral sistémico coformulado en una tableta de combinación a dosis fija para una sola toma al día. Combina tres clases de fármacos: 3. Tiempos: a) tiempo de absorción b) vida media c) tiempo de aclaramiento El perfil farmacocinético varía para cada uno de los componentes de la tableta: Bictegravir: Emtricitabina: Tenofovir alafenamida: 4. Presentaciones y gramaje Se comercializa usualmente en caja con un frasco de 30 comprimidos recubiertos. Las presentaciones varían según la población objetivo para ajustar los miligramos (mg) exactos de cada principio activo según el peso del paciente, garantizando seguridad y eficacia clínica. 5. Dosis en adultos y niños Nota clínica importante: Las tabletas no deben masticarse, triturarse ni partirse. No se ha establecido seguridad ni eficacia en niños menores de 2 años o con un peso inferior a 14 kilogramos. Población Objetivo Presentación y Gramaje (Comprimidos recubiertos) Dosis Recomendada y Administración Adultos y niños (con peso igual o mayor a 25 kilogramos) Bictegravir 50 miligramos (mg), Emtricitabina 200 mg, Tenofovir alafenamida 25 mg. 1 comprimido cada 24 horas por vía oral. Puede tomarse con o sin alimentos. Precaución: Administrar al menos 2 horas antes de suplementos con hierro (o bien, tomarlos juntos pero estrictamente con alimentos). Pacientes pediátricos (a partir de 2 años, peso entre 14 kilogramos y menos de 25 kilogramos) Bictegravir 30 miligramos (mg), Emtricitabina 120 mg, Tenofovir alafenamida 15 mg. 1 comprimido cada 24 horas por vía oral. Puede tomarse con o sin alimentos. 6. Mecanismo de acción La sinergia de este esquema antirretroviral interrumpe el ciclo de replicación viral en diferentes etapas: 7. Efectos secundarios Estos son los eventos adversos reportados con mayor frecuencia. Suelen ser autolimitados y no revisten gravedad inmediata: 8. Efectos adversos Se deben vigilar estrechamente estos efectos adversos severos y clínicamente significativos, ya que pueden requerir intervención o suspensión del tratamiento: 9. Toxicidad y manejo Manejo de toxicidad por Sobredosis: El paciente tiene riesgo elevado de exacerbación de síntomas gastrointestinales y alteraciones subclínicas (elevación transitoria de aminotransferasas o creatinina sérica). Manejo de toxicidad hepática: Interrumpir el tratamiento si hay evidencia de empeoramiento en pacientes con disfunción previa. En pacientes coinfectados (VIH y VHB), la suspensión del fármaco exige un control estricto de laboratorio y seguimiento clínico por varios meses para detectar brotes hepáticos. Interacciones medicamentosas de alto riesgo: Está absolutamente contraindicada la administración conjunta con:
Azitromicina
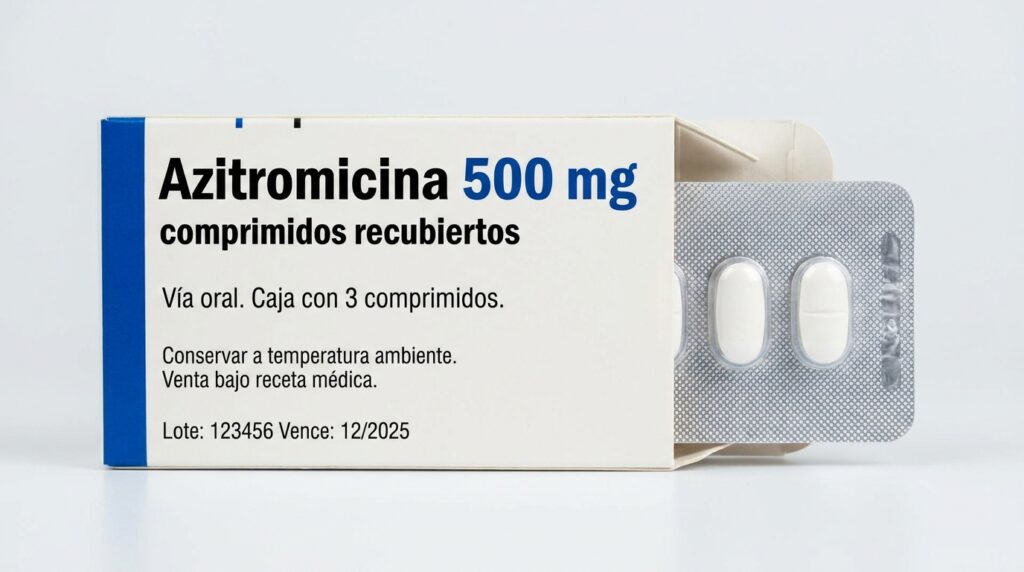
Monografía farmacológica: Azitromicina Bienvenido a esta ficha de consulta médica rápida. En esta revisión farmacológica, diseñada especialmente para profesionales de la salud, abordaremos a detalle la Azitromicina, un antibiótico de uso frecuente en la práctica clínica diaria. Esta guía condensa información vital sobre sus usos, posología, mecanismo de acción y perfil de seguridad. 1. Nombre del medicamento y principales usos Nombre genérico: Azitromicina. Principales usos clínicos: La azitromicina tiene un amplio espectro de indicaciones, destacando en el tratamiento de infecciones respiratorias, dermatológicas y venéreas: 2. Tipos La azitromicina es un antibiótico perteneciente al grupo de los macrólidos (específicamente a la subclase de los azálidos). Es un derivado semisintético de la eritromicina. Estructuralmente se caracteriza por la adición de un nitrógeno metilado en el anillo lactónico, lo que lo convierte en un compuesto de anillo macrólido de lactona de 15 átomos. Se encuentra disponible en formulaciones para dos vías de administración principales: 3. Tiempos de absorción, vida media y aclaramiento Comprender la farmacocinética de la azitromicina es clave para entender sus esquemas de dosificación acortados: a) Tiempo de absorción: Se absorbe de manera rápida tras su administración por vía oral, logrando una biodisponibilidad aproximada del 37%. Alcanza su concentración plasmática máxima en un rango de 2 a 3 horas. Es importante advertir que la comida interfiere con su absorción (se indica administrar 1 hora antes o 2 horas después de los alimentos). Una dosis produce concentraciones en el suero sanguíneo relativamente bajas (aproximadamente 0.4 microgramos/mililitro tras administrar 500 miligramos), sin embargo, penetra excelentemente y tiene alta afinidad por la mayoría de los tejidos (con excepción del líquido cefalorraquídeo) y las células fagocíticas. En los tejidos, alcanza concentraciones hasta 50, e incluso de 10 a 100 veces superiores a las del plasma sanguíneo. b) Vida media: Posee una vida media de eliminación terminal extremadamente prolongada, de aproximadamente 68 horas (cercana a los 3 días). La semivida tisular es de 2 a 4 días, fenómeno que se debe a que el medicamento se libera muy lentamente de los tejidos y fagocitos. c) Tiempo de aclaramiento: El aclaramiento o eliminación se realiza principalmente por vía biliar (excretándose en las heces como fármaco inalterado). La depuración a través del riñón es una vía menor, representando únicamente entre el 6% y el 12% del aclaramiento total. Ventaja clínica: A diferencia de la eritromicina, la azitromicina no inhibe las enzimas del citocromo P450 en el hígado. Además, su prolongado tiempo de liberación en los tejidos permite mantener concentraciones terapéuticas durante varios días tras la última toma, lo que permite acortar los tratamientos (por ejemplo, a cursos de 3 o 5 días) y administrarlo en cómodas dosis de una vez al día. 4 y 5. Presentaciones, gramaje y dosis (Adultos y Niños) La siguiente tabla resume las presentaciones farmacológicas, el gramaje y la posología recomendada. Todo esquema debe ajustarse al juicio y cuadro clínico del paciente. Vía y Presentación Gramaje Dosis en Adultos (y peso mayor a 45 kilogramos) Dosis en Niños (peso menor a 45 kilogramos) Vía Oral: Tabletas o cápsulas 250 miligramos (mg), 500 mg Infecciones respiratorias, de piel o tejidos blandos: Esquema de 3 días: 500 mg una vez al día por 3 días consecutivos (total 1,500 mg). Esquema de 5 días: 500 mg el primer día, seguidos de 250 mg diarios (del día 2 al 5). ITS (Chlamydia/Uretritis/Chancroide): 1 gramo (g) en dosis única. Gonorrea: 1 g a 2 g en dosis única (usualmente en terapia dual con ceftriaxona). Granuloma inguinal o linfogranuloma venéreo: 1 g a la semana durante 3 semanas. Pacientes con SIDA (complejo Mycobacterium avium): 600 mg al día (tratamiento) o 1,200 mg a la semana (profilaxis). No se recomienda el uso de tabletas en niños con peso menor a 45 kilogramos. Para niños con peso superior, se utiliza la dosis de adultos. Vía Oral: Polvo para suspensión 200 mg / 5 mililitros (ml) (frascos para reconstituir 15 ml, 22.5 ml o 30 ml) Misma dosificación que en las tabletas (se indica principalmente para adultos con problemas de deglución). Otitis media aguda y neumonía: Esquema de 3 días: 10 mg por kilogramo de peso (kg) en una toma diaria por 3 días. Esquema de 5 días: 10 mg/kg el primer día (máximo 500 mg), seguido de 5 mg/kg diarios del día 2 al 5 (máximo 250 mg al día). Alternativa para otitis: dosis única de 30 mg/kg. Amigdalitis / Faringitis estreptocócica: 12 mg/kg al día (hasta total de 500 mg) por 5 días, o bien, 20 mg/kg una vez al día por 3 días (sin exceder 500 mg al día). Vía Oral: Microesferas de liberación prolongada 2 gramos Neumonía o exacerbaciones de bronquitis: Dosis única de 2 gramos. No se especifica dosis pediátrica de seguridad. Vía Intravenosa: Polvo liofilizado para solución 500 mg por vial Neumonía adquirida en la comunidad grave: 500 mg al día administrados por perfusión intravenosa lenta durante al menos 1 a 2 días, continuando posteriormente con 500 mg por vía oral hasta completar 7 a 10 días de tratamiento. No se ha establecido la seguridad y eficacia de la administración intravenosa en la población pediátrica. (Nota clínica: No se listan todas las presentaciones de miligramos existentes en el mercado, únicamente las dosis terapéuticas estandarizadas). 6. Mecanismo de acción La azitromicina es un agente predominantemente bacteriostático, aunque puede tener actividad bactericida contra ciertos patógenos dependiendo de las altas concentraciones que alcance en el tejido. Ejerce su acción inhibiendo la síntesis de proteínas bacterianas. Esto lo logra al unirse de manera reversible al componente 23S del Ácido Ribonucleico ribosómico (ARNr) en la subunidad 50S del ribosoma de las bacterias susceptibles, específicamente en el sitio P. Este bloqueo obstruye el túnel de salida del polipéptido, lo que impide la fase de translocación. En consecuencia, durante la traducción del Ácido Ribonucleico mensajero (ARNm), la cadena “naciente” de péptidos o la molécula recién sintetizada de peptidil-Ácido Ribonucleico de transferencia (ARNt) no puede desplazarse desde el sitio aceptor hacia el sitio donante, previniendo así el alargamiento de la cadena peptídica. 7. Efectos